Currículum
Tema 12. Urticaria, toxicodermias y otras reacciones por hipersensibilidad
1. URTICARIA Y ANGIOEDEMA
0/2
2. TOXICODERMIAS (ERUPCIÓN CUTÁNEA POR FÁRMACOS)
0/6
-
2.1. Introducción a las toxicodermias
 Acceder →
-
2.2. Exantema maculopapular (erupción morbiliforme o rash medicamentoso)
Acceder →
-
2.3. Eritema fijo pigmentario (exantema fijo medicamentoso)
Acceder →
-
2.4. Síndrome de Stevens-Johnson (SSJ) y necrólisis epidérmica tóxica (NET, síndrome de Lyell)
Acceder →
-
2.5. Reacción medicamentosa con eosinofília y síntomas sistémicos (Drug reaction with eosinophilia and systemic symptoms “DRESS”)
Acceder →
-
2.6. Pustulosis aguda exantemática generalizada
Acceder →
3. FITOFOTODERMATITIS
0/1
4. VASCULITIS
0/6
-
4.1. Generalidades
Acceder →
-
4.2. Vasculitis leucocitoclástica o vasculitis por hipersensibilidad
Acceder →
-
4.3. Vasculitis por IgA (síndrome de Schönlein-Henoch)
Acceder →
-
4.4. Vasculitis urticariforme (urticaria con vasculitis)
Acceder →
-
4.5. Vasculitis crioglobulinémica
Acceder →
-
4.6. Vasculitis ANCA+
Acceder →
5. PANICULITIS
0/5
6. BIBLIOGRAFÍA
0/1
Imágenes tema

-
Imágenes tema Tema 12. Urticaria, toxicodermias y otras reacciones por hipersensibilidad
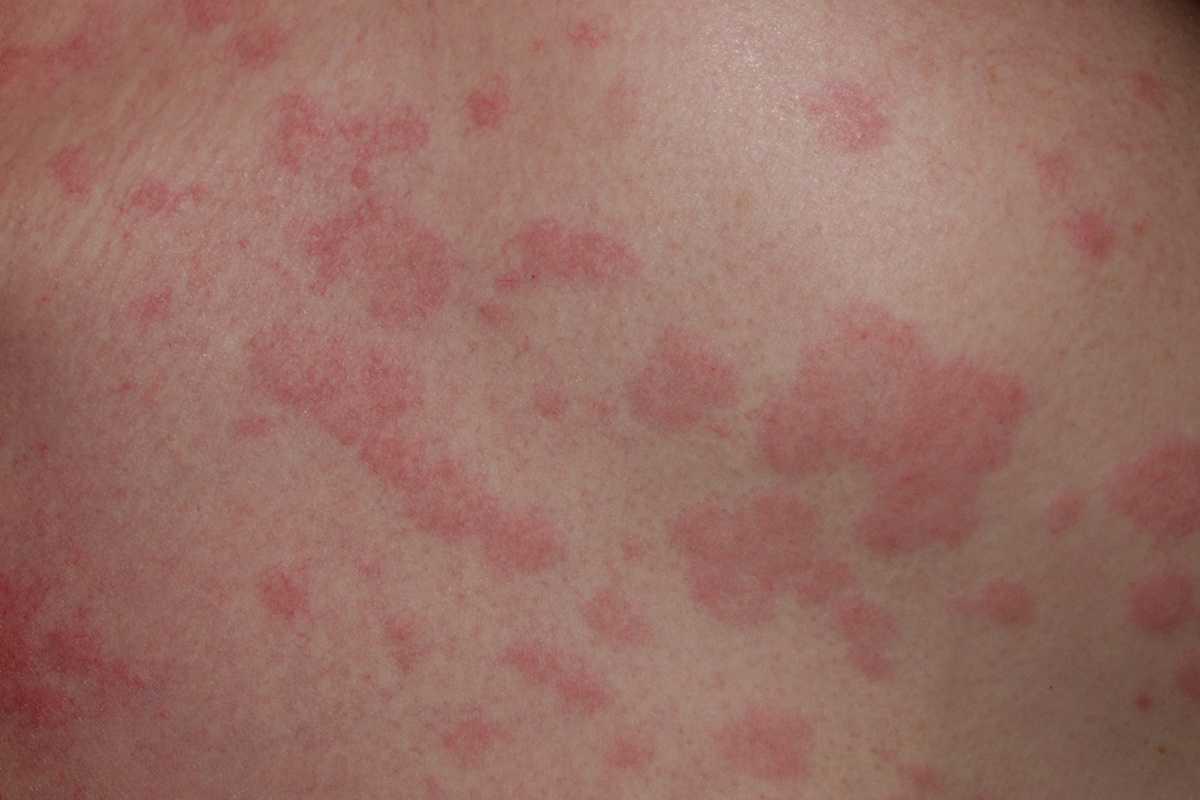
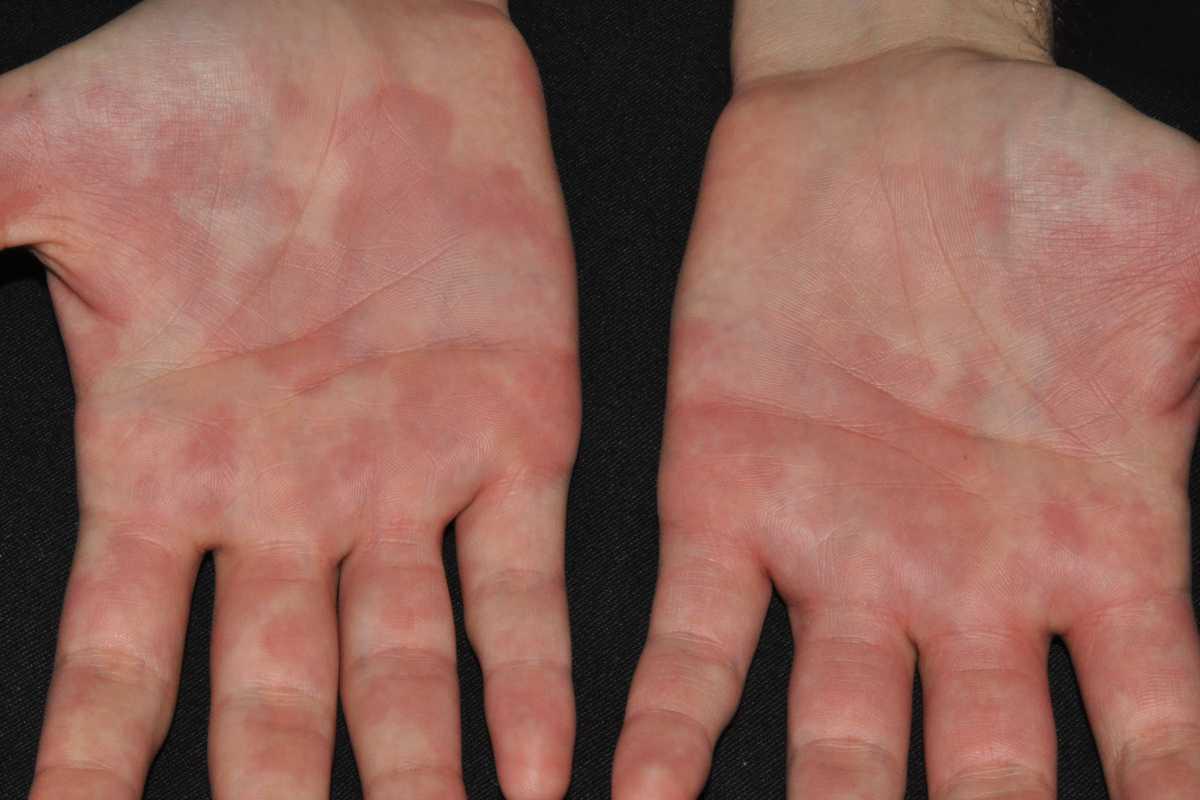
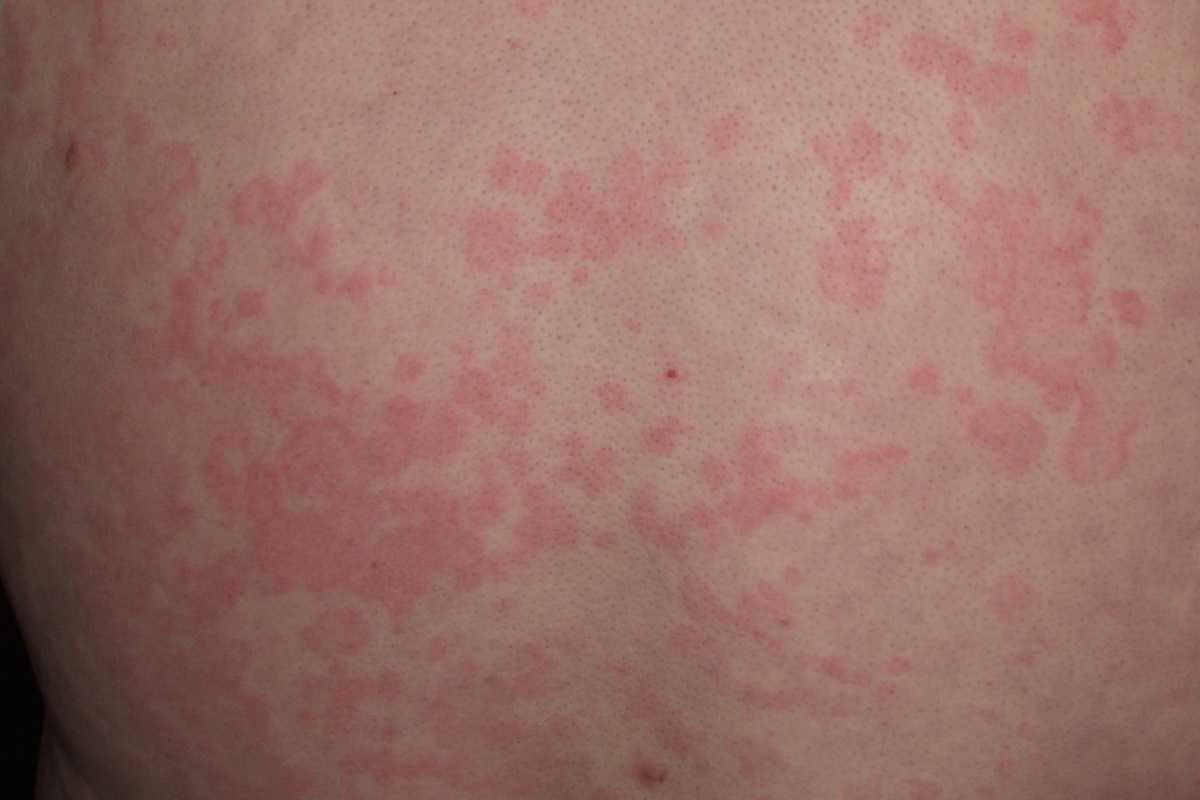
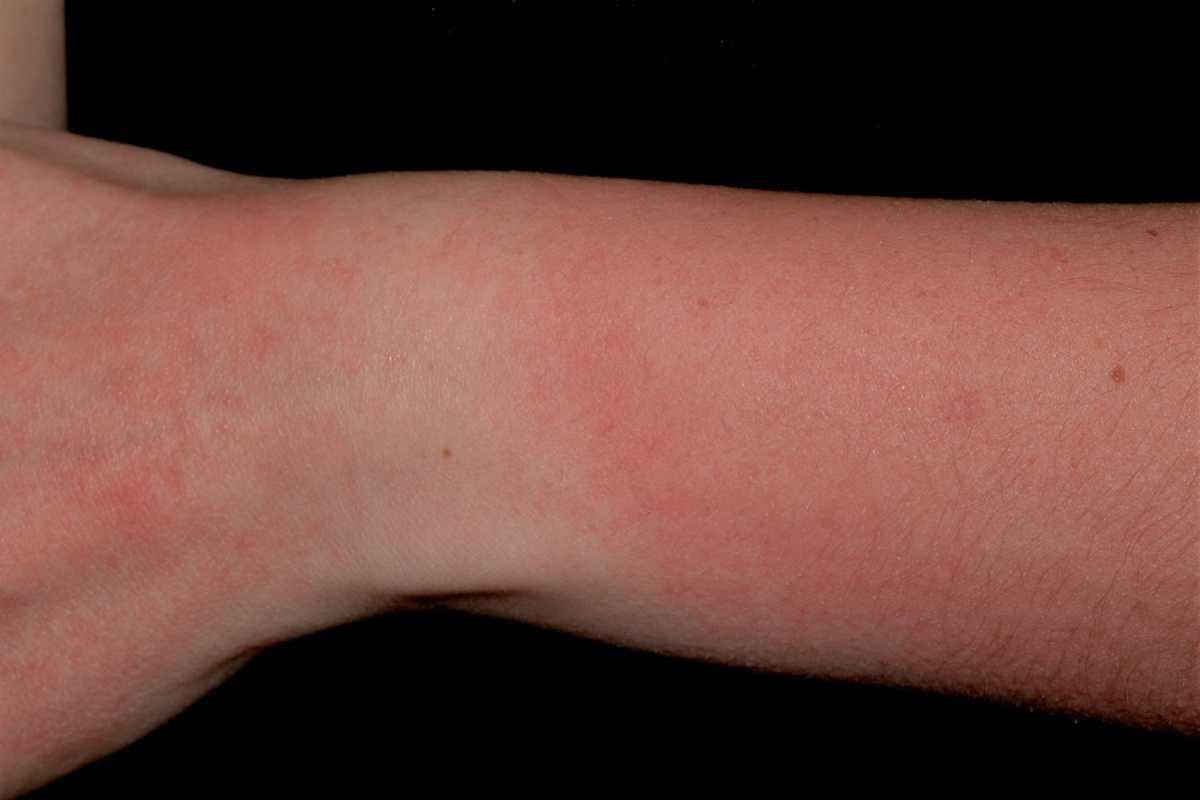
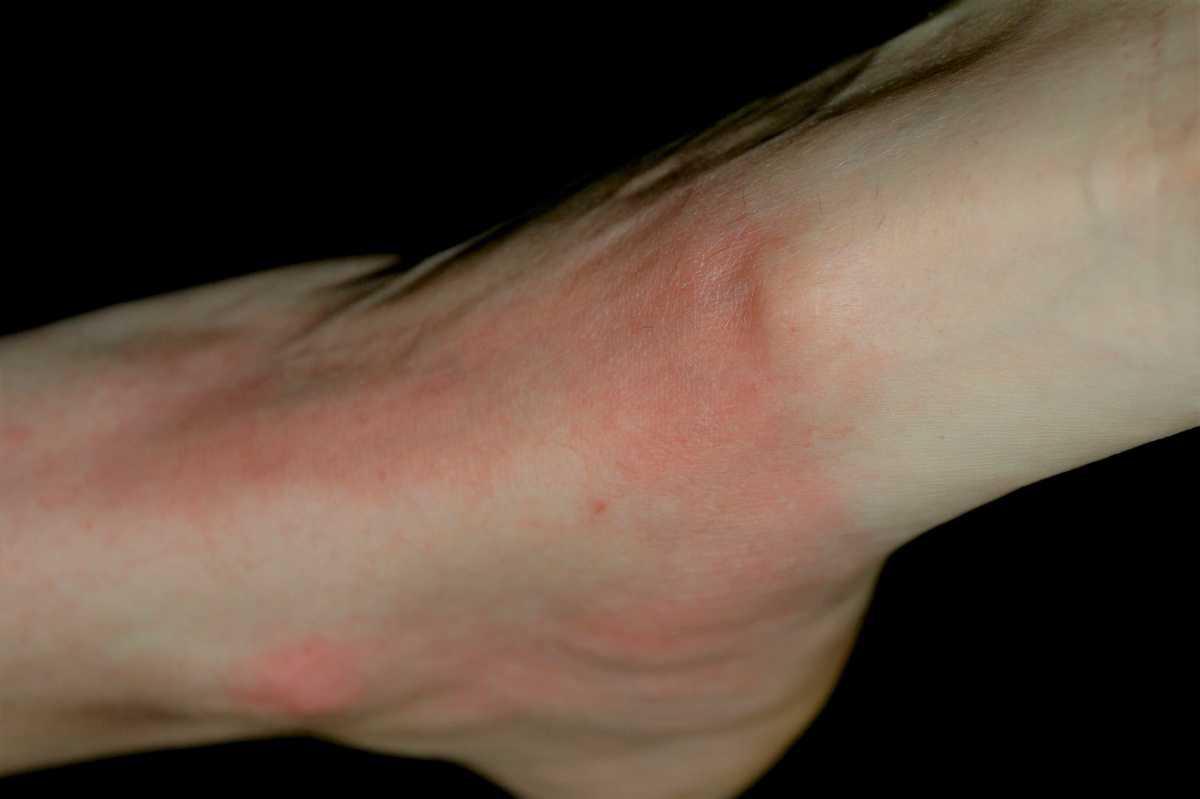
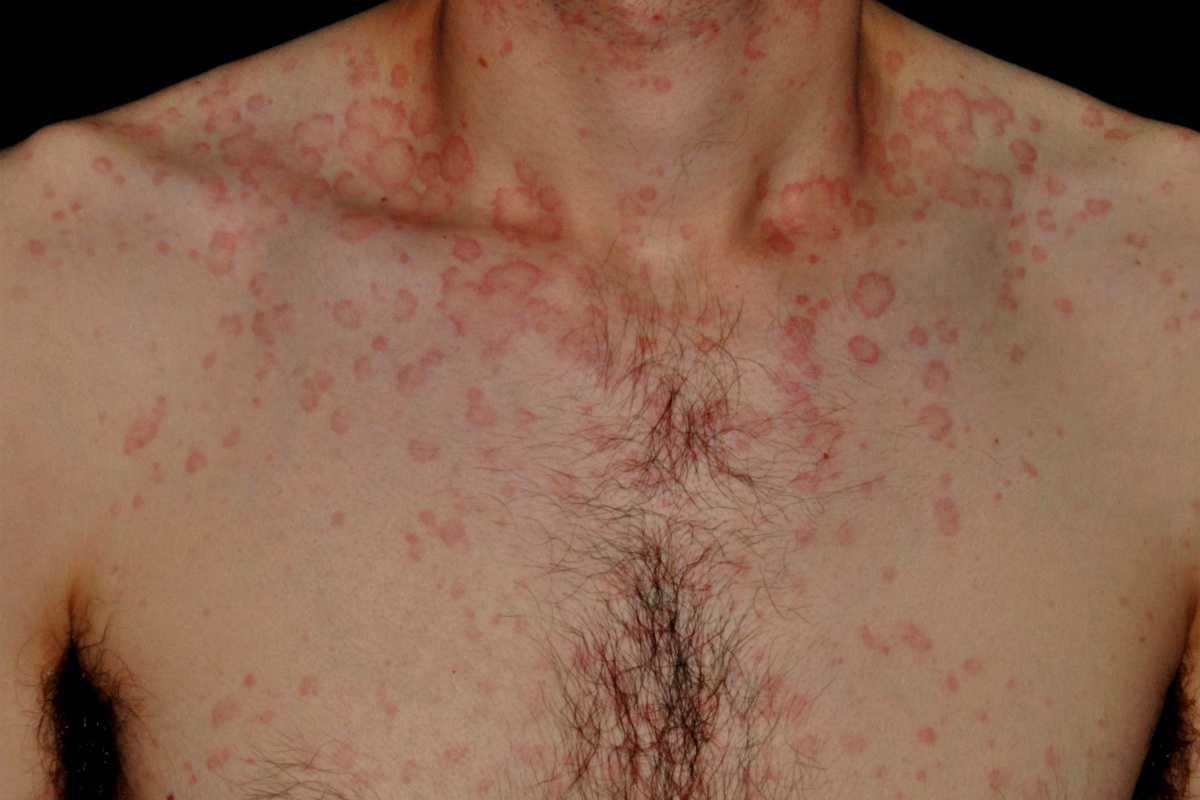
Cerrar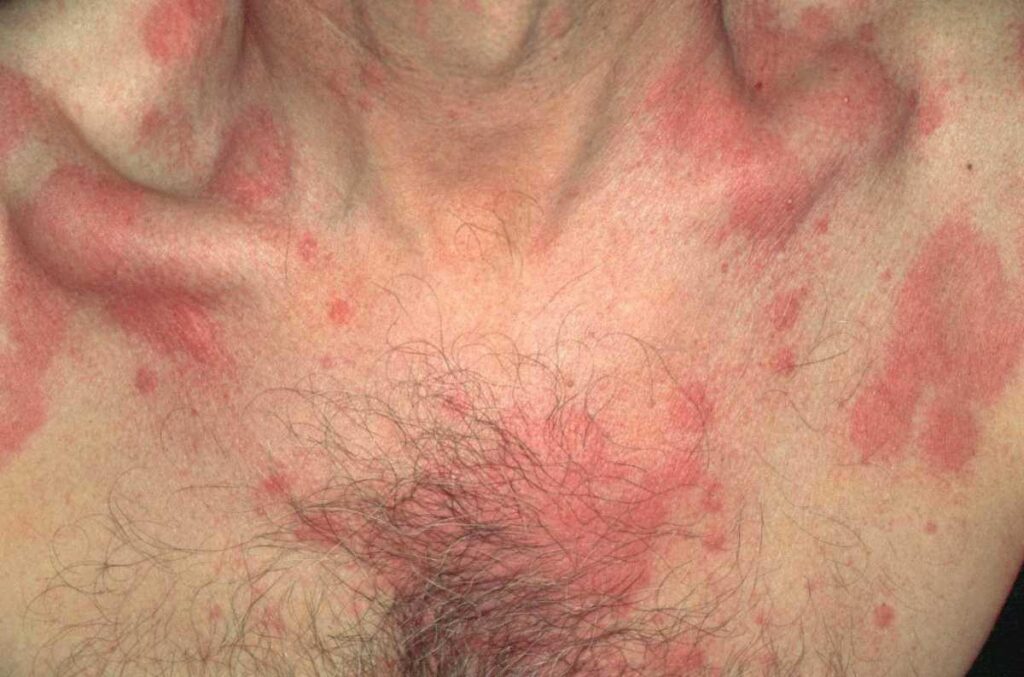 🔍Urticaria aguda común L50.9; pápulas y placas eritematoedematosas, evanescentes, de distribucion generalizada
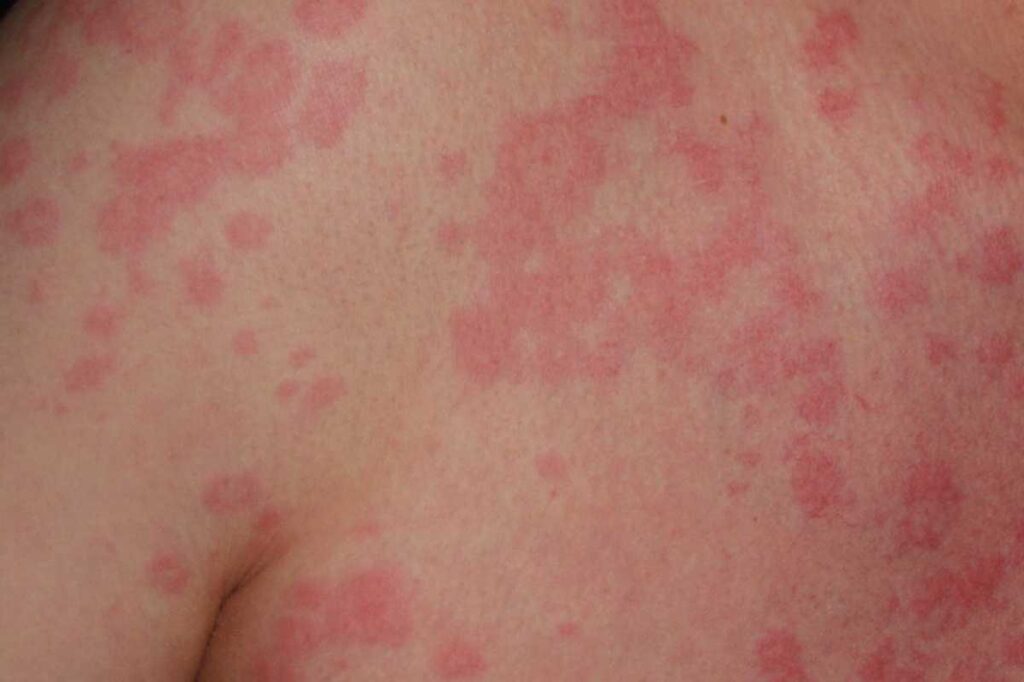 🔍Urticaria aguda comúnL50.9; pápulas eritematoedematosas evanescentes, de distribución diseminada
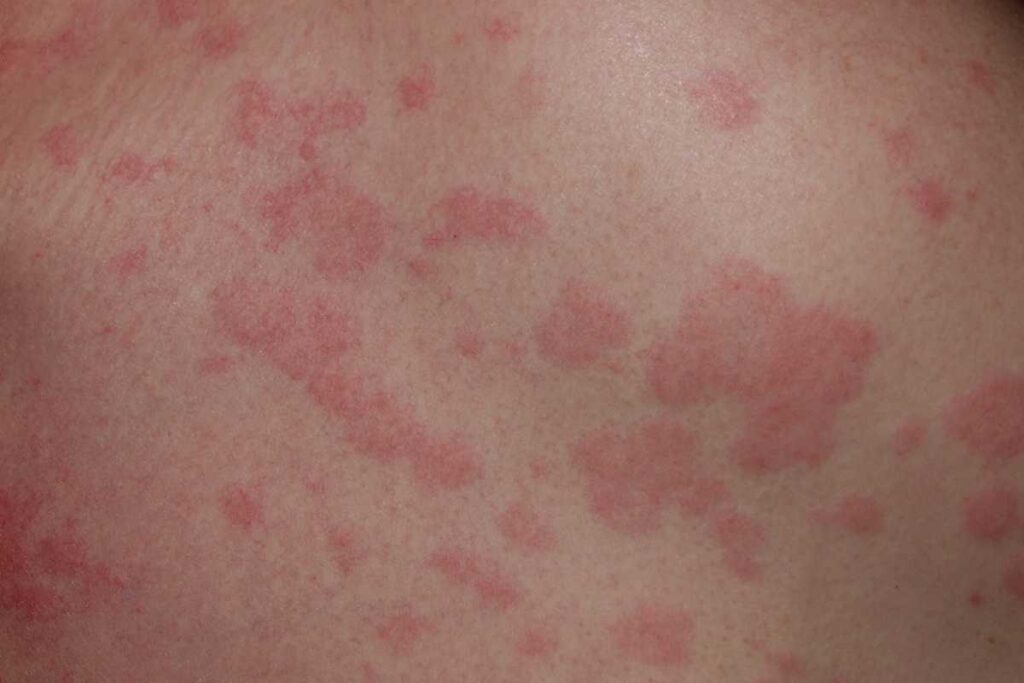 🔍Urticaria aguda común L50.9; pápulas eritematoedematosas evanescentes, sin descamación superficial ni vesículas ni exudación, de distribución diseminada
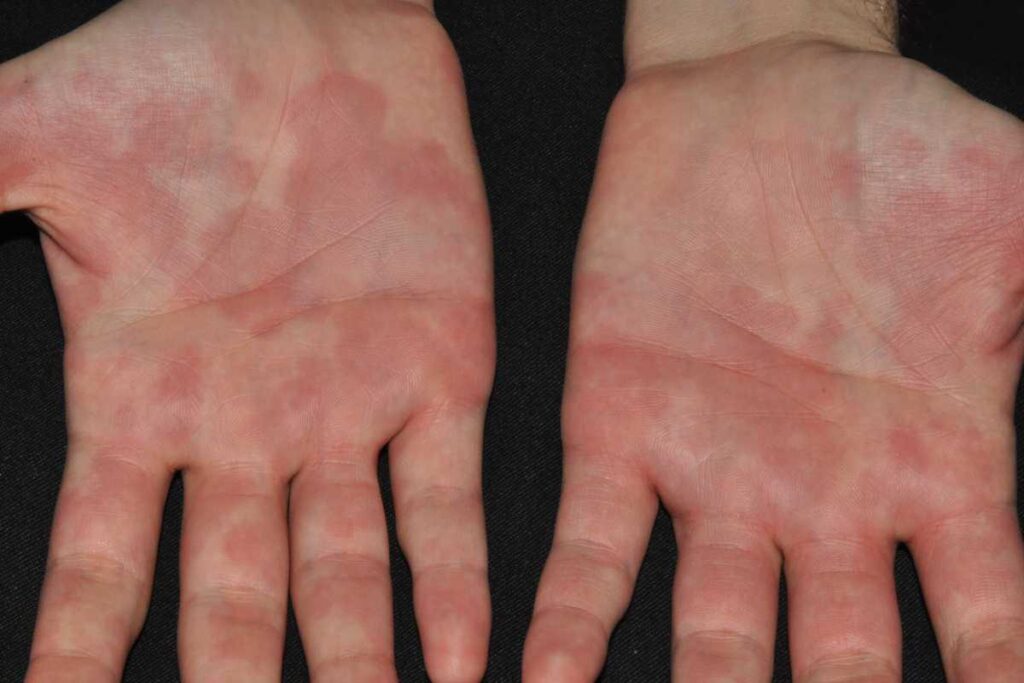 🔍Urticaria aguda común L50.9; pápulas eritematoedematosas evanescentes, de distribución diseminada
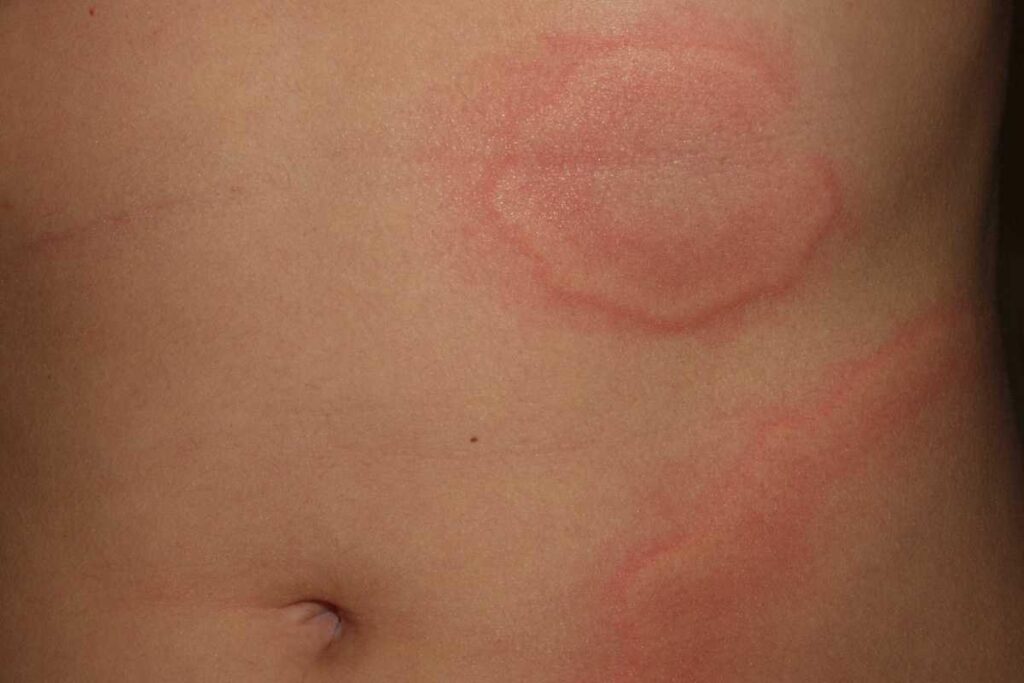 🔍Urticaria aguda común L50.9; pápulas eritematoedematosas evanescentes, de distribución diseminada
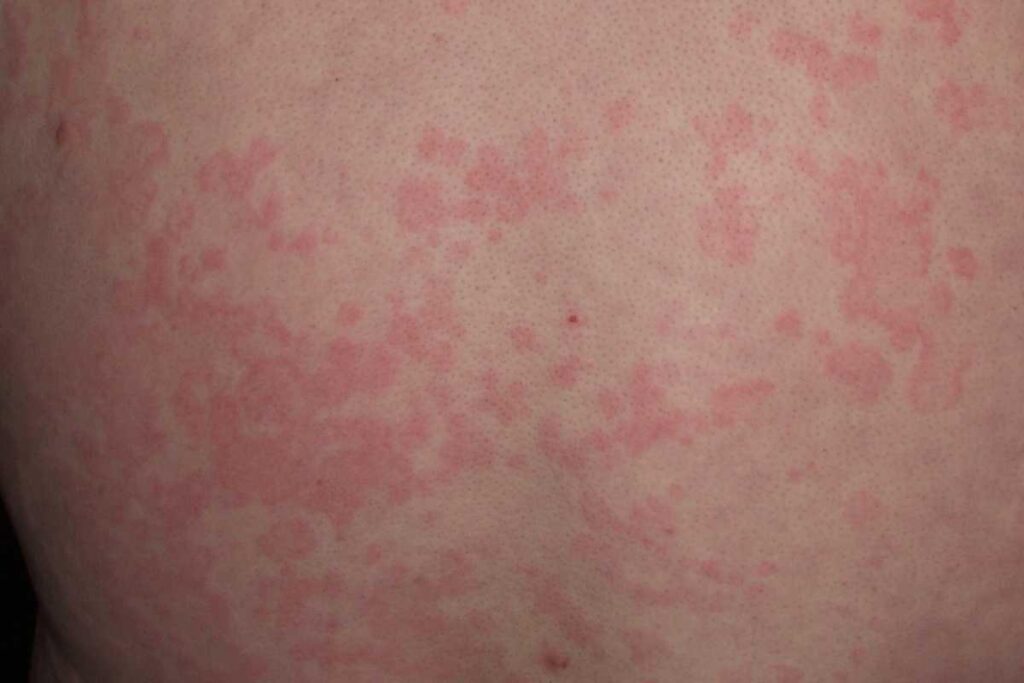 🔍Urticaria aguda común L50.9; pápulas eritematoedematosas evanescentes, de distribución diseminada
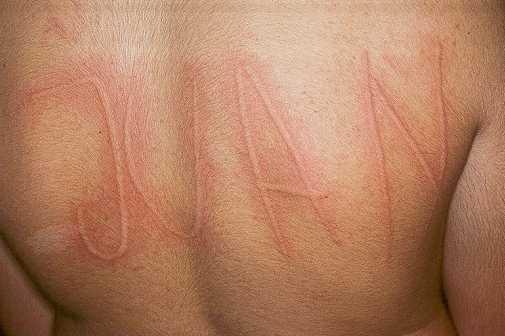 🔍Dermografismo L50.3; urticaria fisica, UCI, urticaria crónica inducible; lesiones urticariformes que aparecen en las zonas de rascado, de 15-20 minutos de duración
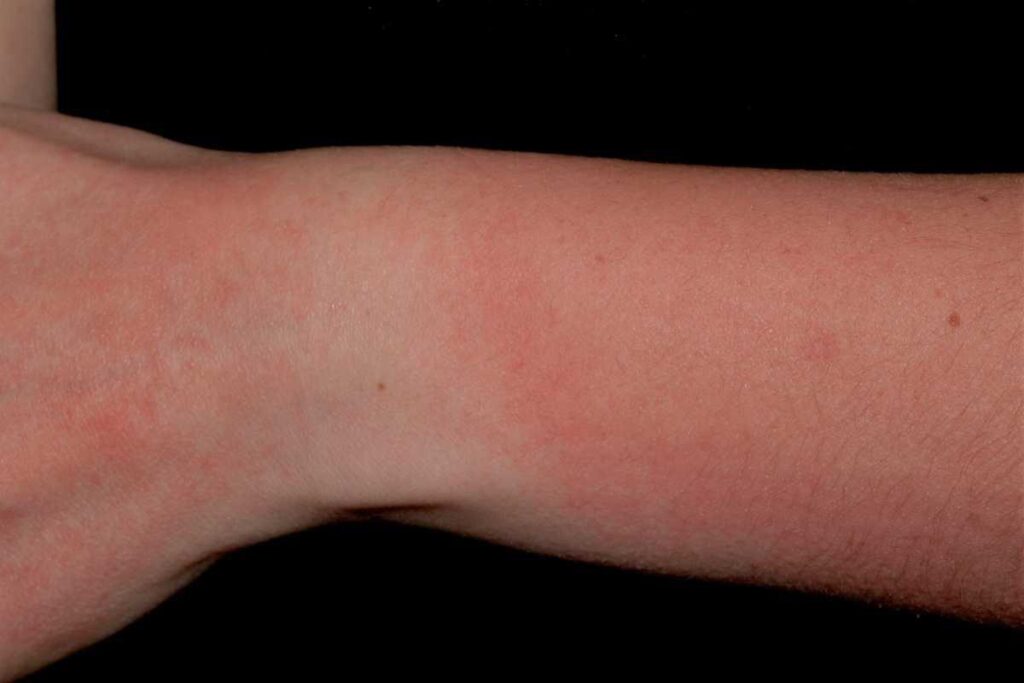 🔍Urticaria solar L56.3; UCI, urticaria física; pápulas y placas eritematoedematosas que aparecen en áreas fotoexpuestas a los pocos minutos de exponerse al sol y desaparecen en una media hora
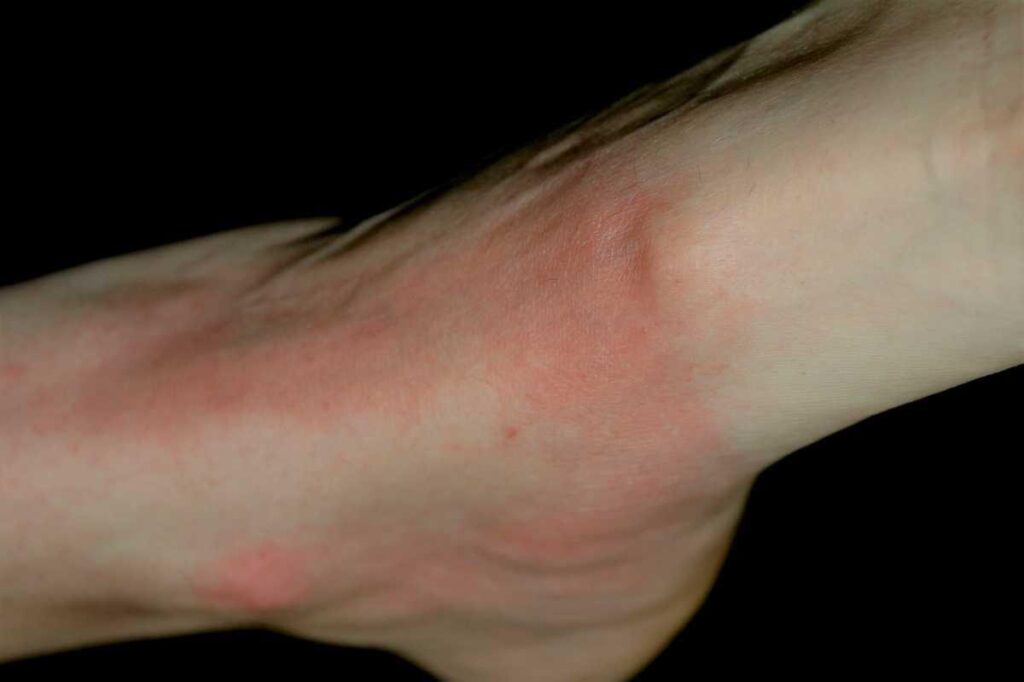 🔍Urticaria solar L56.3; UCI, urticaria física; pápulas y placas eritematoedematosas que aparecen en áreas fotoexpuestas a los pocos minutos de exponerse al sol y desaparecen en una media hora
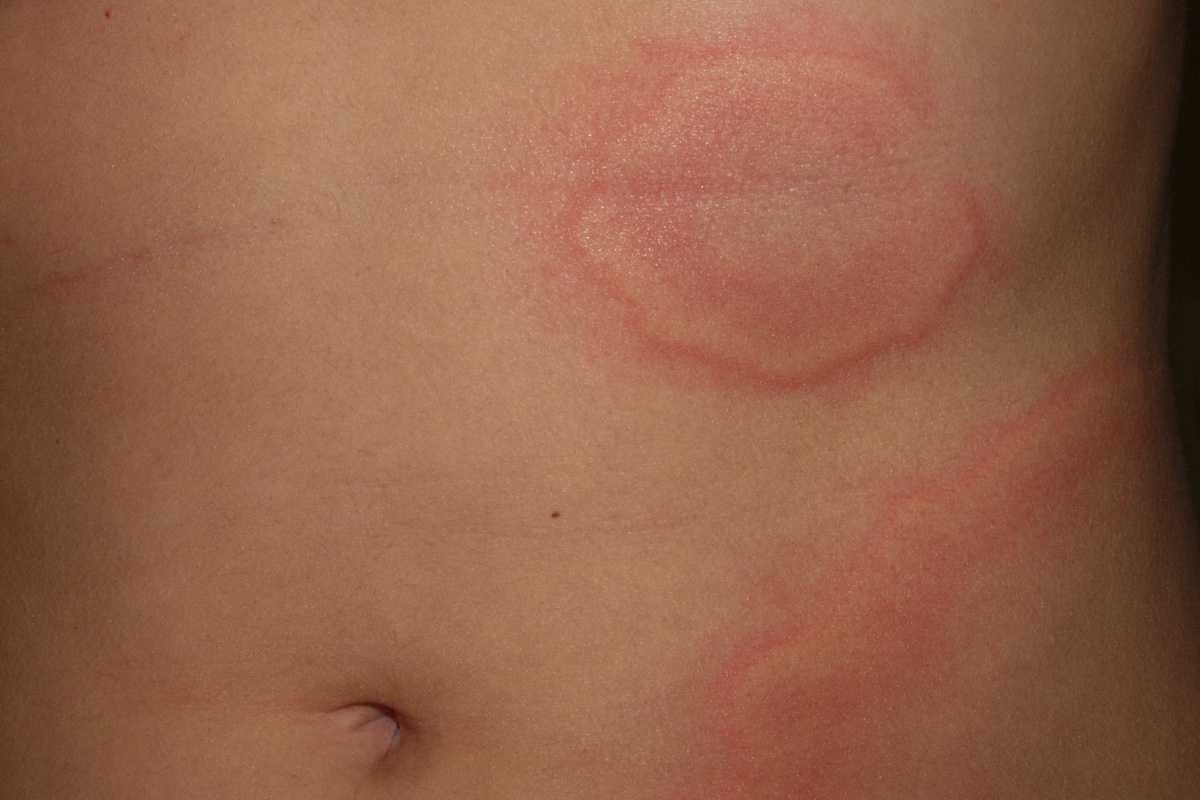
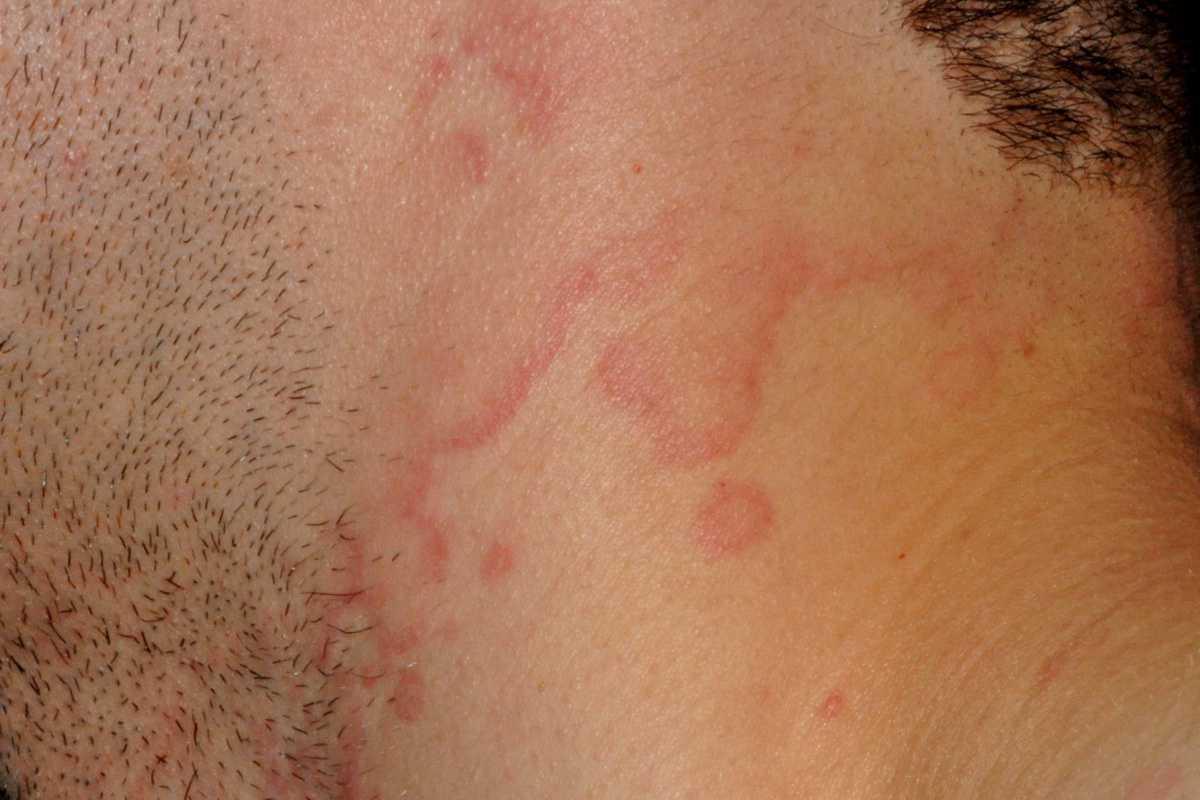
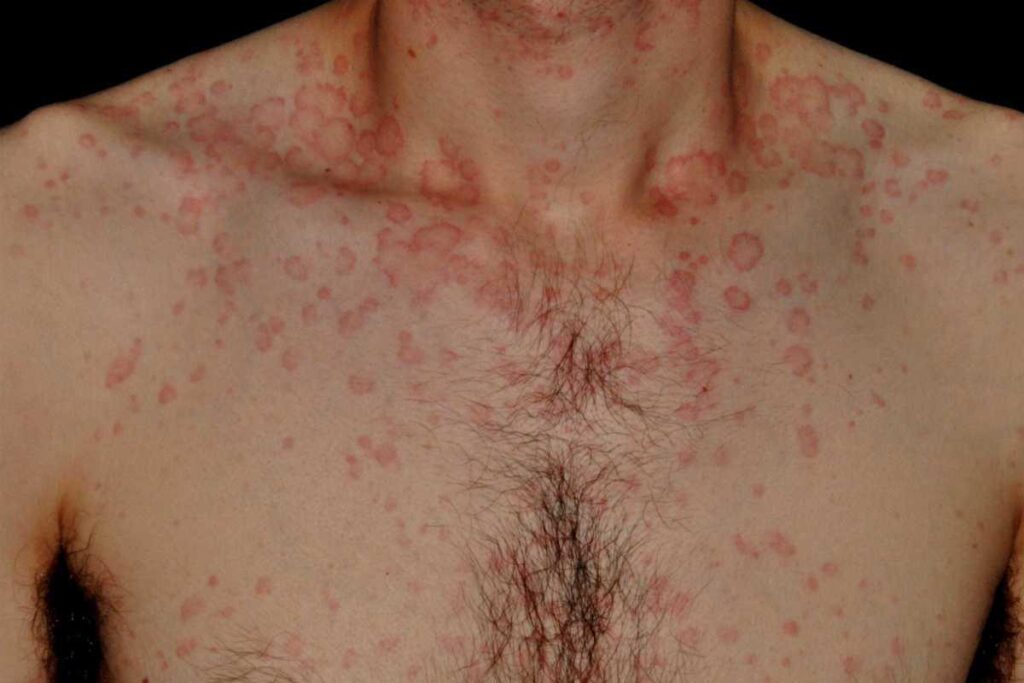 🔍Urticaria aguda común L50.9; urticaria figurada, pápulas y placas anulares, eritematoedematosas, evanescentes, de distribucion generalizada
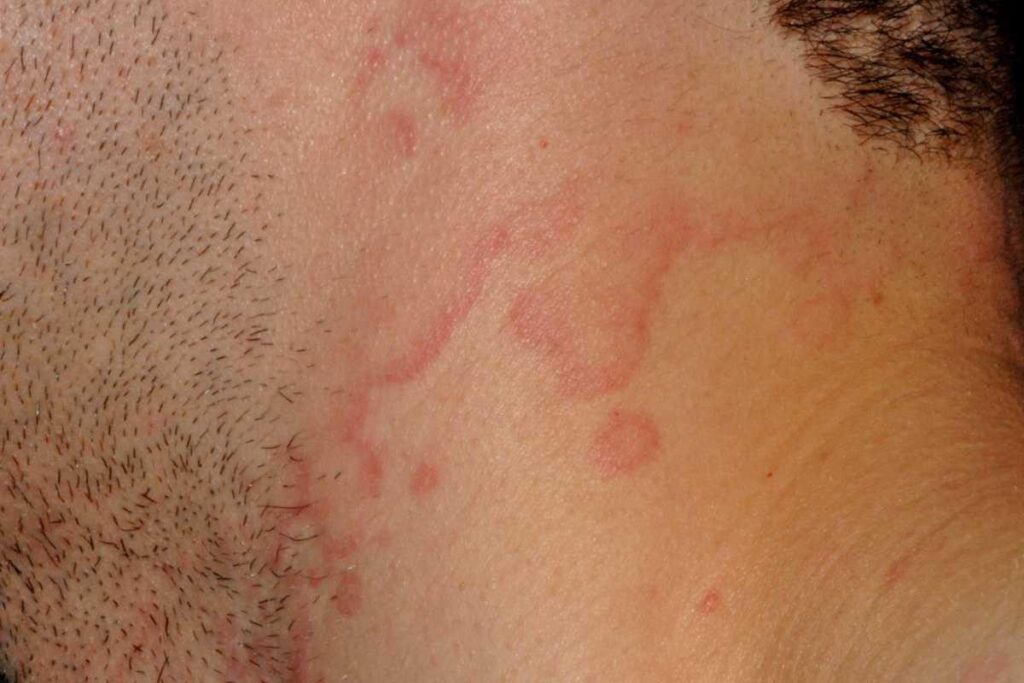 🔍Urticaria aguda común L50.9; urticaria figurada, pápulas y placas eritematoedematosas, evanescentes, de borde geográfico y distribucion generalizada
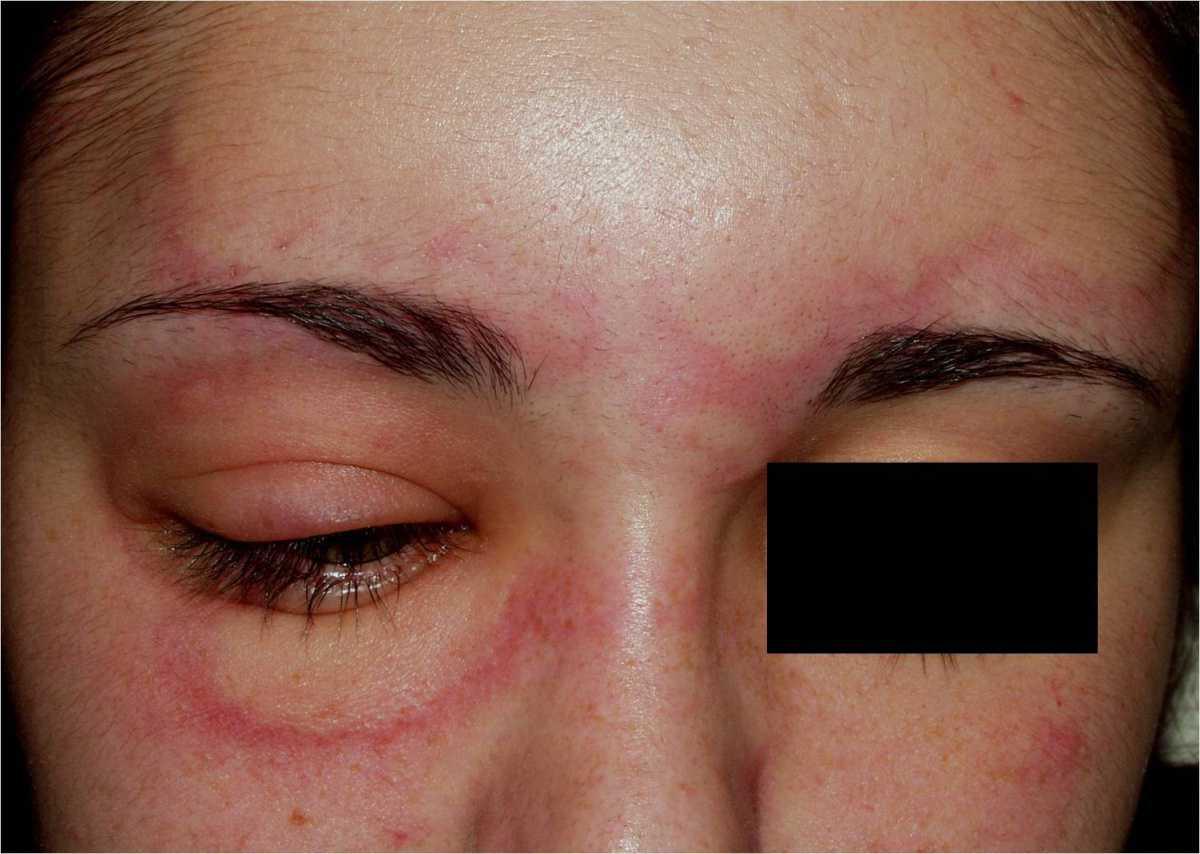
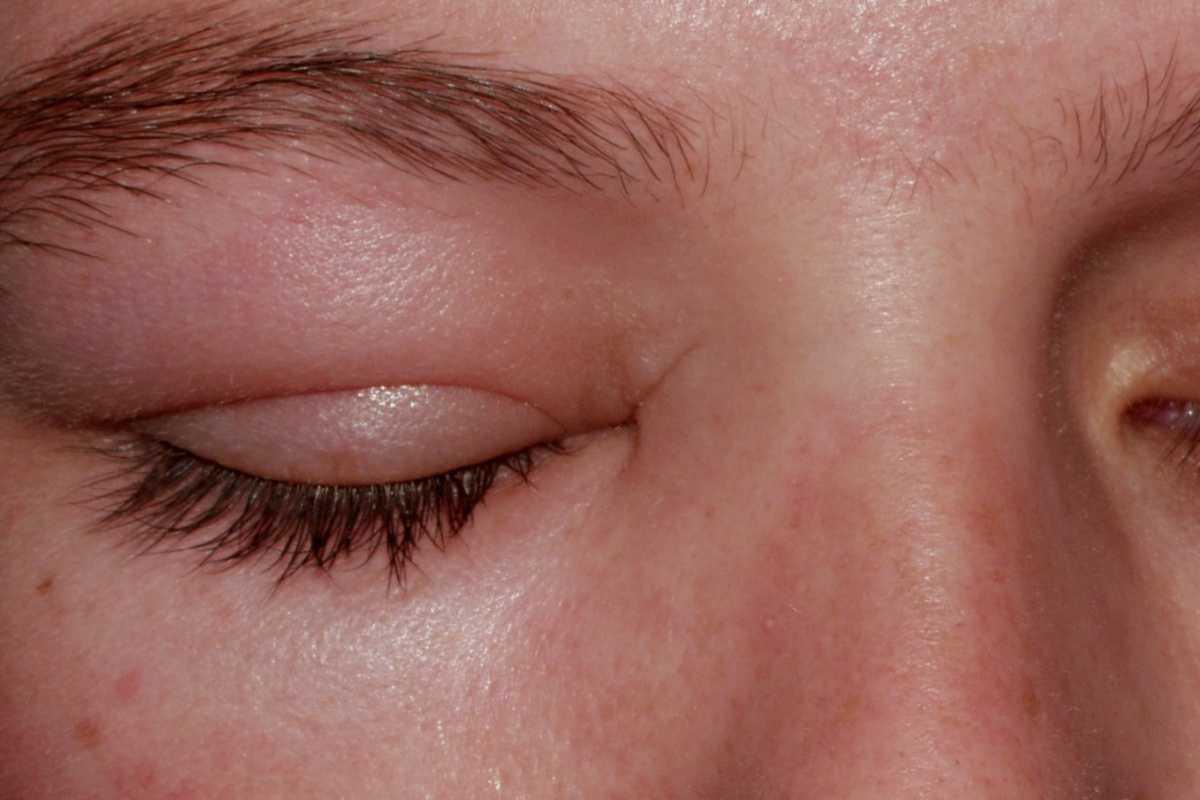
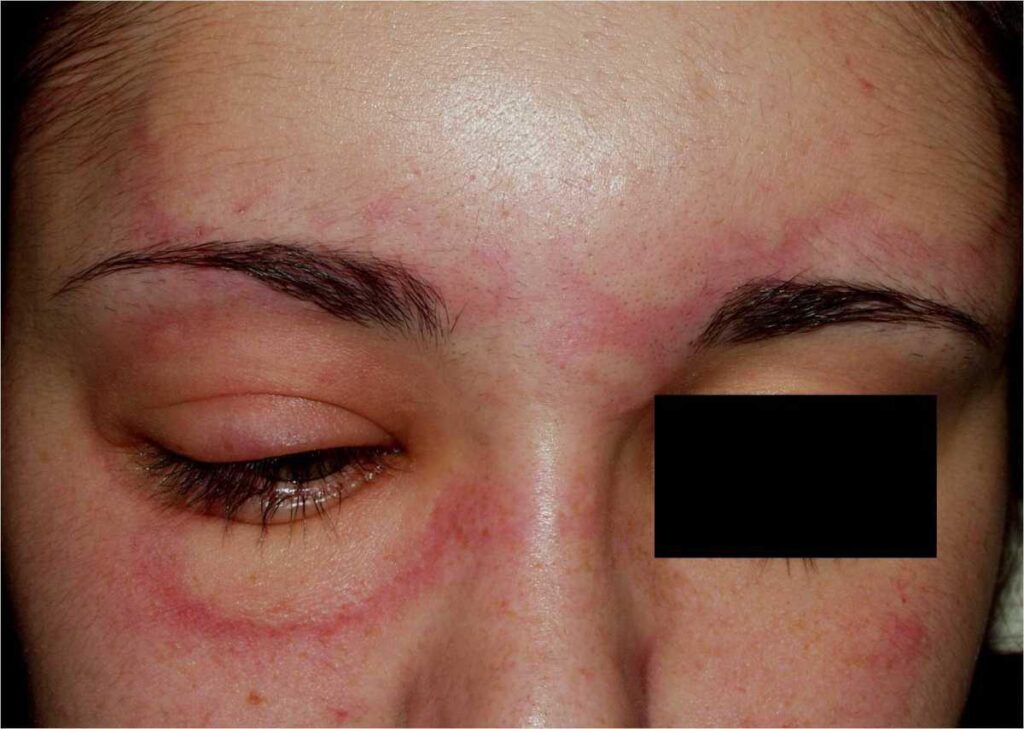 🔍AngioedemaT78.3; edema evanescente de párpados de varias horas de evolución. Puede asociarse a urticaria o ser aislado
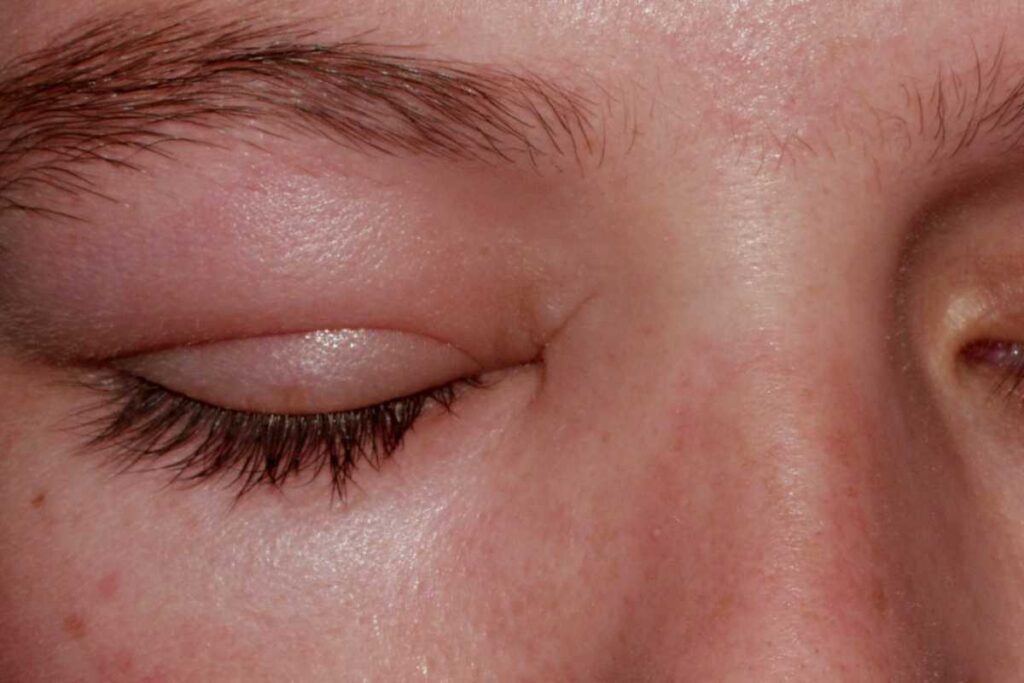 🔍AngioedemaT78.3; edema evanescente de párpados de varias horas de evolución. Puede asociarse a urticaria o ser aislado
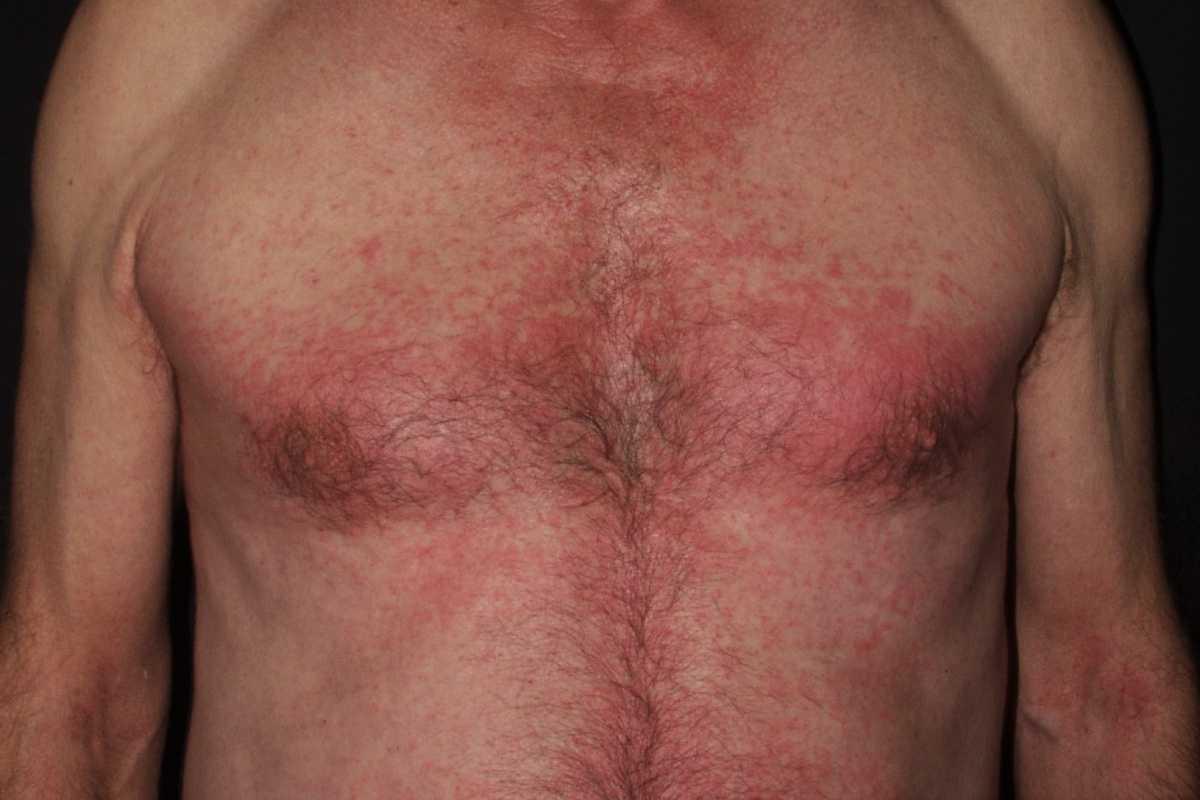
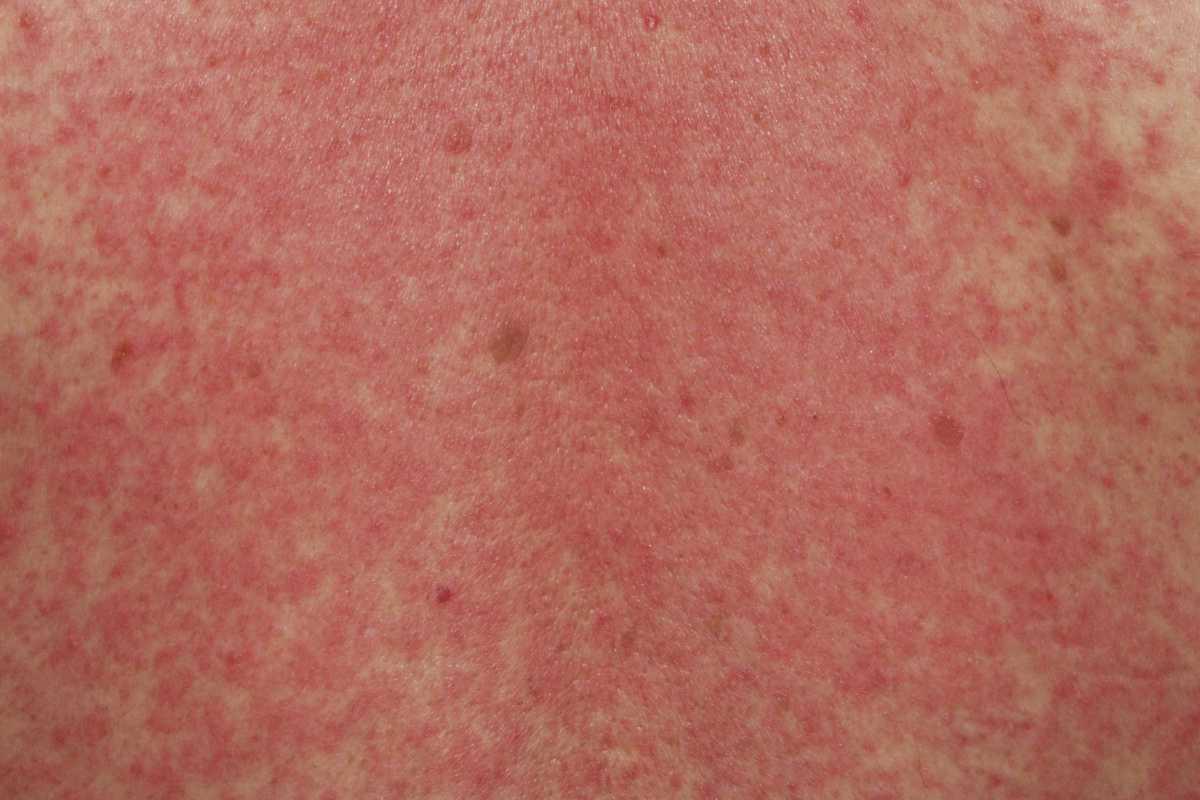
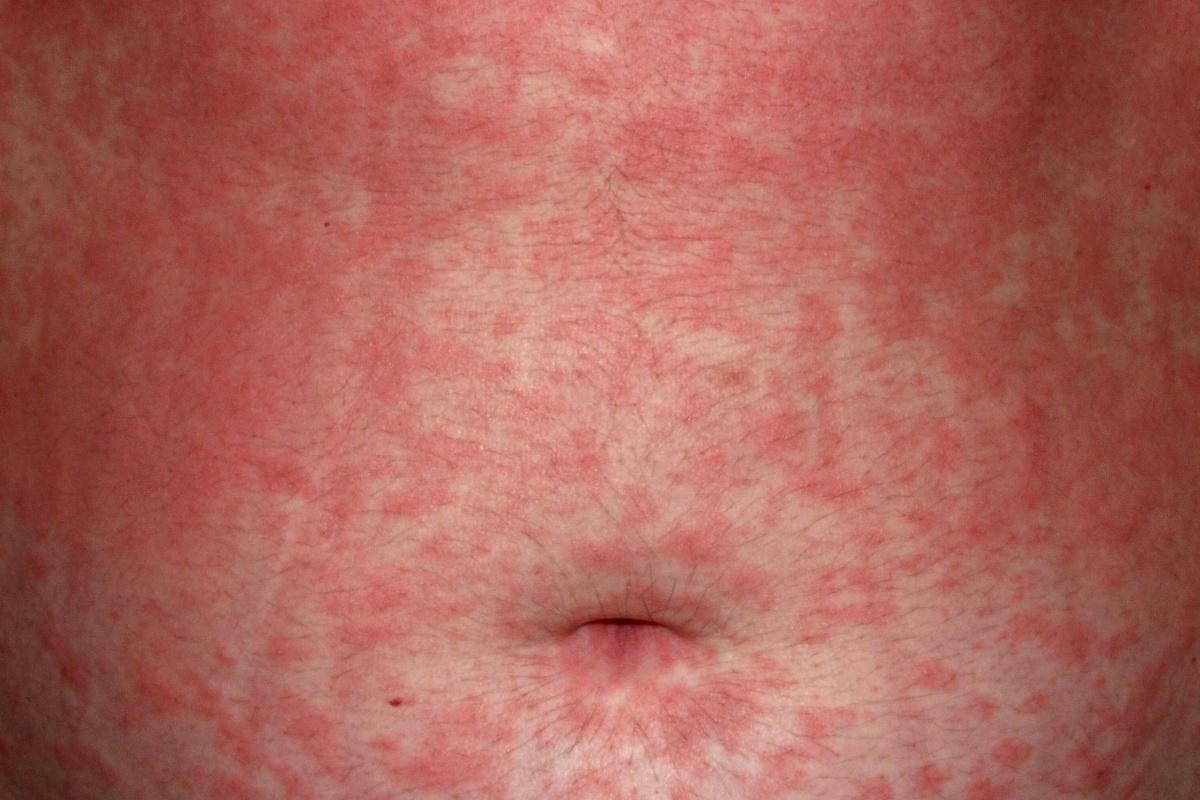
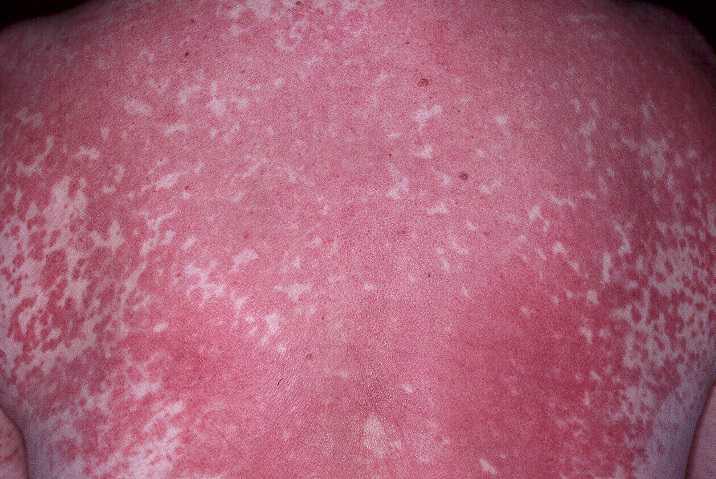 🔍Exantema maculopapular L27.0; reacción por hipersensibilidad a medicamentos; erupción maculopapular centrípeta que apareció tras la ingestión de AINEs
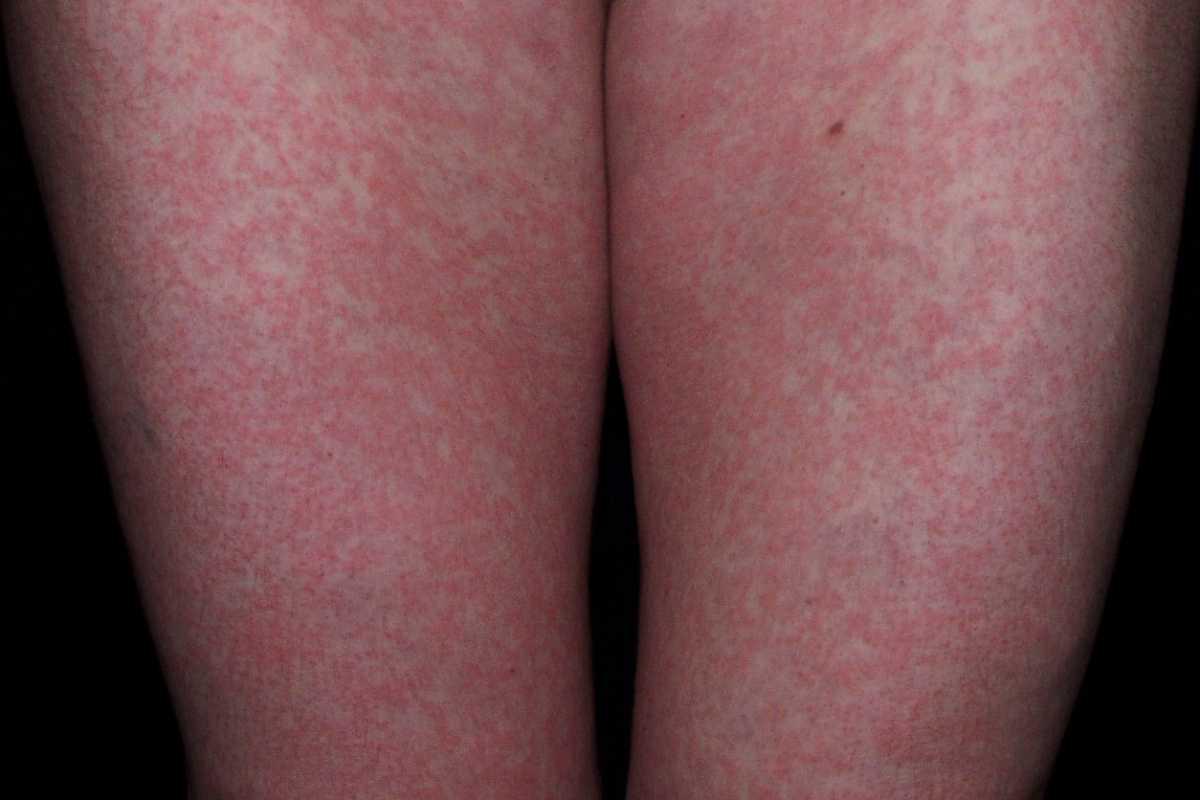
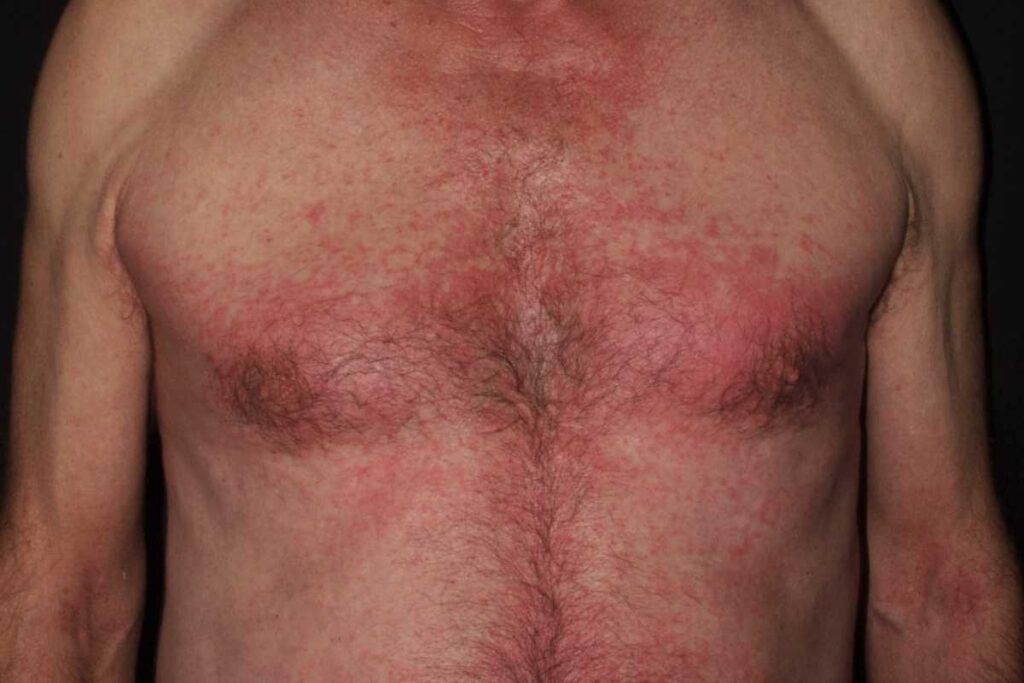 🔍Exantema maculopapular L27.0; reacción por hipersensibilidad a medicamentos; erupción maculopapular centrípeta que apareció tras la ingestión de quinolonas
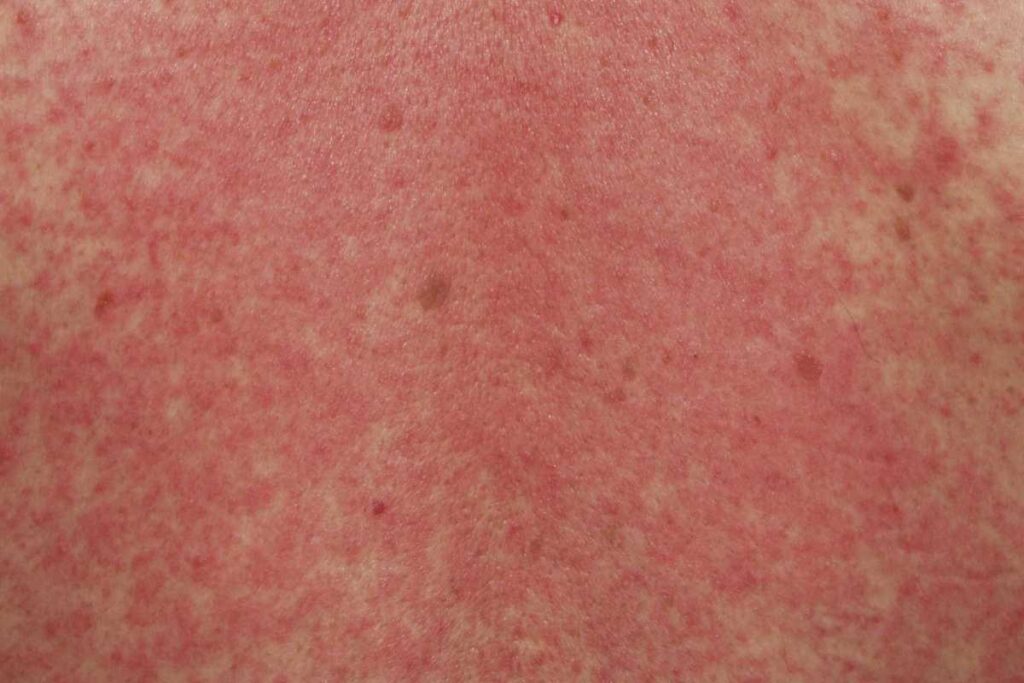 🔍Exantema maculopapular L27.0; reacción por hipersensibilidad a medicamentos; erupción maculopapular centrípeta que apareció tras la ingestión de amoxicilina
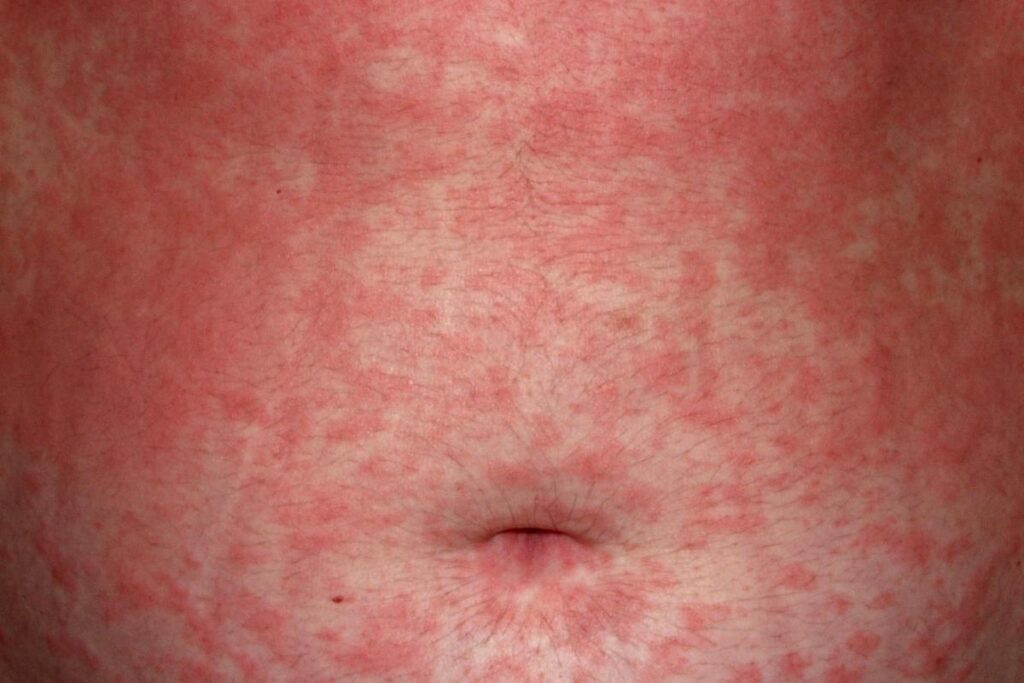 🔍Exantema maculopapular L27.0; reacción por hipersensibilidad a medicamentos; erupción maculopapular centrípeta que apareció tras la ingestión de AINEs
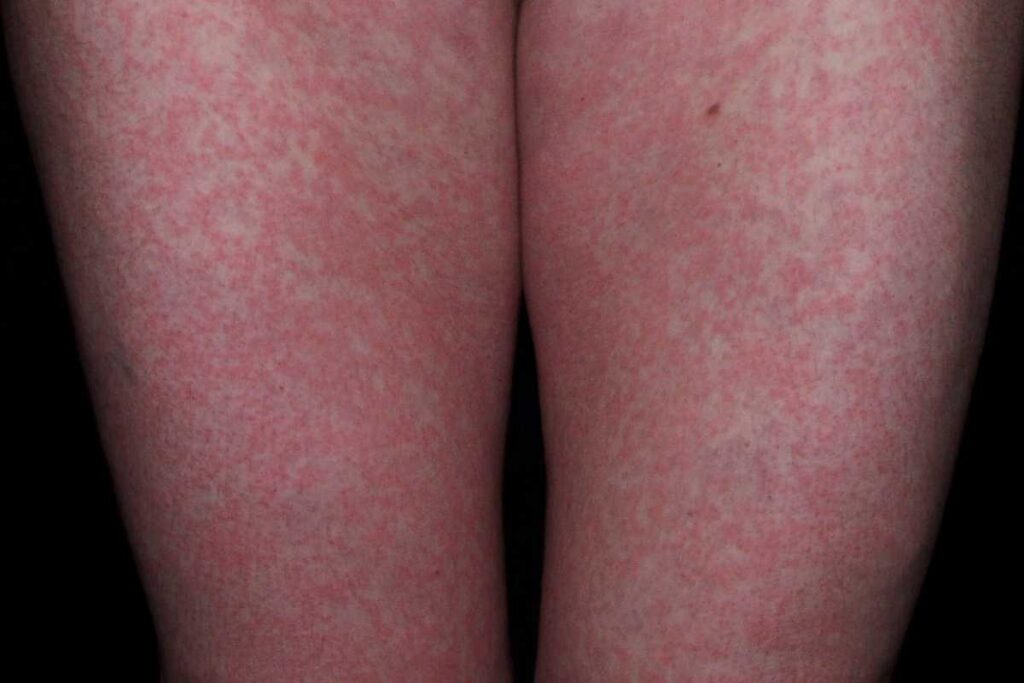 🔍Exantema maculopapular L27.0; rash morbiliforme; erupción centrípeta con elementos aislados y confluentes tras la ingestión de sulfamidas
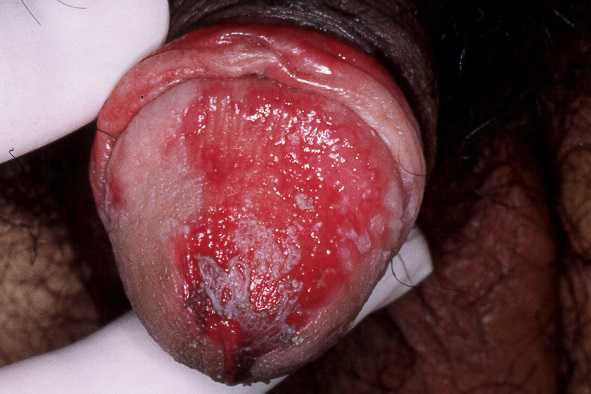 🔍Exantema fijo medicamentoso L72.1; erupción fija por fármacos; mácula eritematosa recidivante, con despegamiento epidérmico y erosión, en pene, por doxiciclina
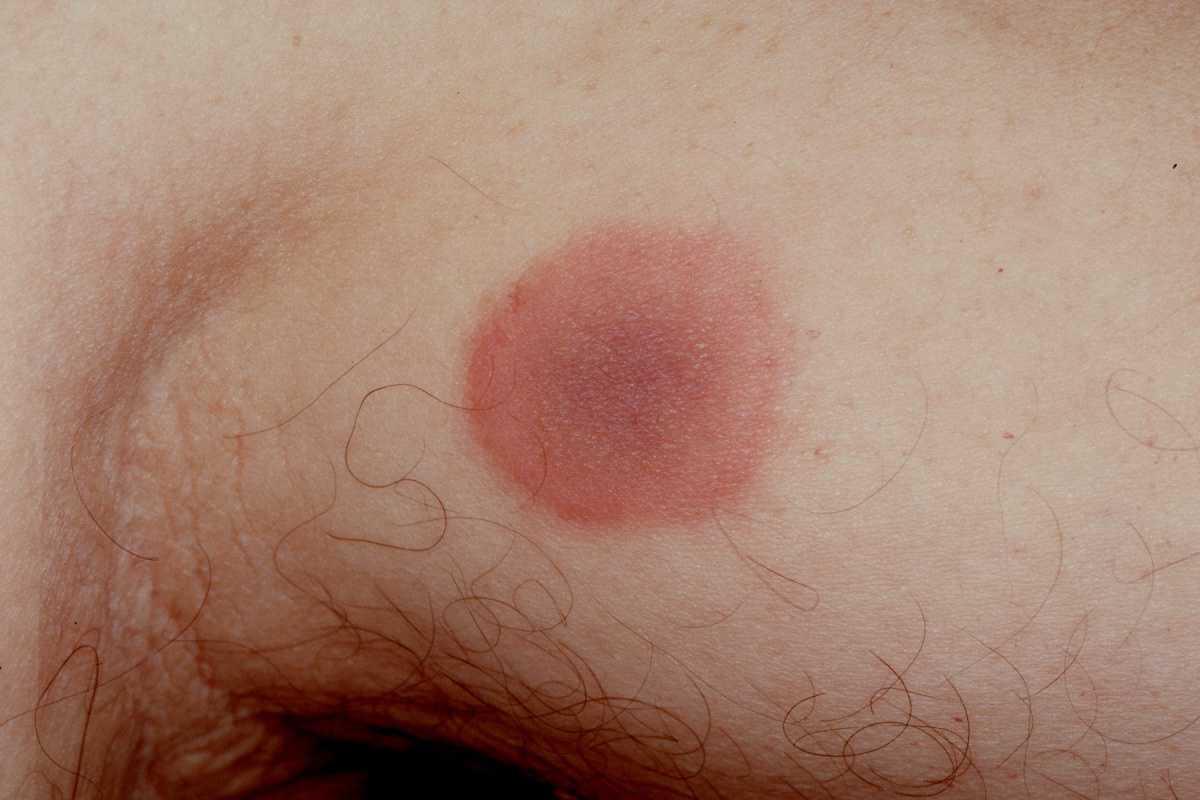
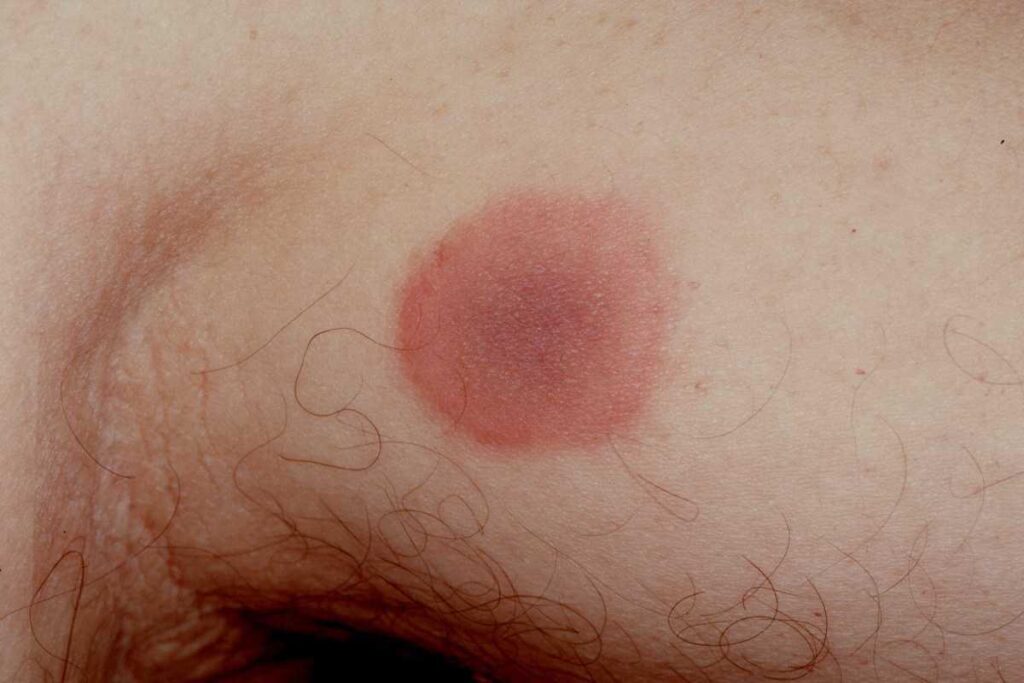 🔍Exantema fijo medicamentoso L72.1; macula eritematosa bien delimitada, de centro más pigmentado, recidivante, por AINEs, localizada en axila
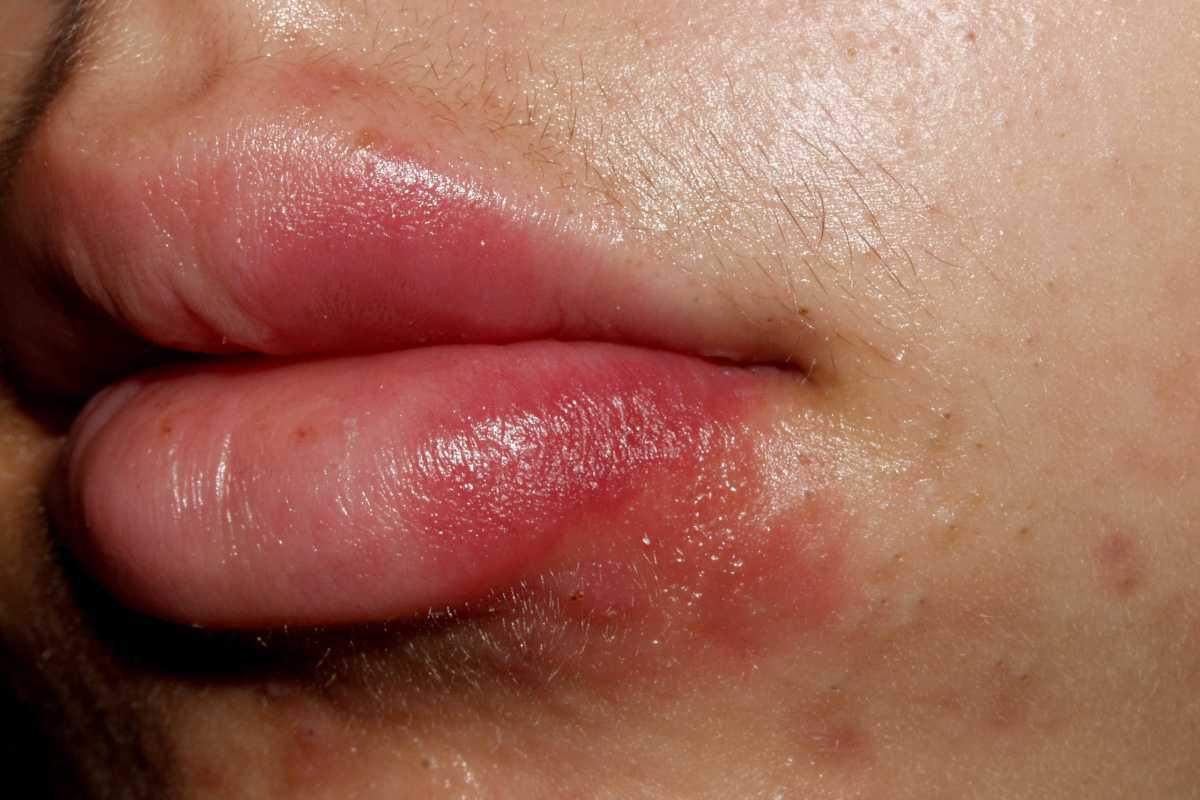
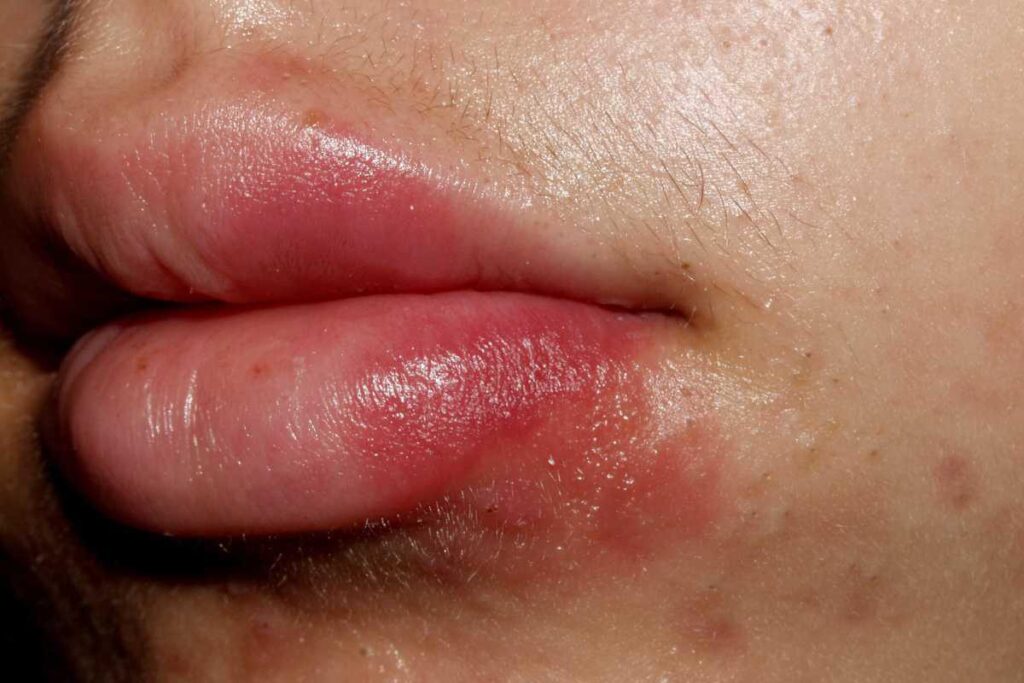 🔍Exantema fijo medicamentoso L72.1; erupción fija por fármacos; macula eritematosa circular recidivante, en mucosa y piel de los labios
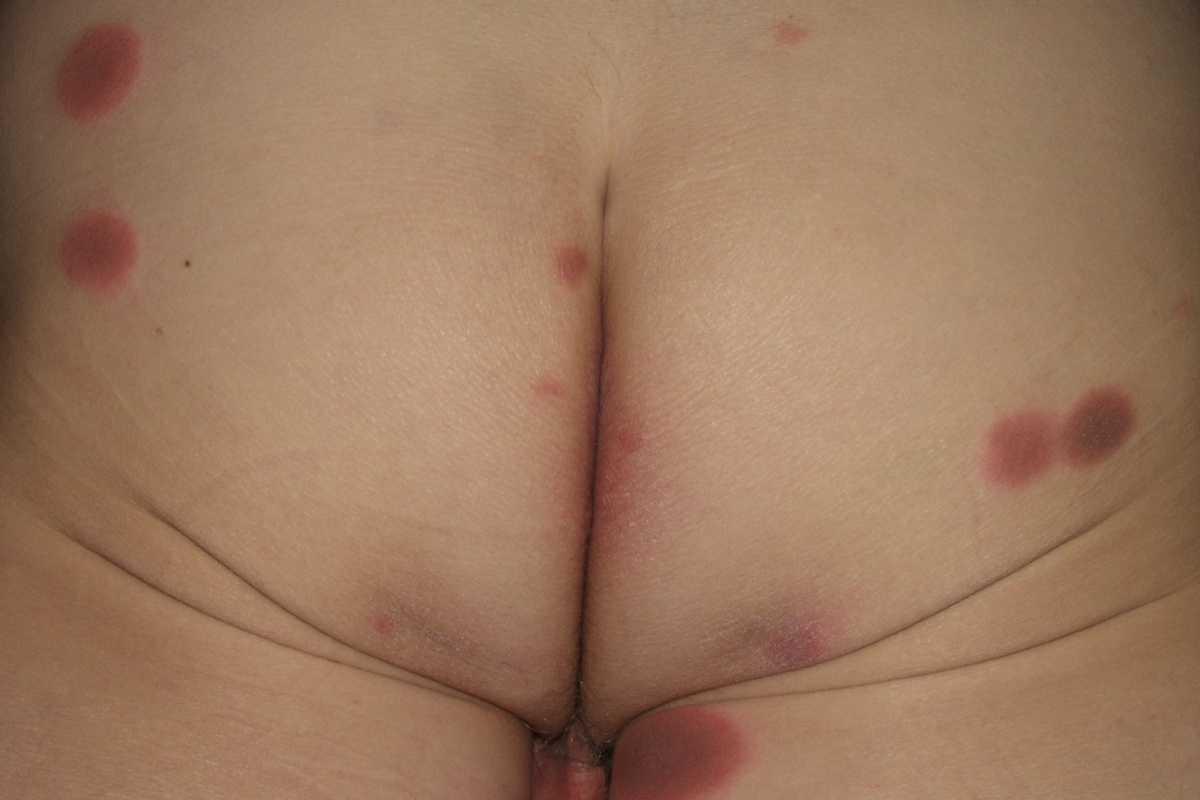
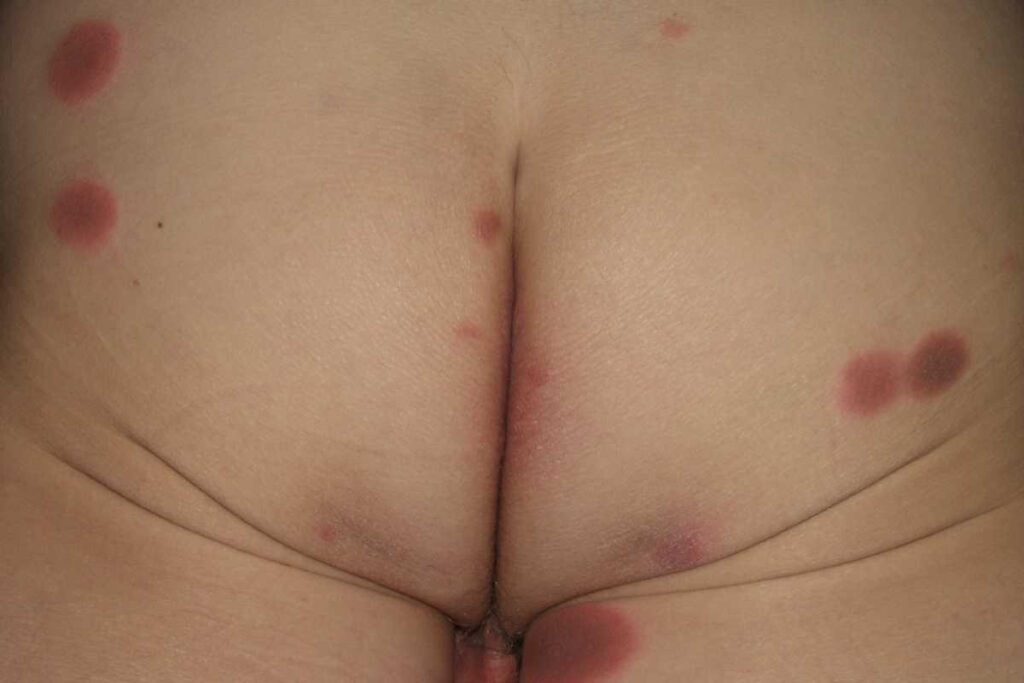 🔍Exantema fijo medicamentoso L72.1; diversas máculas eritematosas, de centro más pigmentado, bien delimitadas, recidivantes en nalgas, por sulfamidas
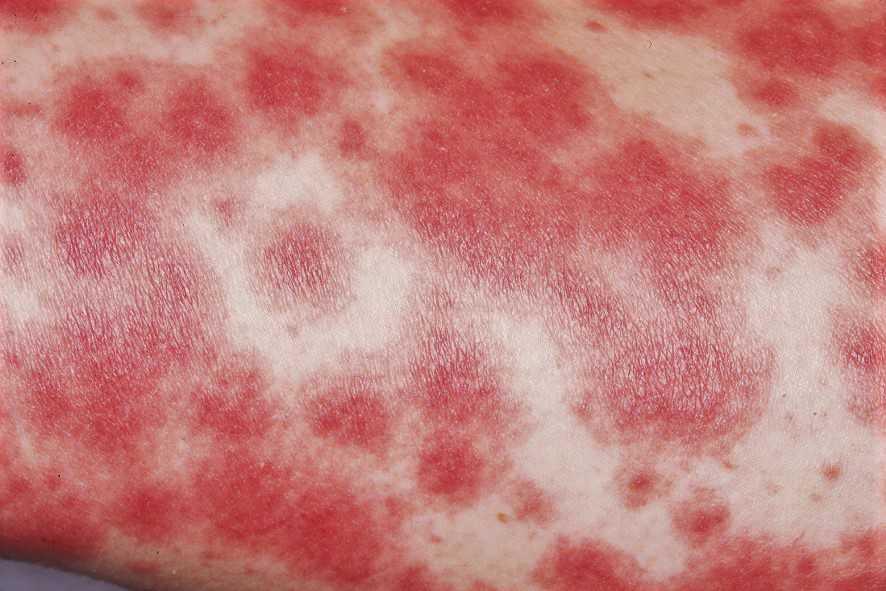 🔍Síndrome de Stevens-Johnson L51.1; máculas eritematosas de centro violáceo, en forma de “pseudiana” y distribución generalizada
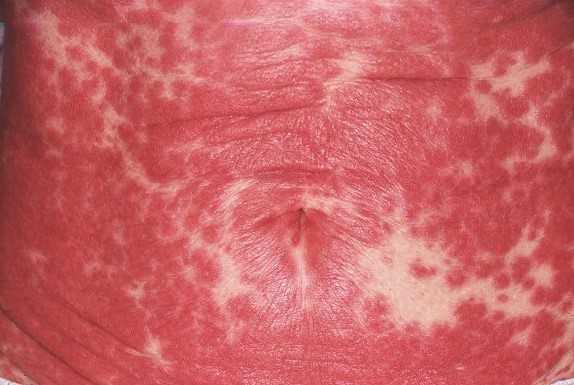 🔍Síndrome de Stevens-Johnson L51.1; máculas eritematosas de centro violáceo y distribución generalizada
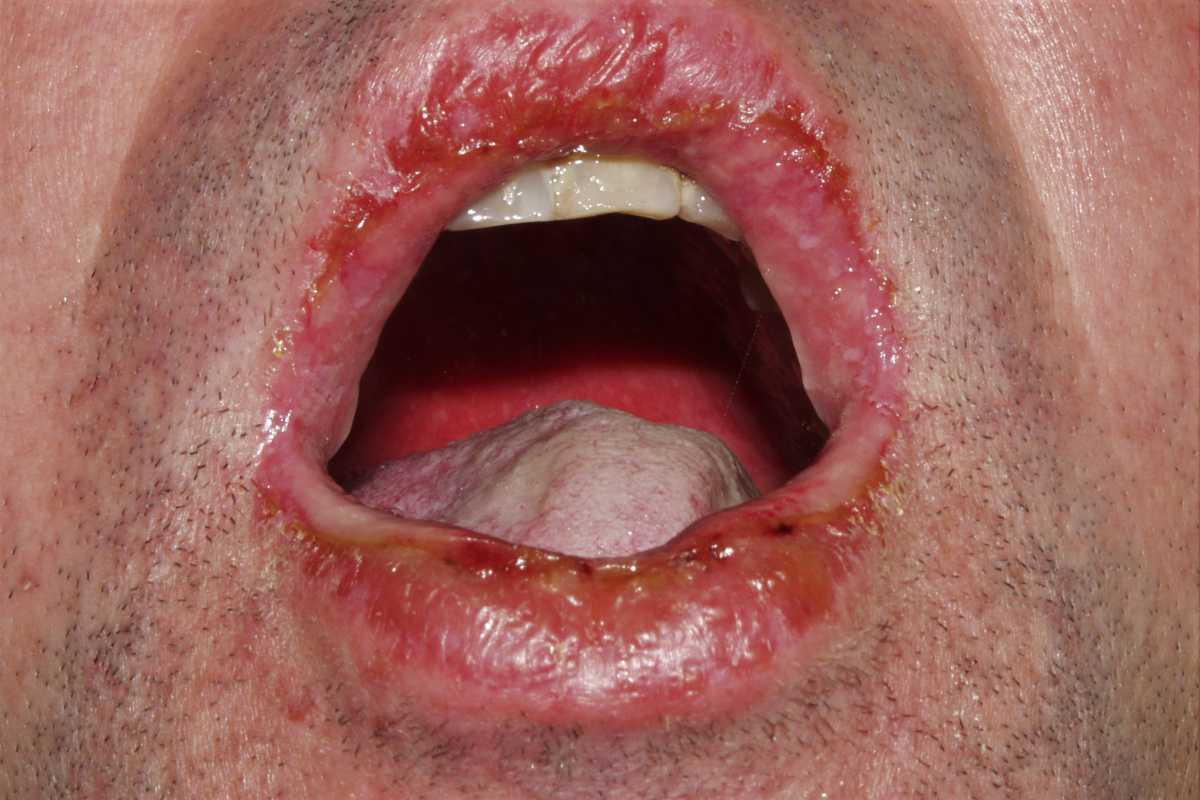
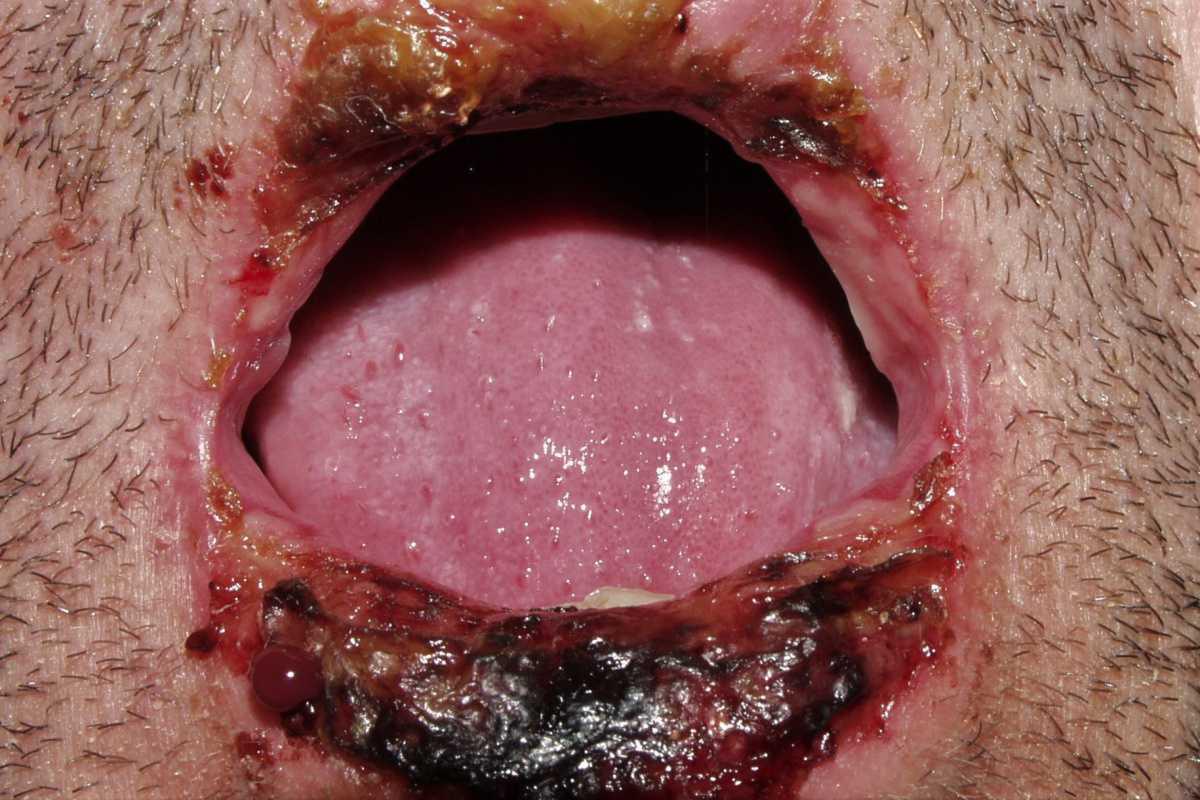
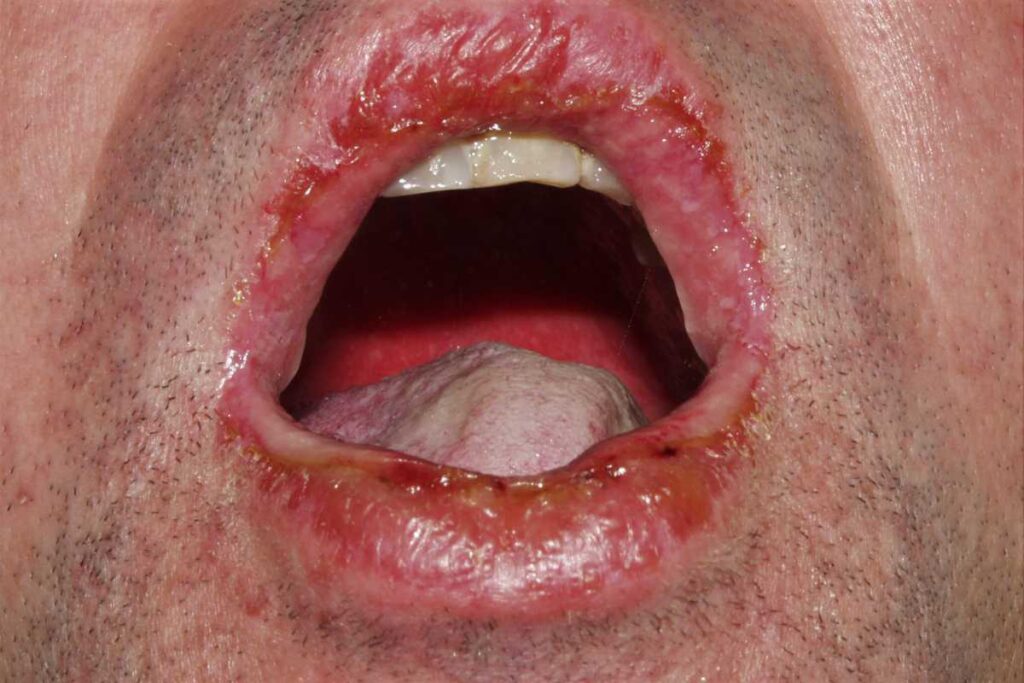 🔍Síndrome de Stevens-Johnson L51.1; erosiones y costras en mucosa oral y labios
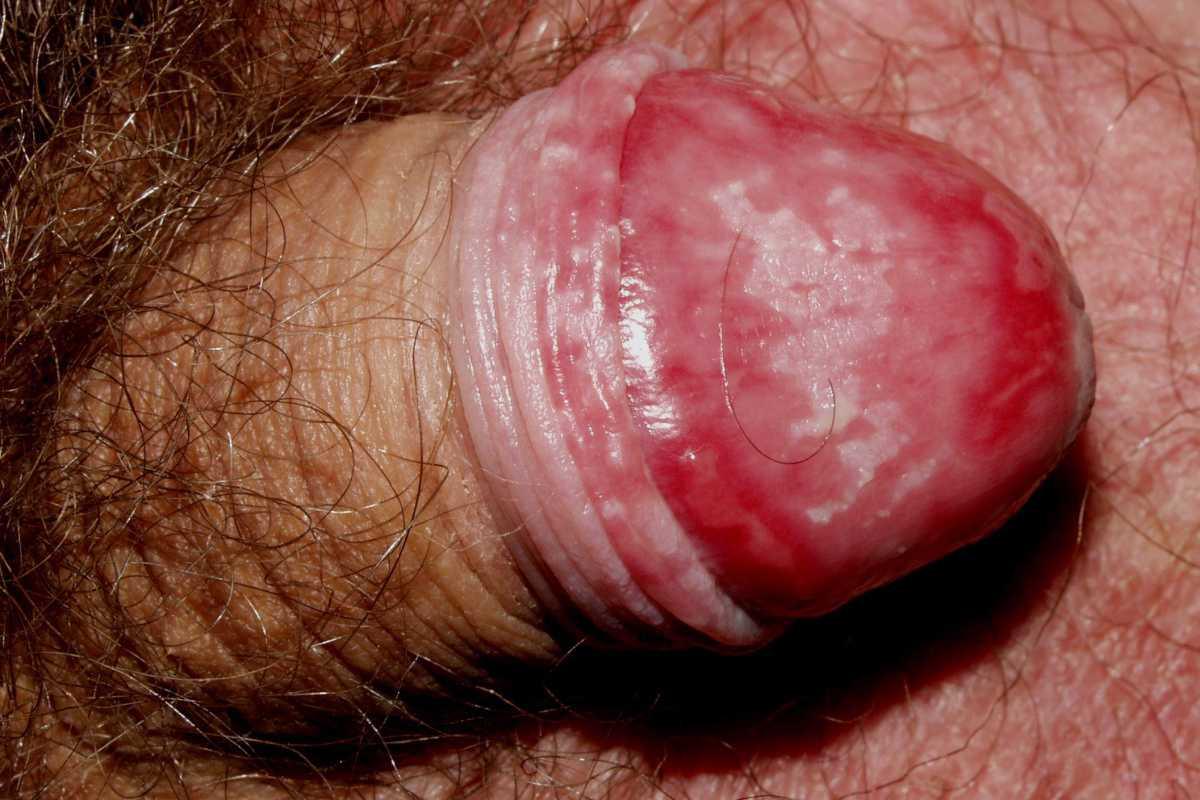
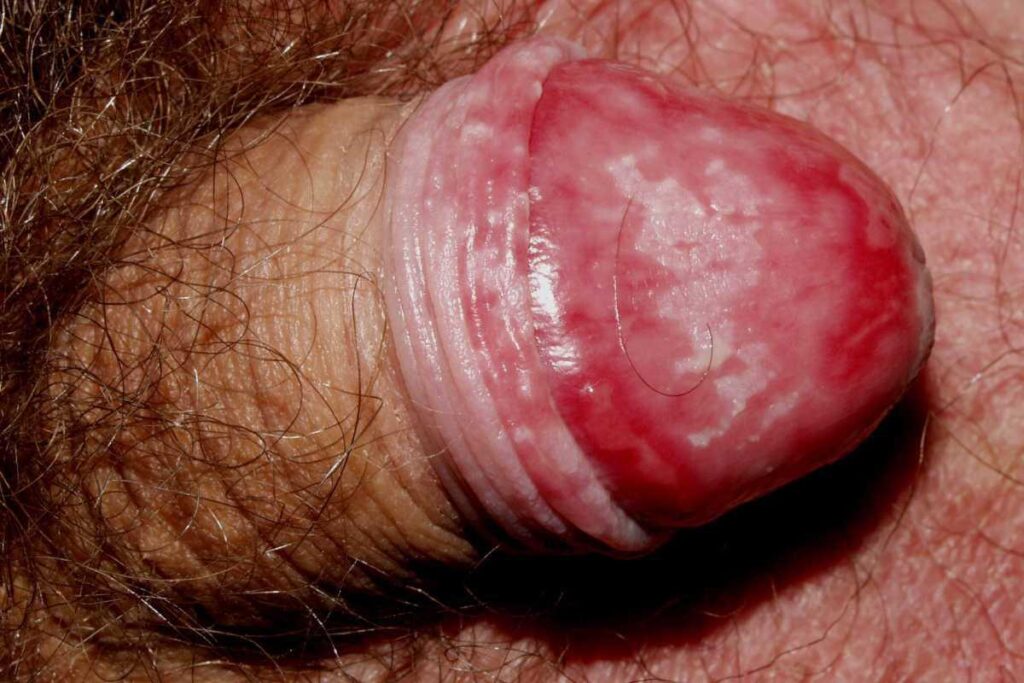 🔍Síndrome de Stevens-Johnson L51.1; erosiones en mucosa del glande. Aparición aguda
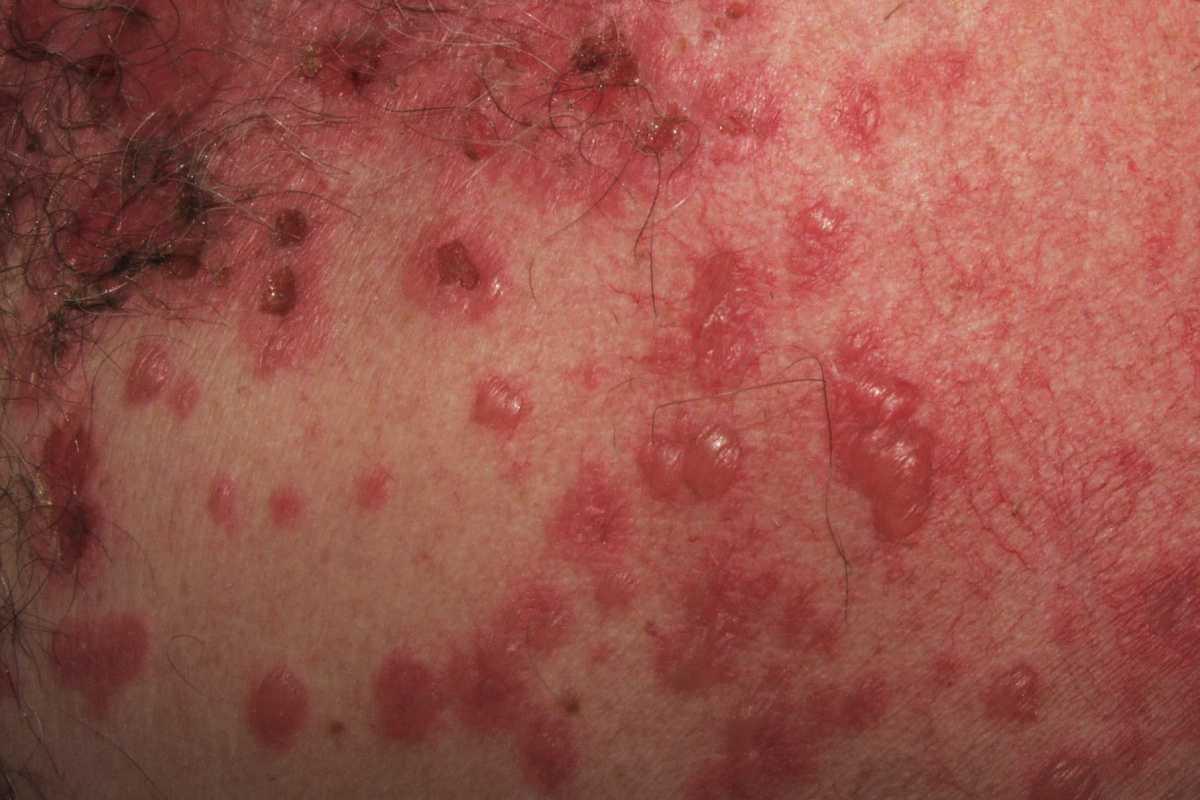
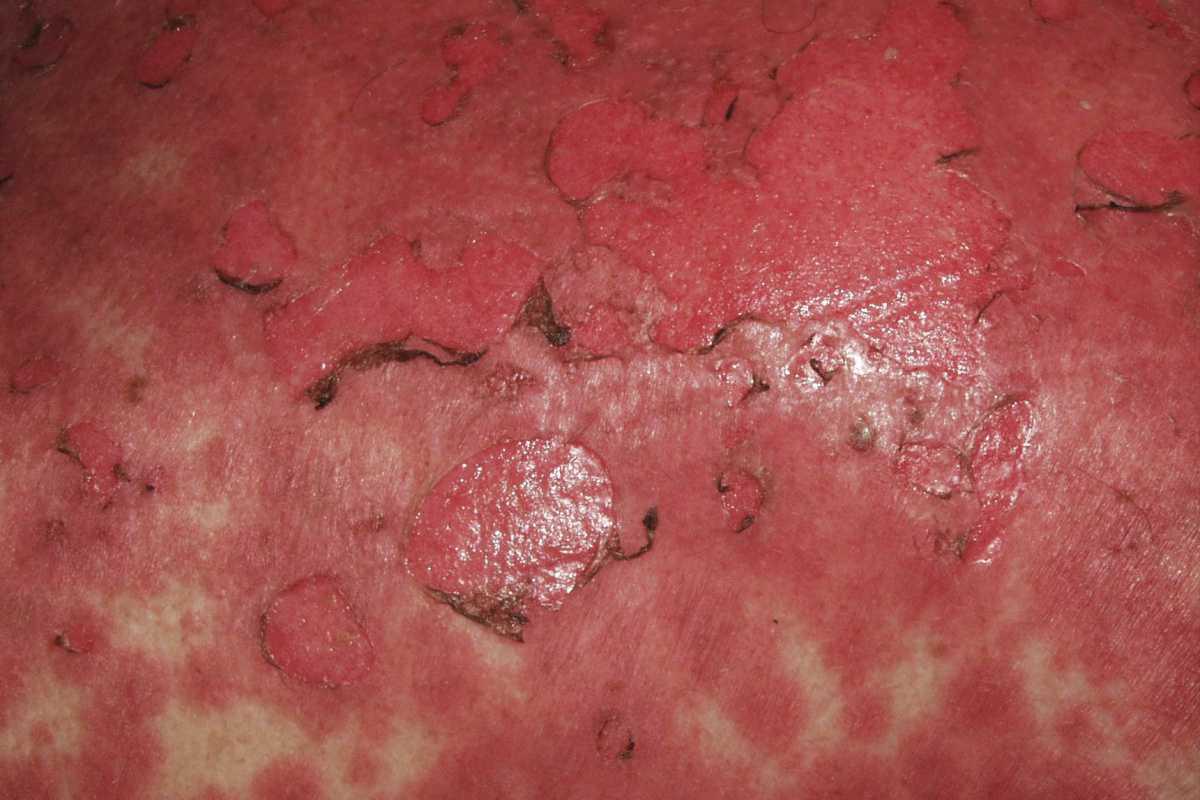
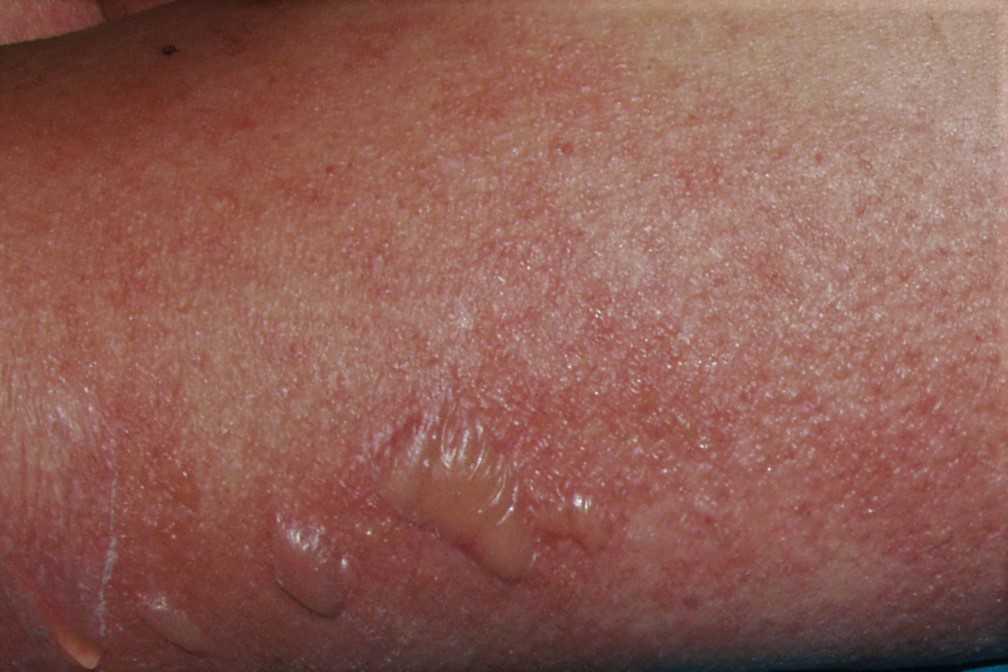 🔍Síndrome de Stevens-Johnson L51.1; máculas eritematosas dispersas cubiertas de ampollas fláccidas por despegamiento epidérmico.. Aparición aguda
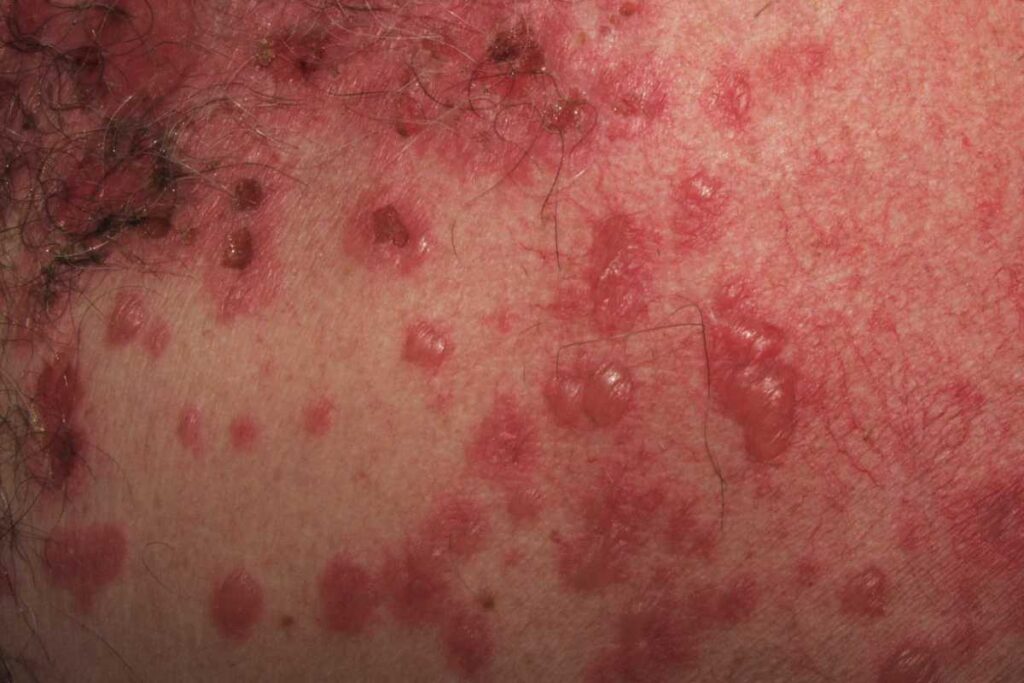 🔍Necrolisis epidermica tóxica L51.2; síndrome de Lyell; máculas eritematosas y ampollas generalizadas por despegamiento epidérmico, con afectación de mas del 20% de la superficie corporal. Aparición aguda en relación con la ingesta de sufamidas.
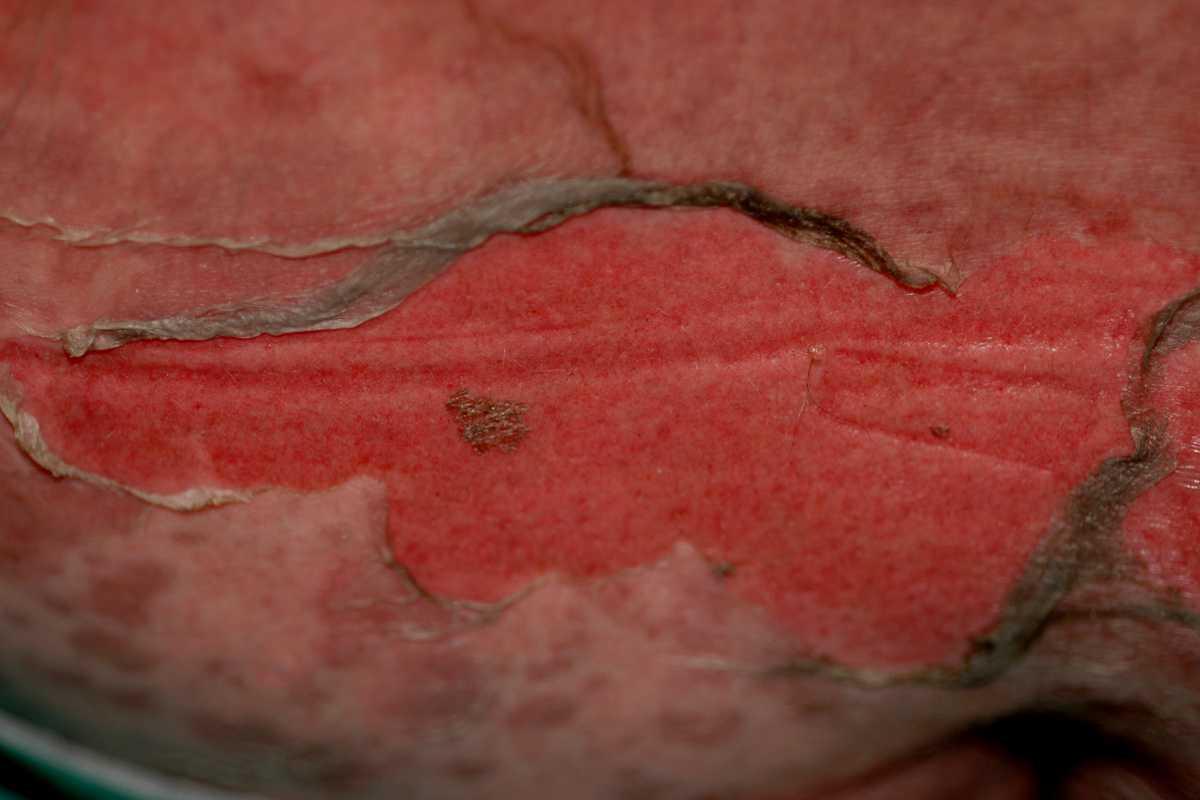
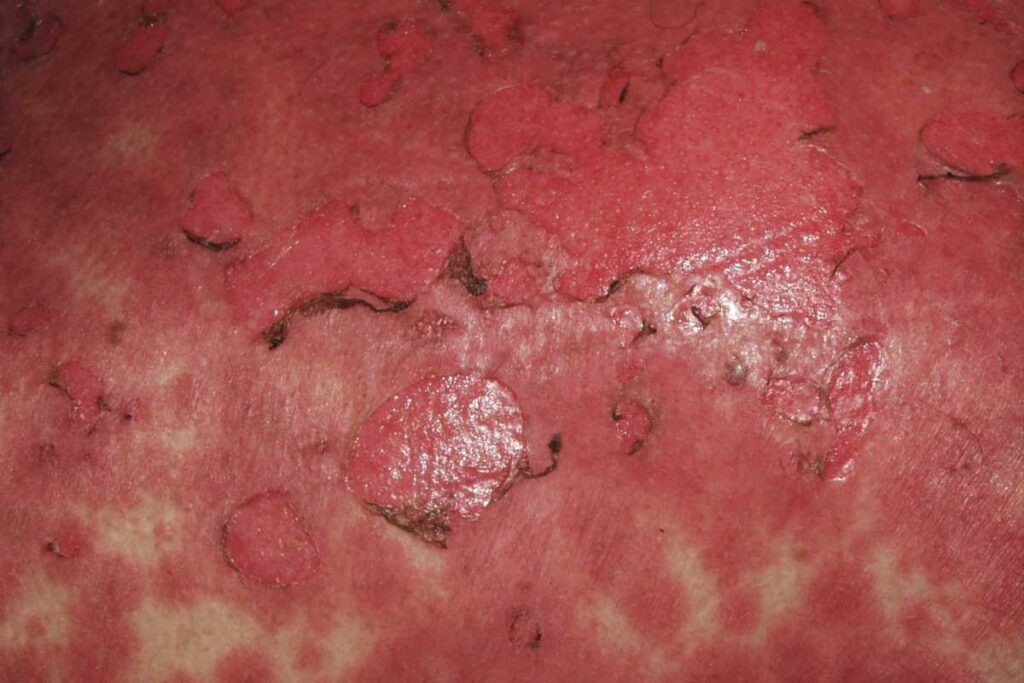 🔍Necrólisis epidérmica tóxica L51.2; síndrome de Lyell; máculas eritematosas y erosiones por despegamiento epidérmico (signo de Nickolsky +)
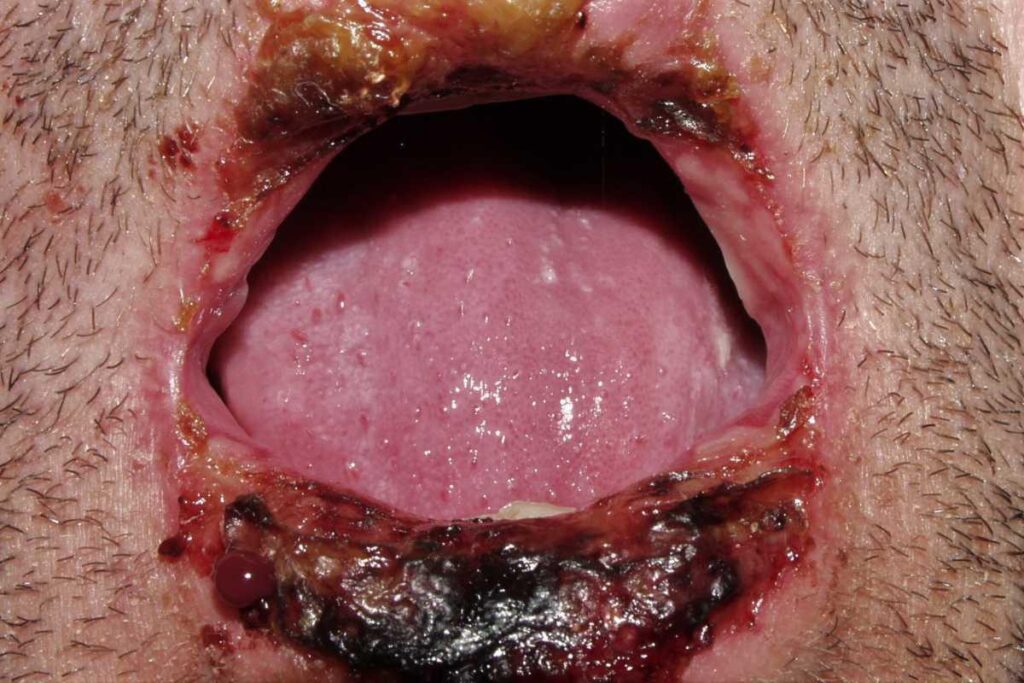 🔍Necrólisis epidérmica tóxica L51.2; síndrome de Lyell; erosiones y costras en labios y mucosa oral
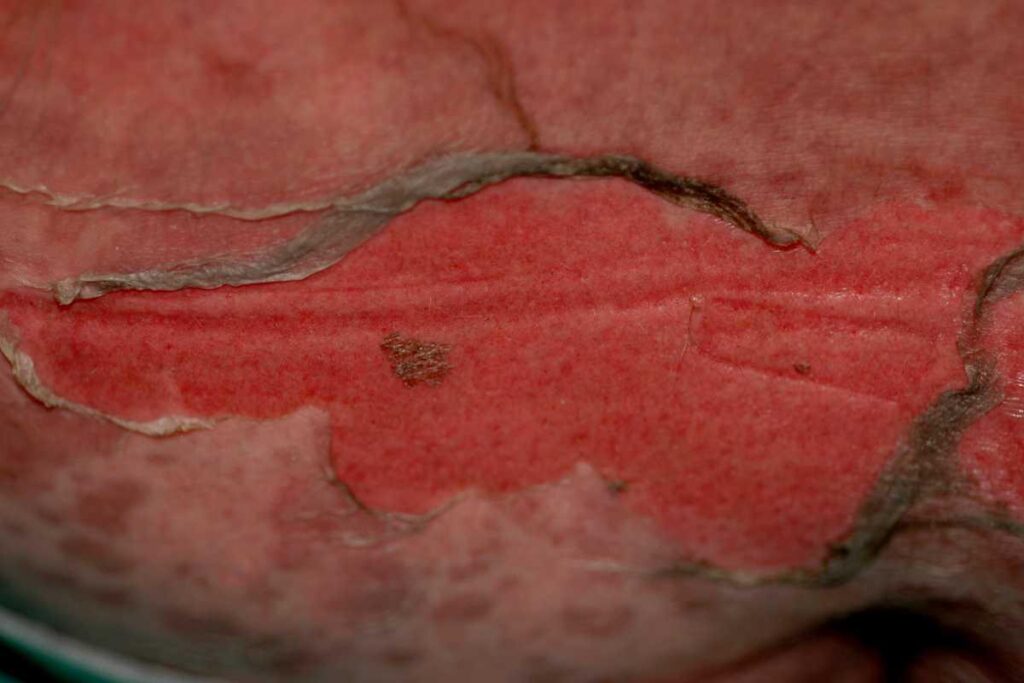 🔍Necrólisis epidérmica tóxica L51.2; síndrome de Lyell; máculas eritematosas y erosiones por despegamiento epitelial en sábana que afectan más del 30% de la superficie corporal
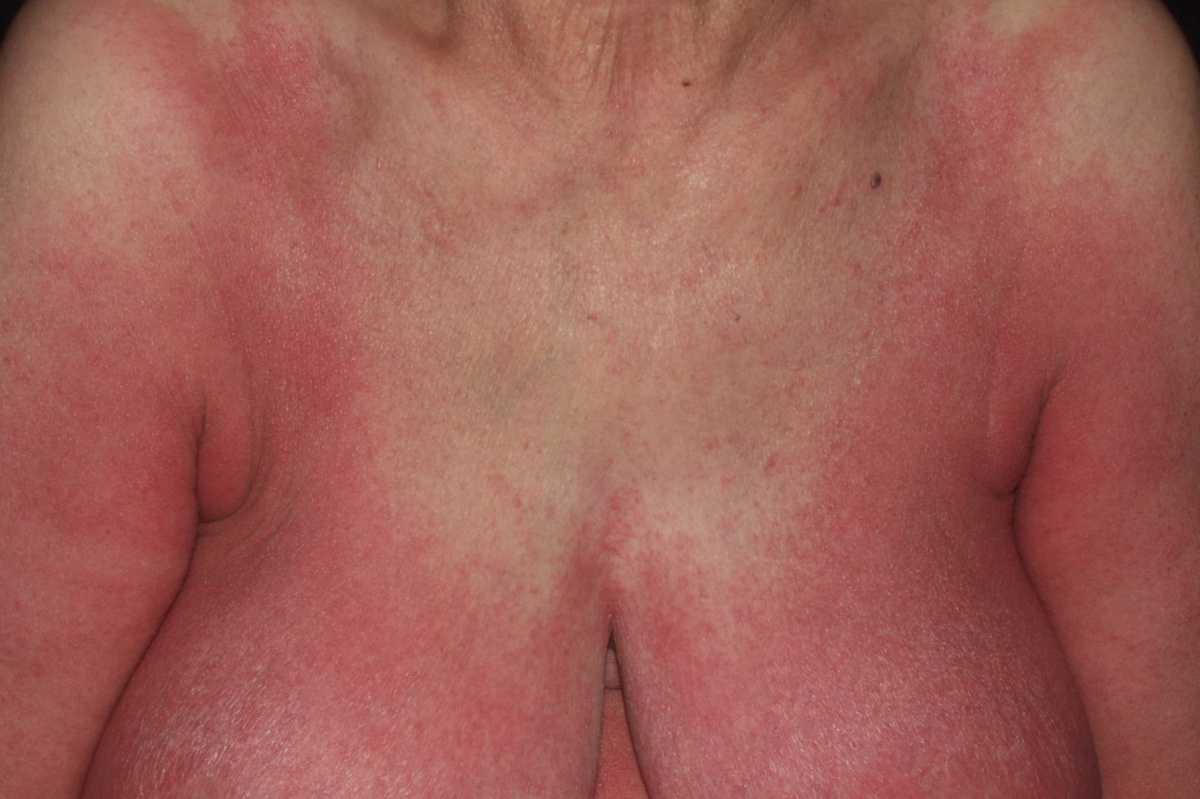
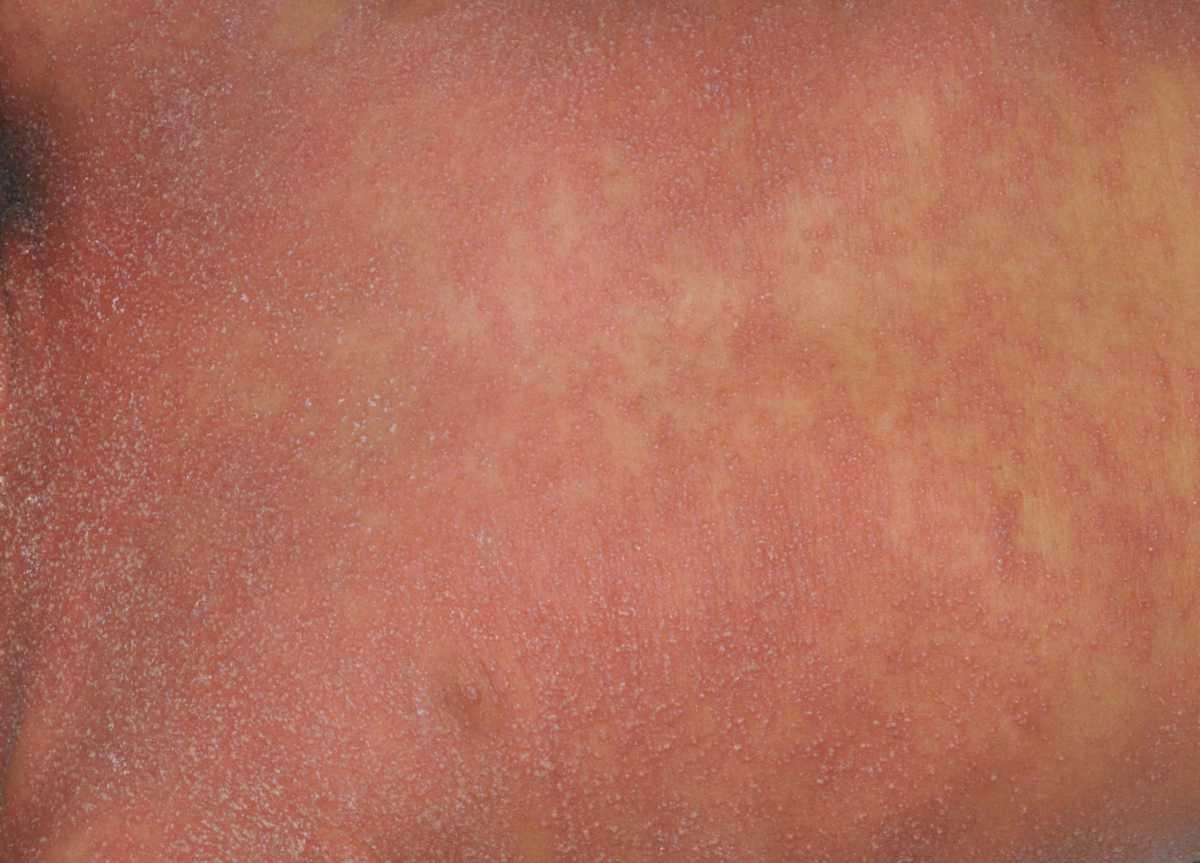
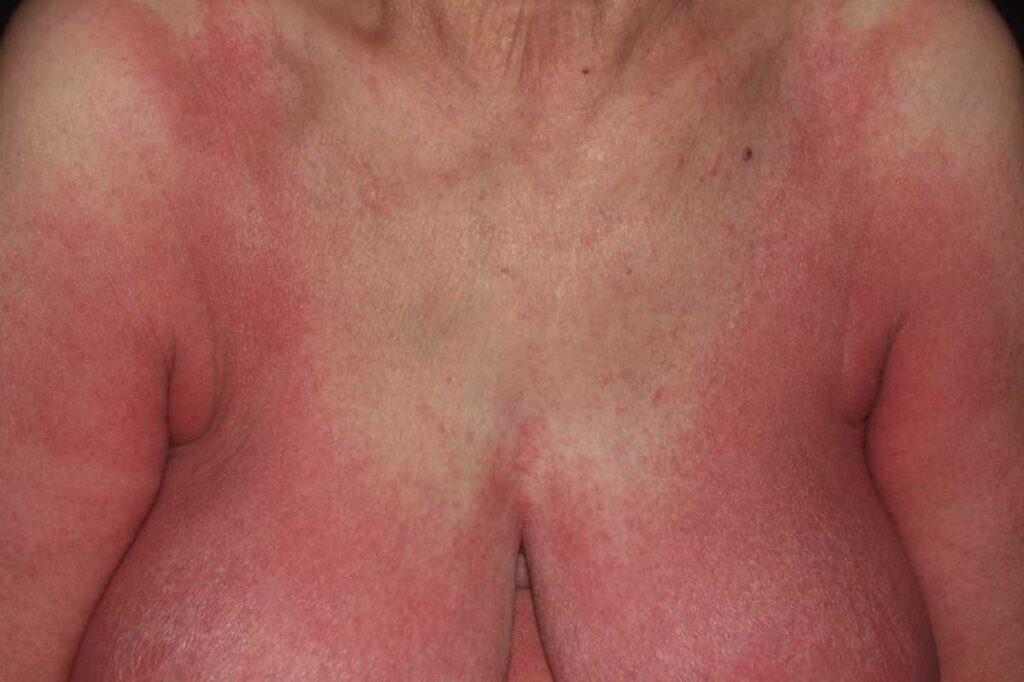 🔍Reacción medicamentosa con eosinofilia y síntomas sistémicos L27.3; rash eritematoso progresivo de predominio en pliegues asociado a eosinofilia y daño hepático, por carbamacepina
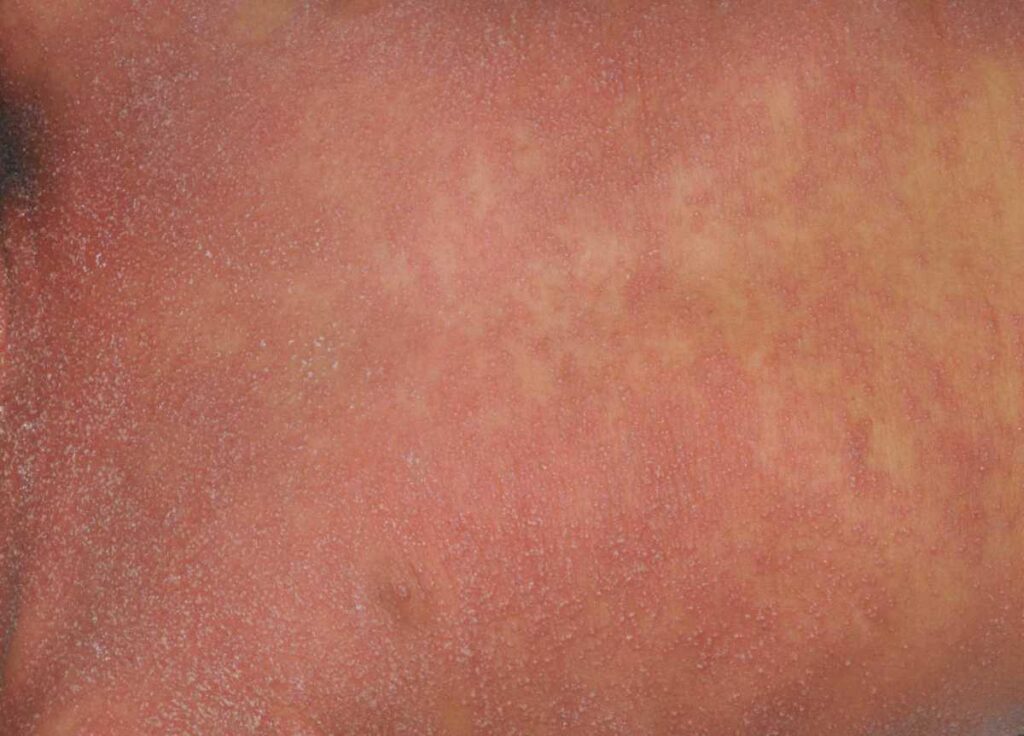 🔍Pustulosis exantemática aguda generalizada L27.0; miles de pústulas sobre piel eritematosa por hipersensibilidad a paracetamol. Afectación del tronco
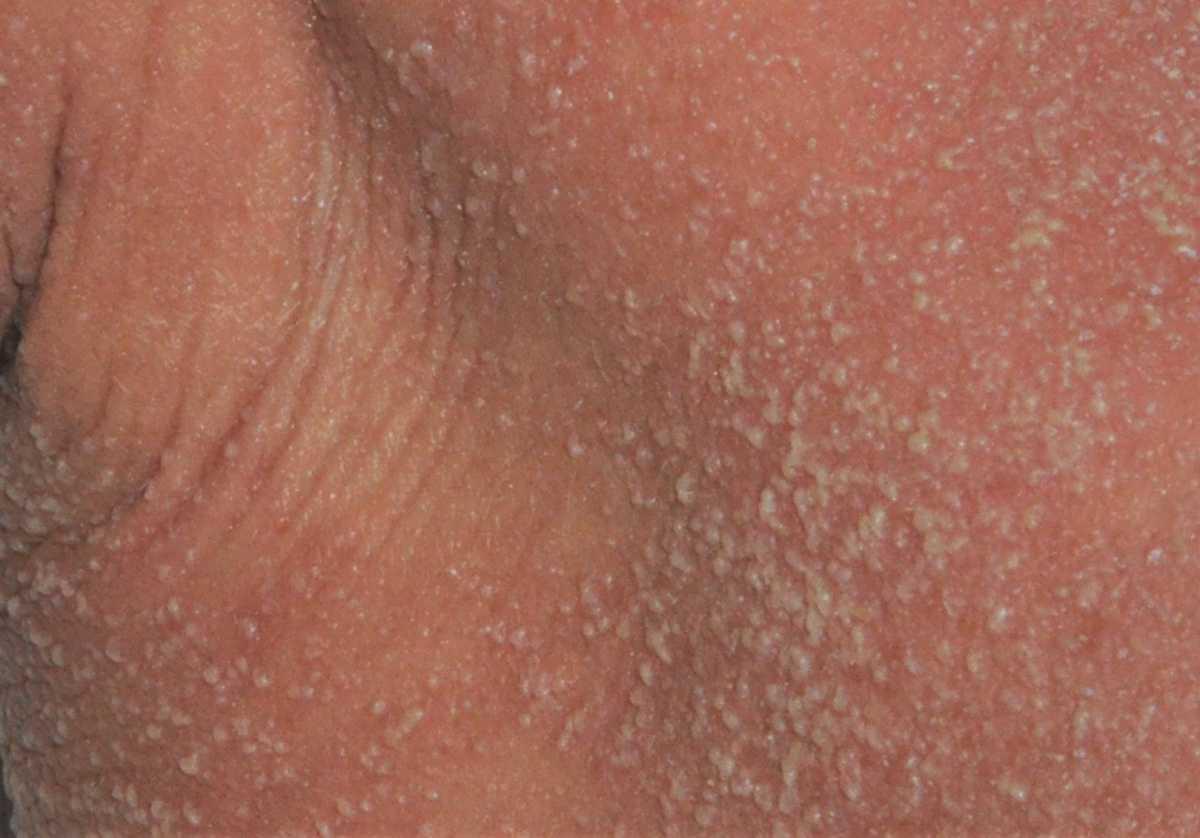
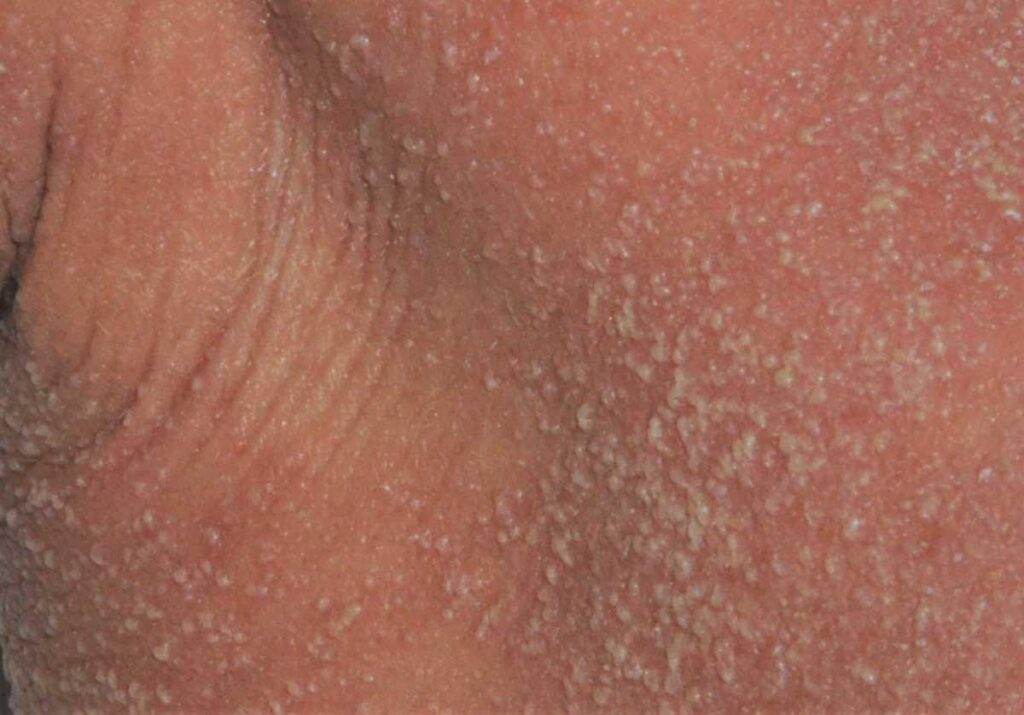 🔍Pustulosis exantemática aguda generalizada L27.0; miles de pústulas sobre piel eritematosa por hipersensibilidad a paracetamol. Localización axilar
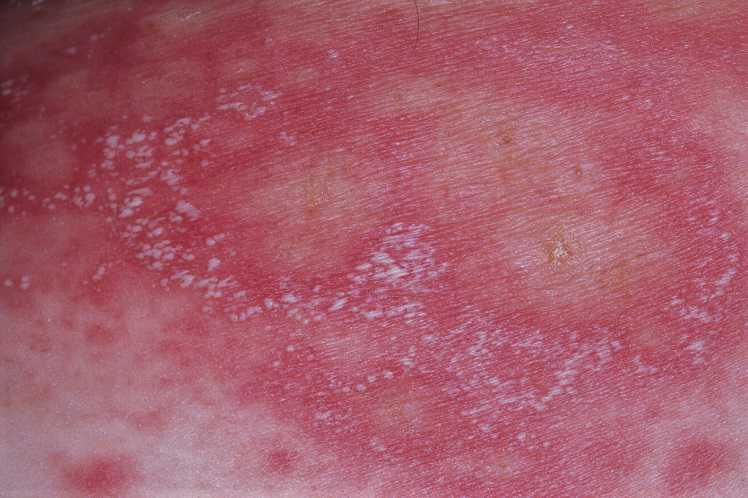 🔍Pustulosis exantemática aguda generalizada L27.0; cientos de pústulas sobre piel eritematosa por hipersensibilidad a amoxicilina. Localización axilar
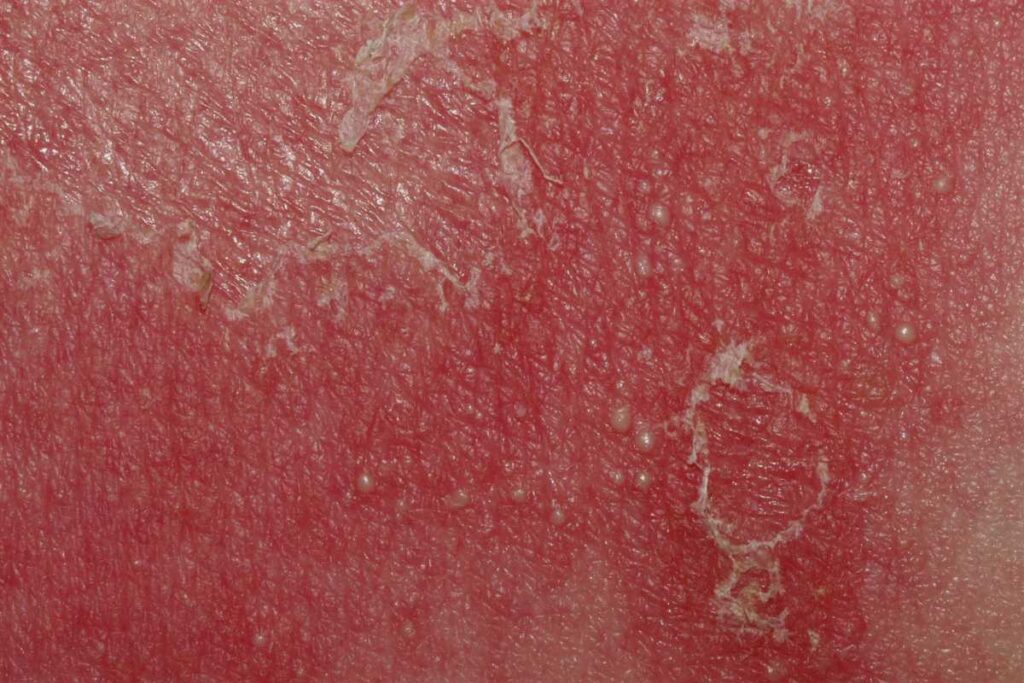 🔍Pustulosis exantemática aguda generalizada L27.0; reacción grave por hipersensibilidad a amoxicilina
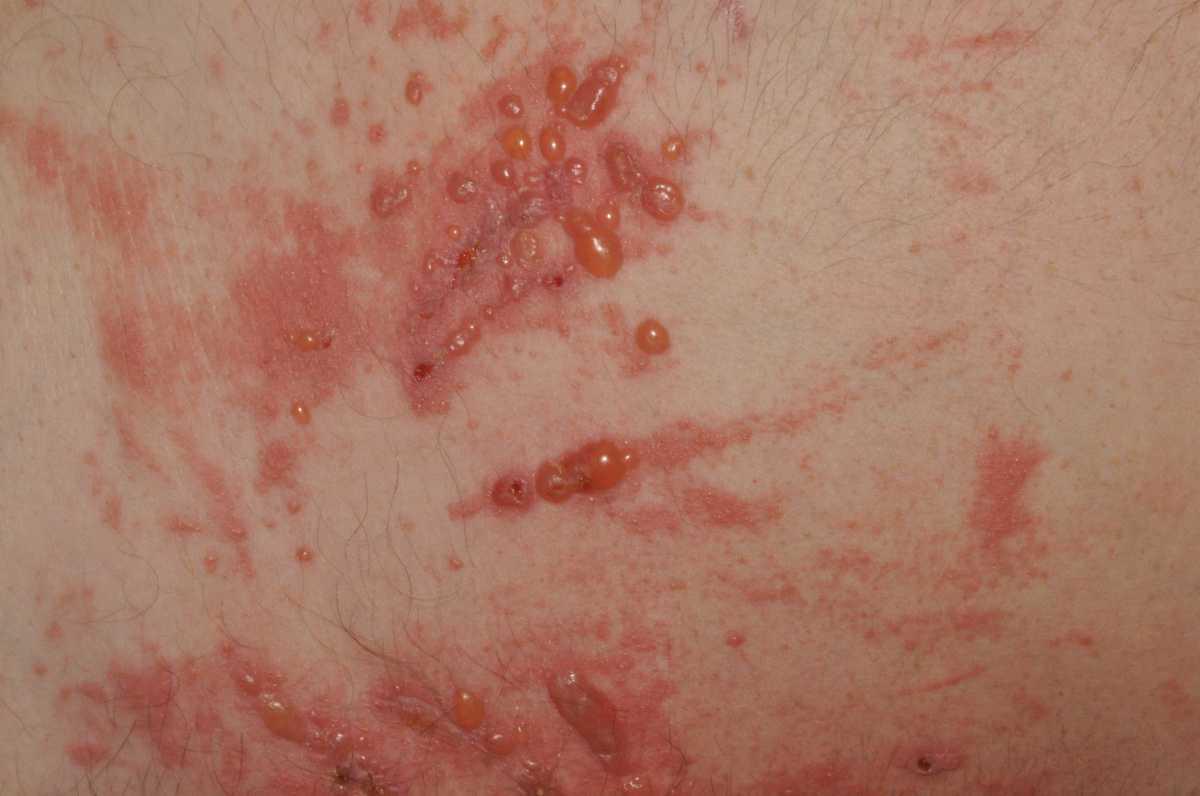
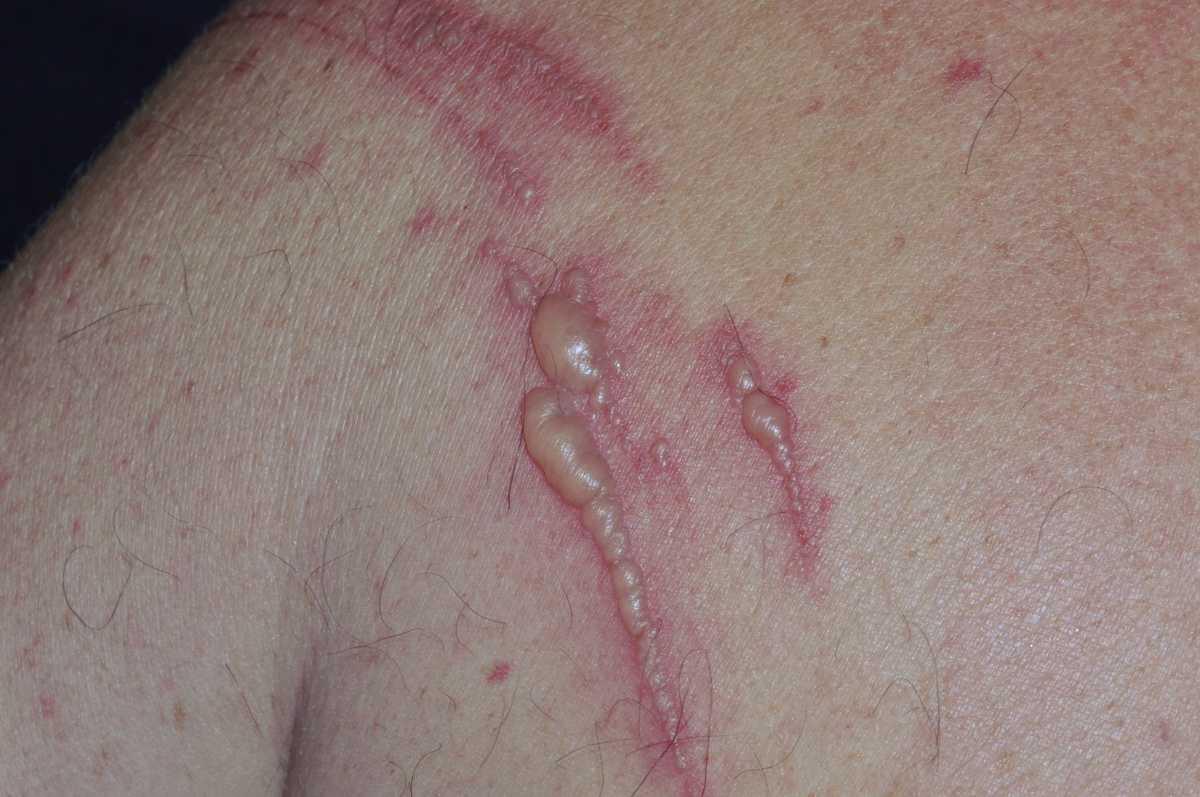
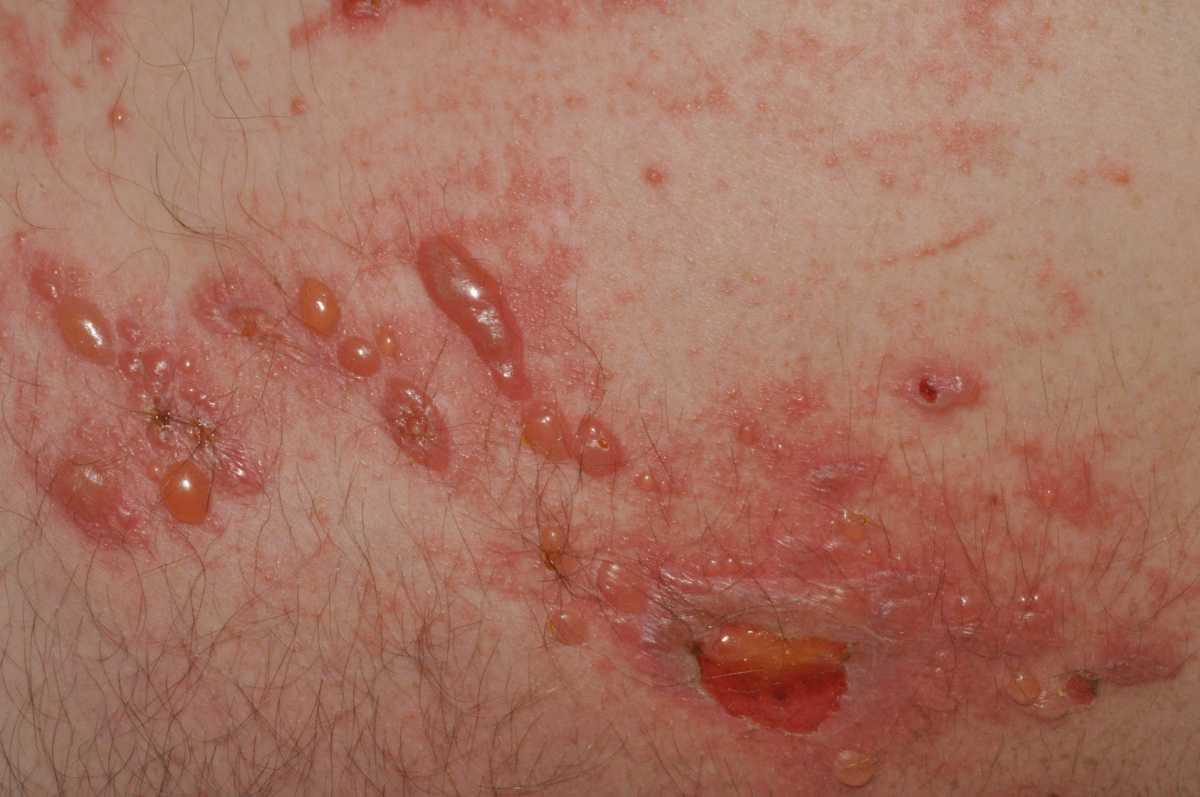
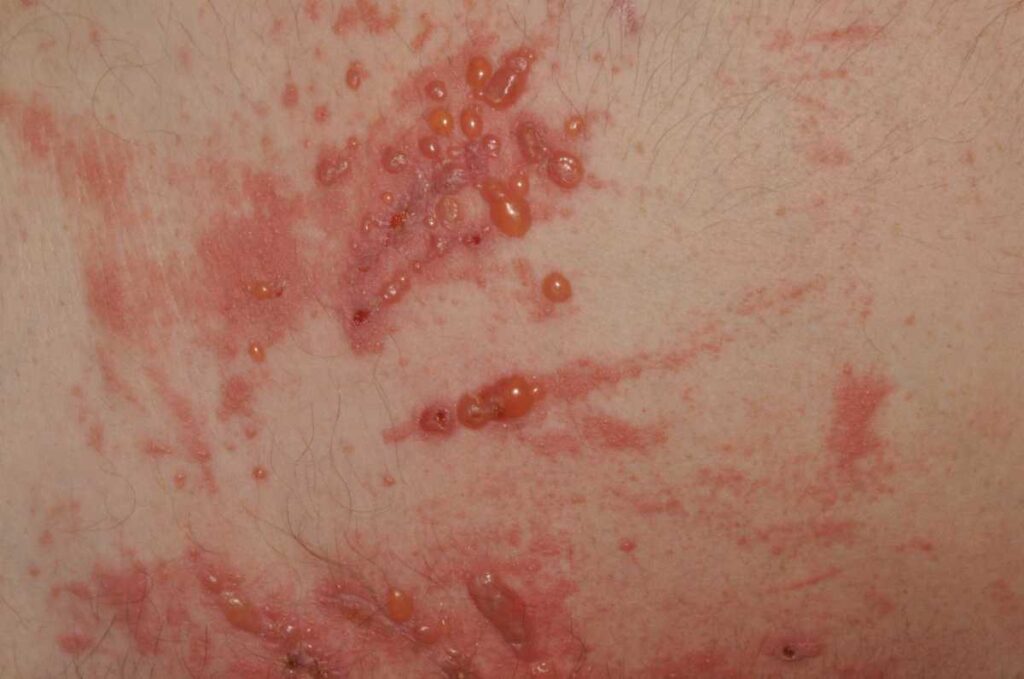 🔍Fitofotodermatitis L57.8; placas eritematoedematosas con vesículas y ampollas que siguen trayactos lineales
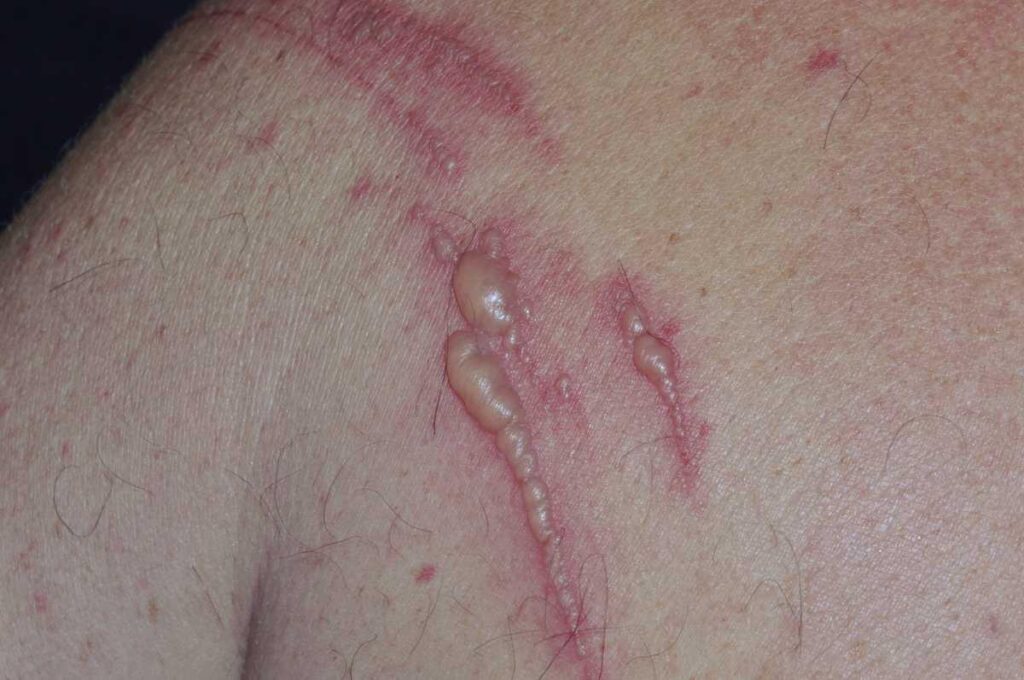 🔍Fotofitodermatitis L57.8; lesiones eritematosas y vesiculosas lineales en el hombro a las pocas horas de haber estado escalando y posteriormente haberse expuesto inadvertidamente al sol
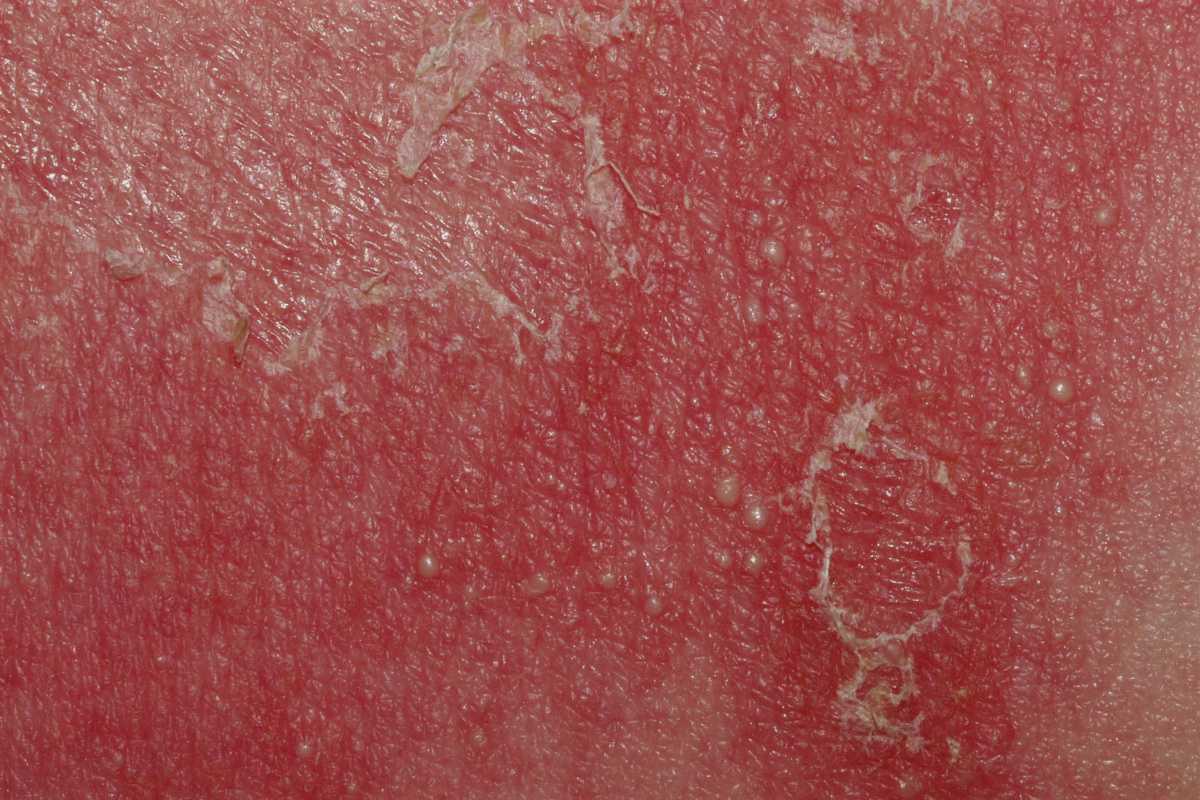
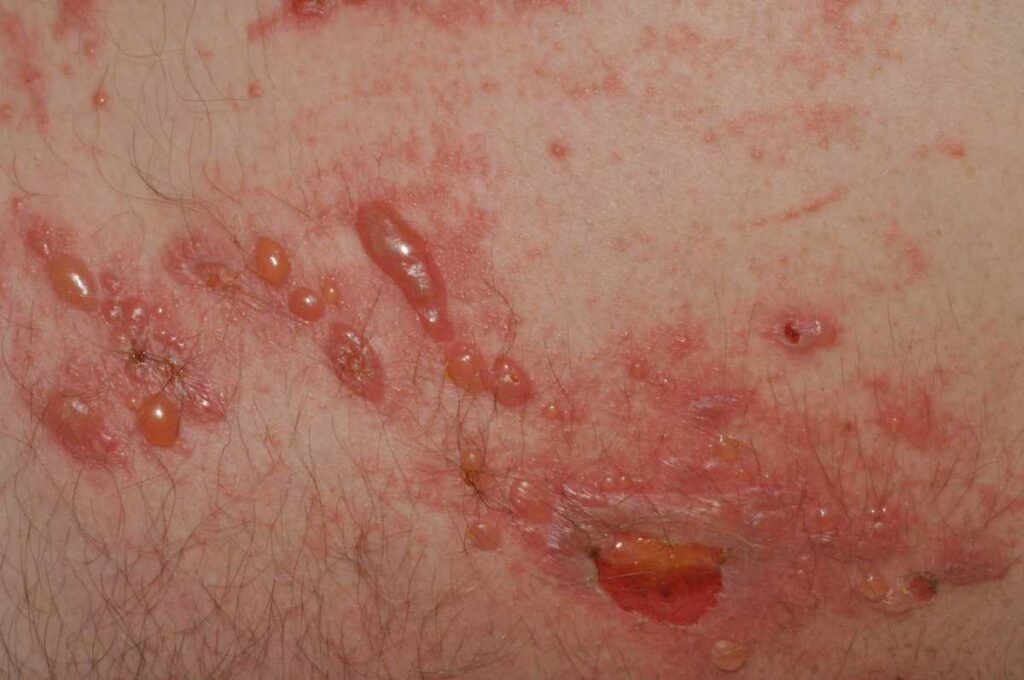 🔍Fitofotodermatitis L57.8; placas eritematoedematosas con vesículas, ampollas y erosiones que siguen trayactos lineales
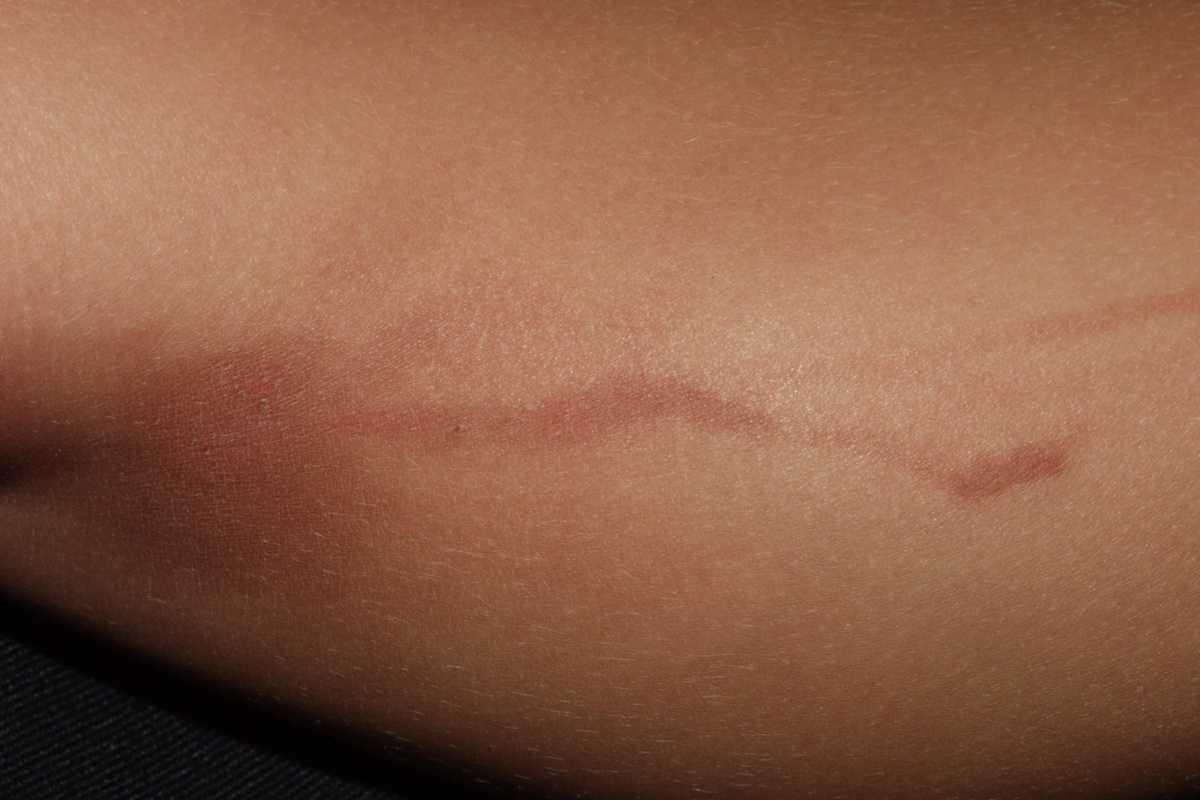
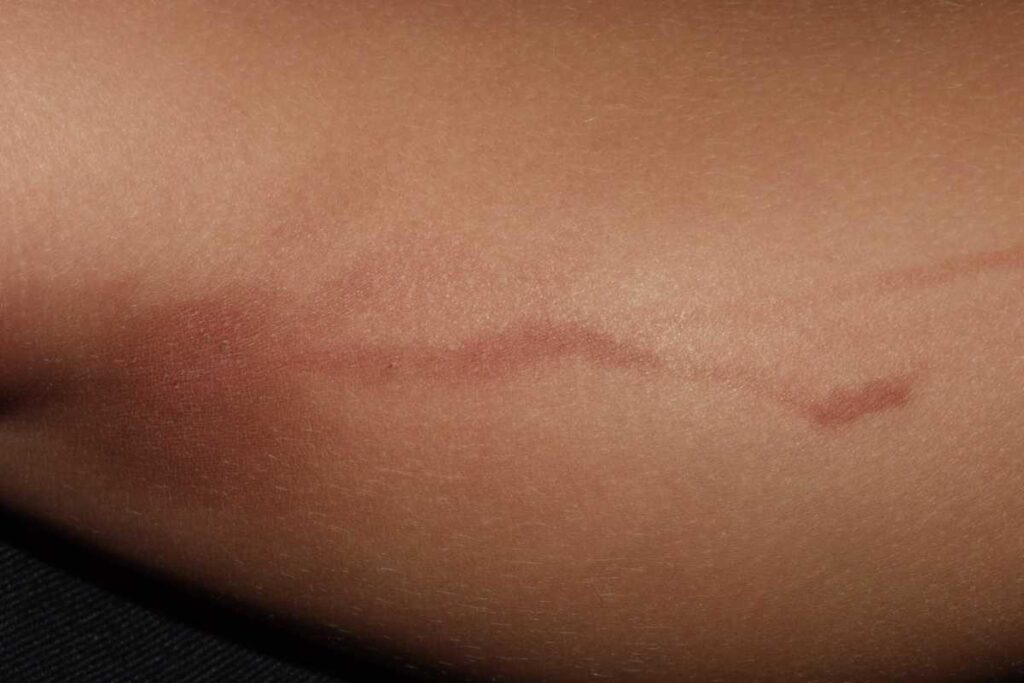 🔍Fitofotodermatitis L57.8; máculas hiperpigmentadas que siguen trayactos lineales. Ausencia de fase inflamatoria
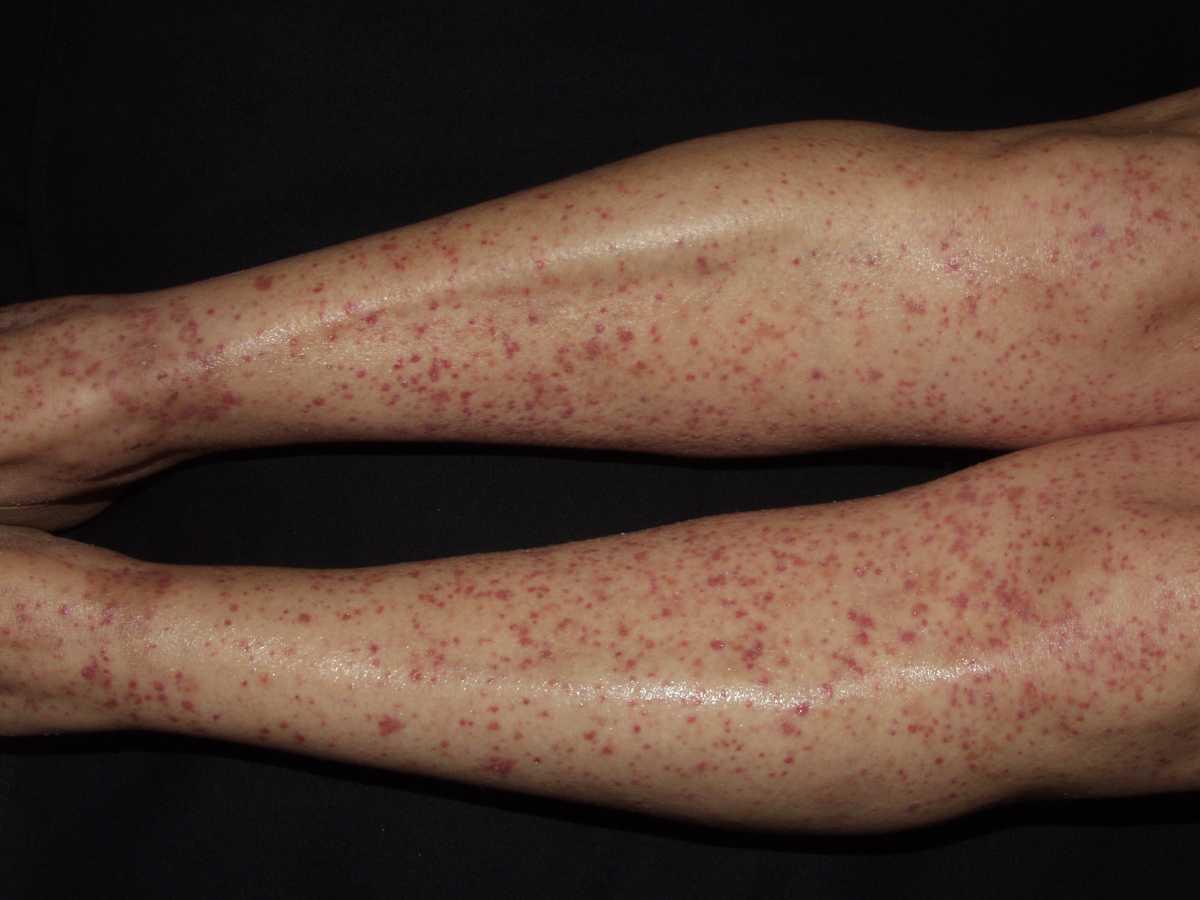
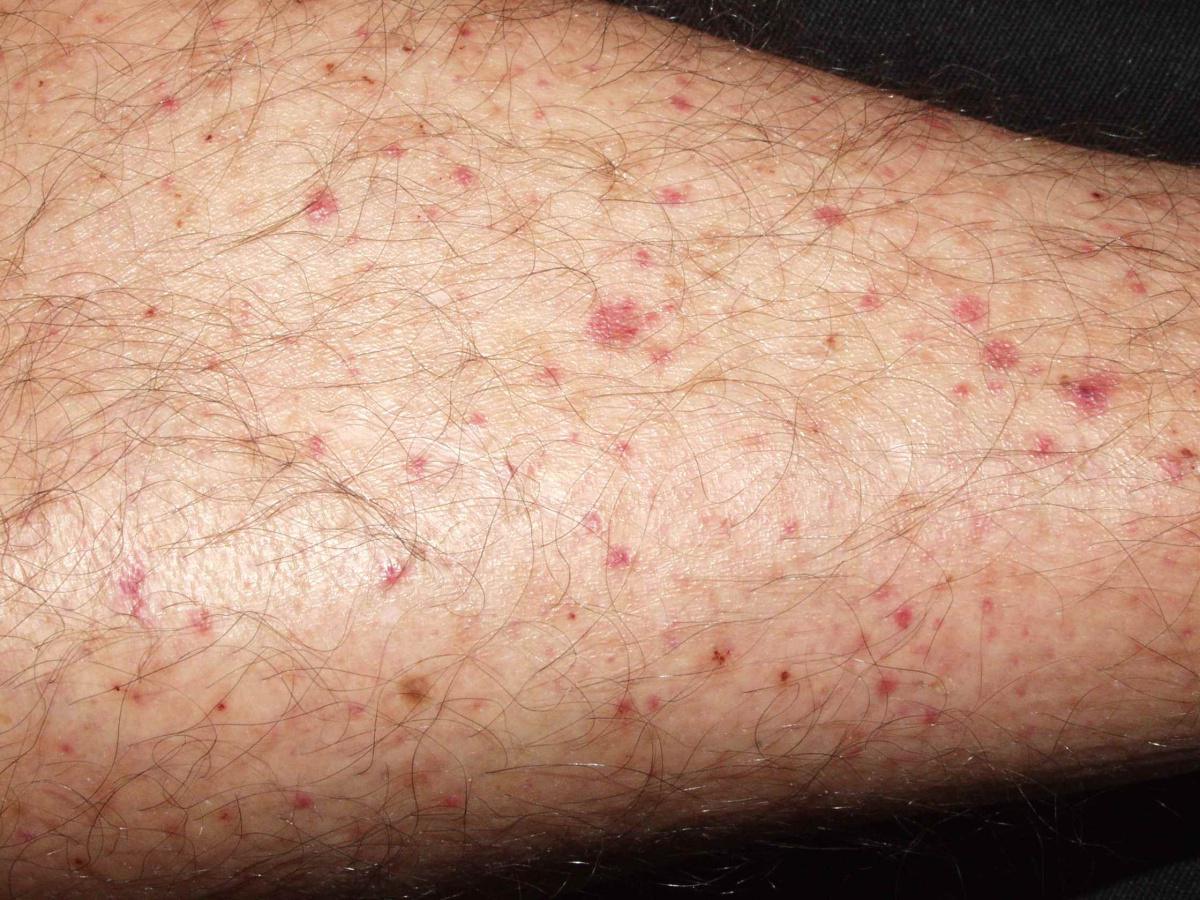
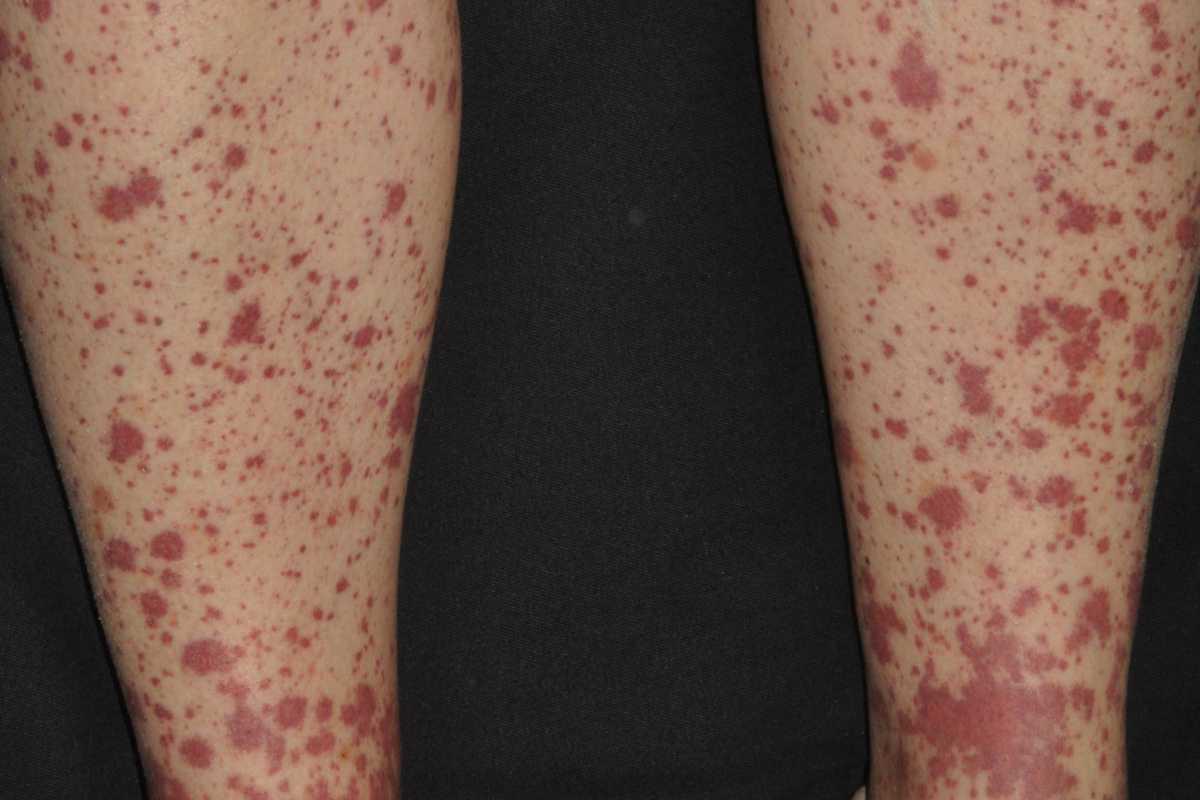
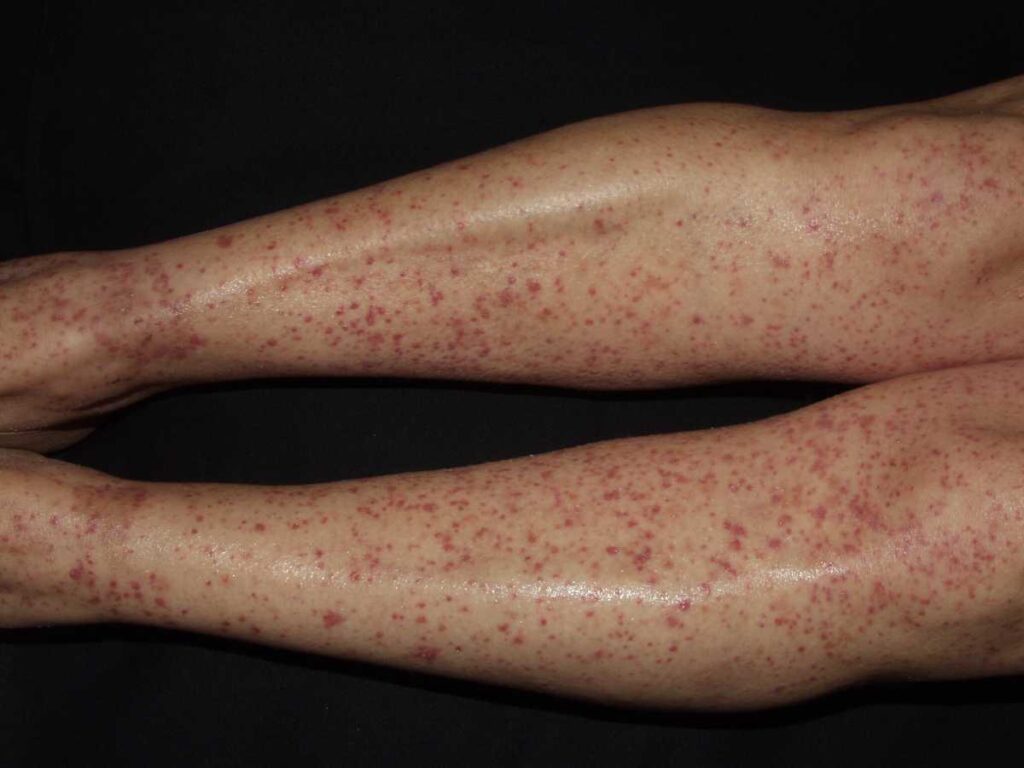 🔍Vasculitis leucocitoclástica L95.9; máculas y pápulas purpúricas (púrpura palpable) en extremidades inferiores
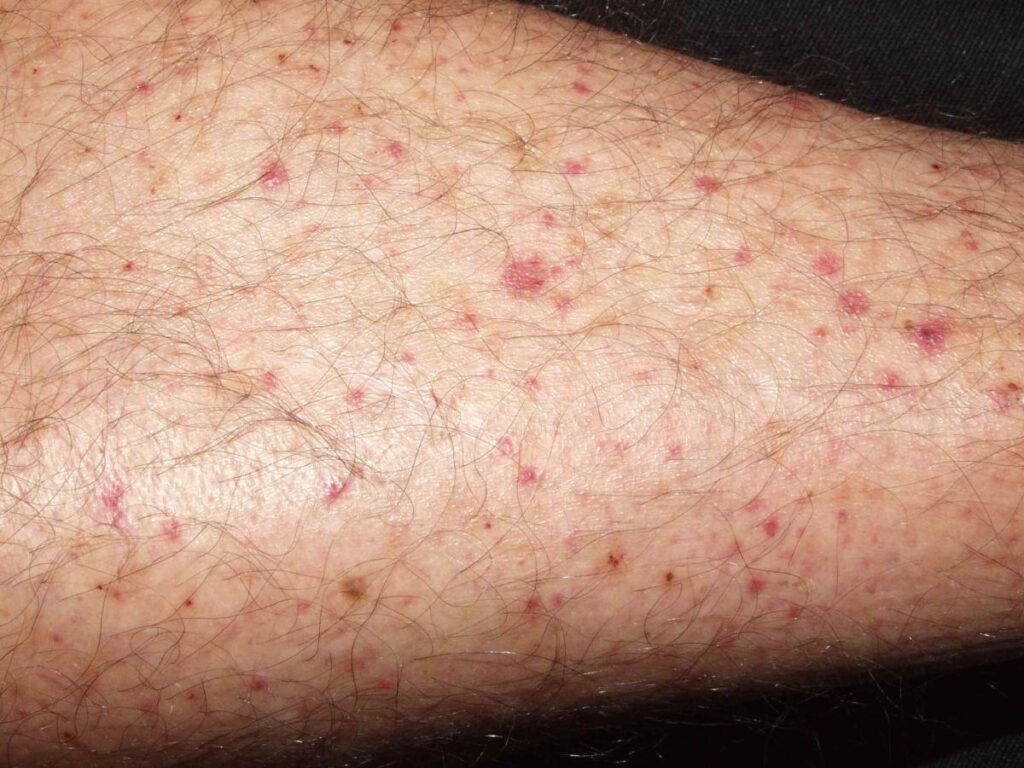 🔍Vasculitis leucocitoclástica L95.9; máculas y pápulas purpúricas (púrpura palpable) en extremidades inferiores
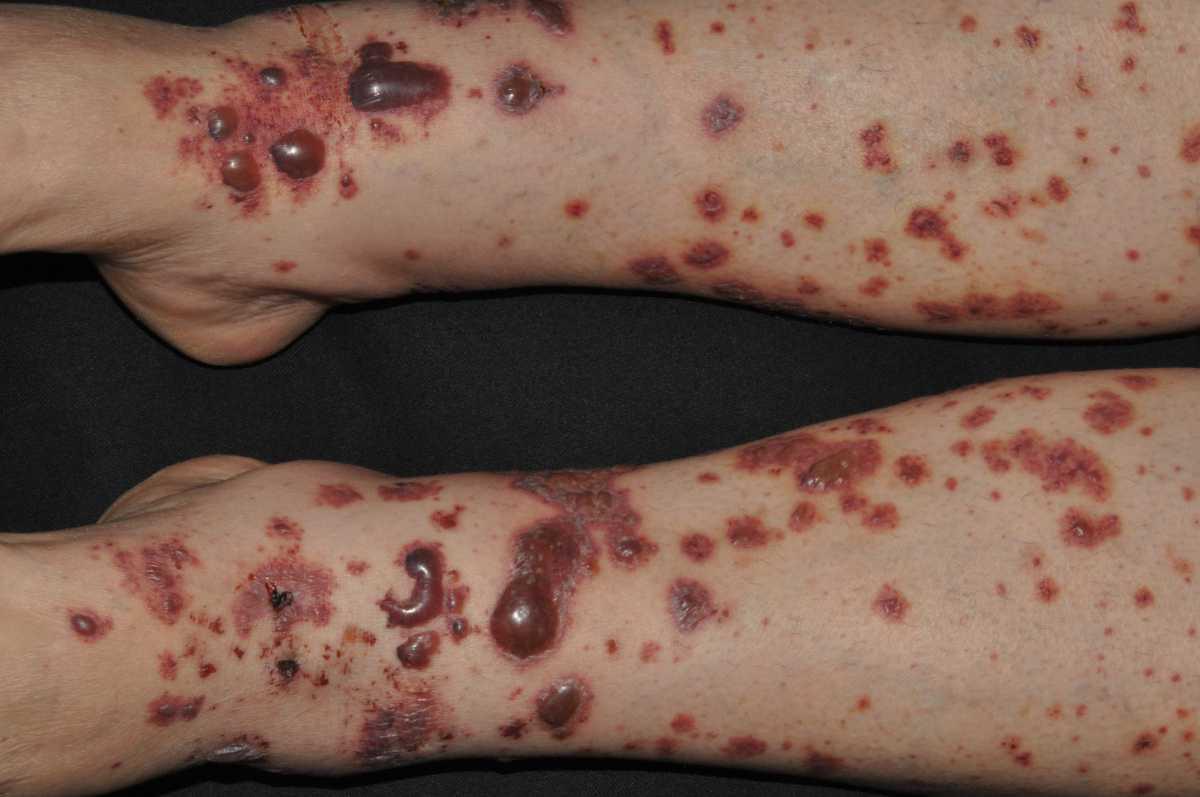
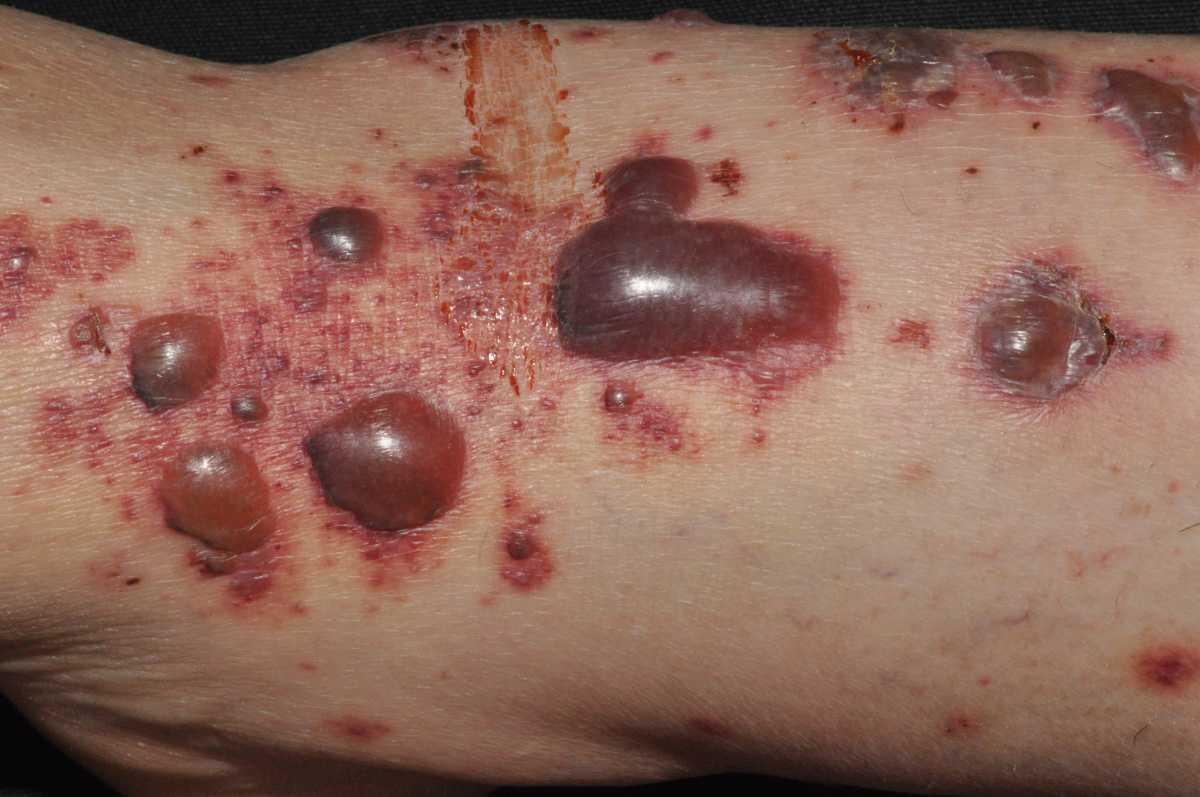
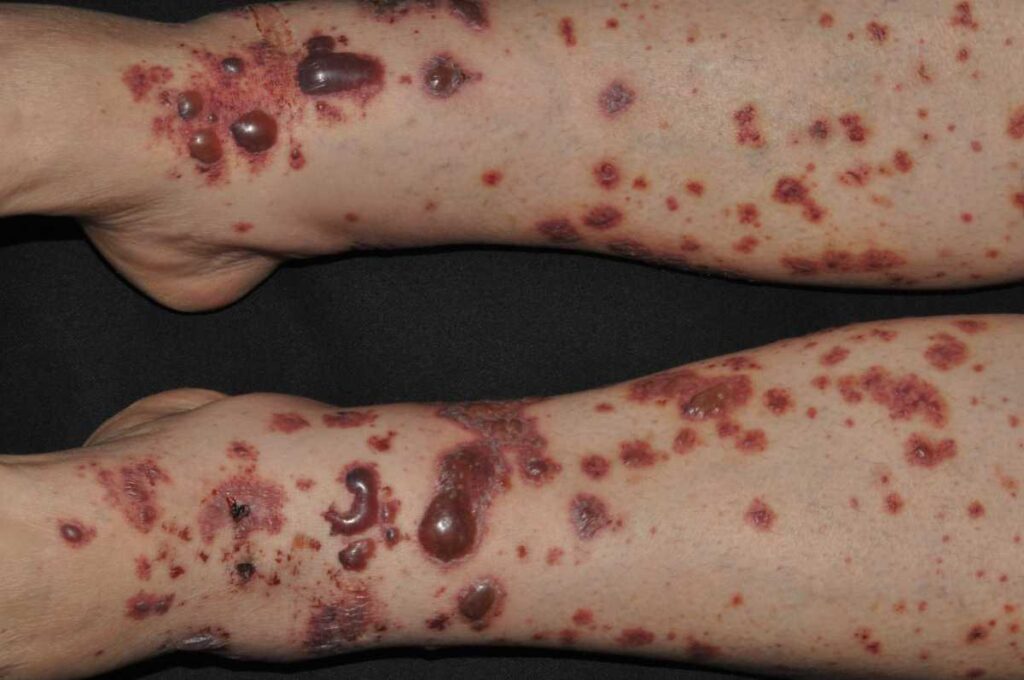 🔍Vasculitis leucocitoclástica L95.9; máculas y pápulas purpúricas (púrpura palpable) y ampollas hemorrágicas en extremidades inferiores
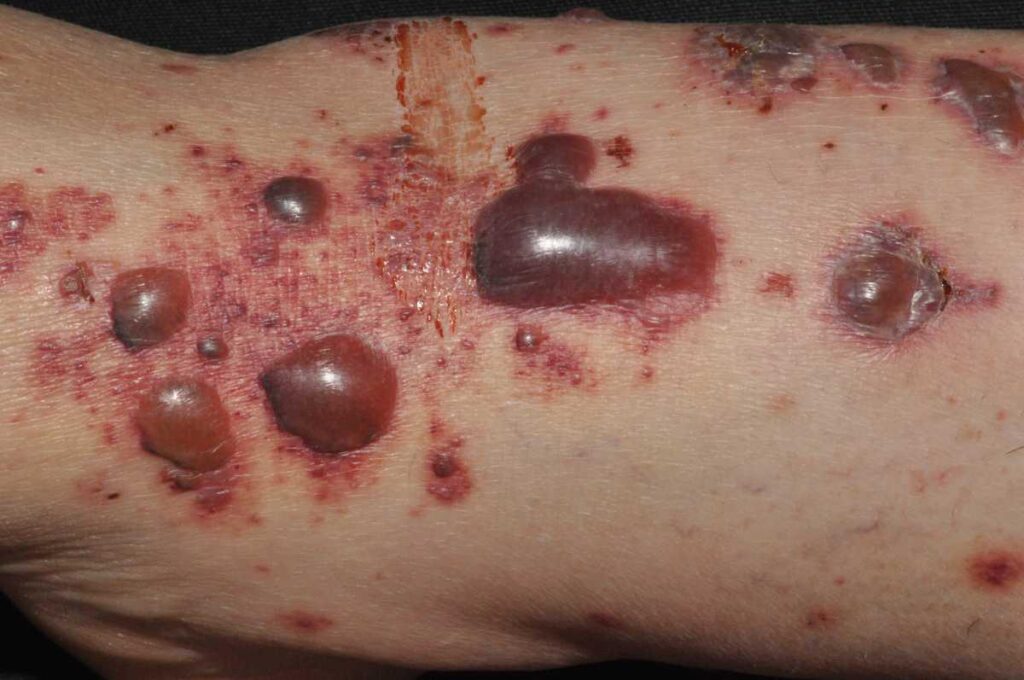 🔍Vasculitis leucocitoclástica L95.9; detalle
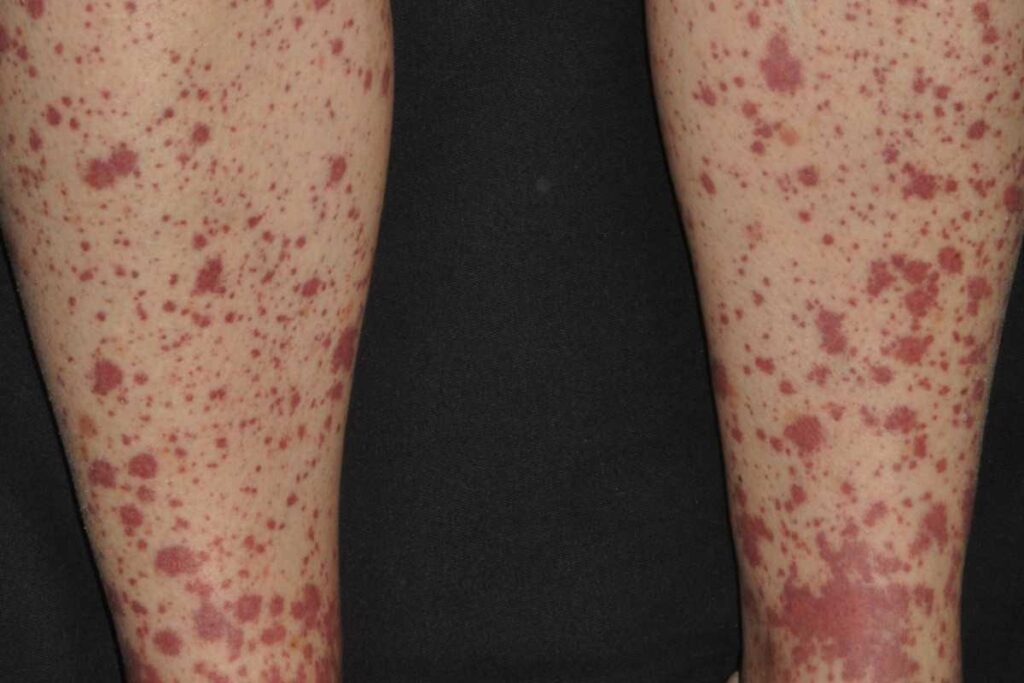 🔍Vasculitis leucocitoclástica L95.9; detalle
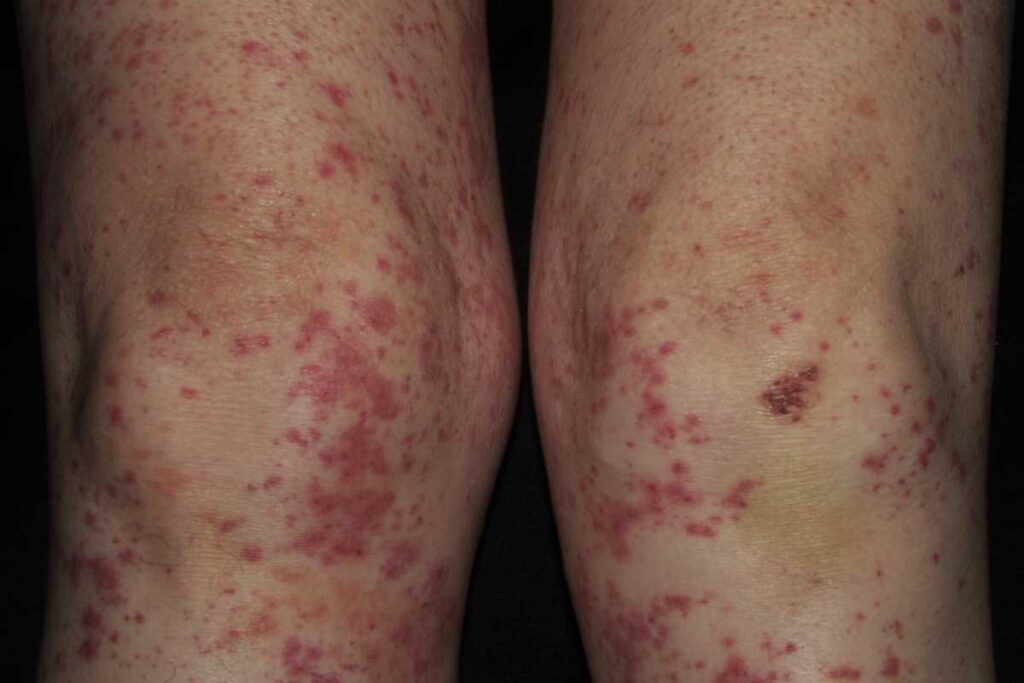 🔍Vasculitis leucocitoclástica L95.9; maculopápulas prupúricas (púrpura palpable) en extremidades inferiores
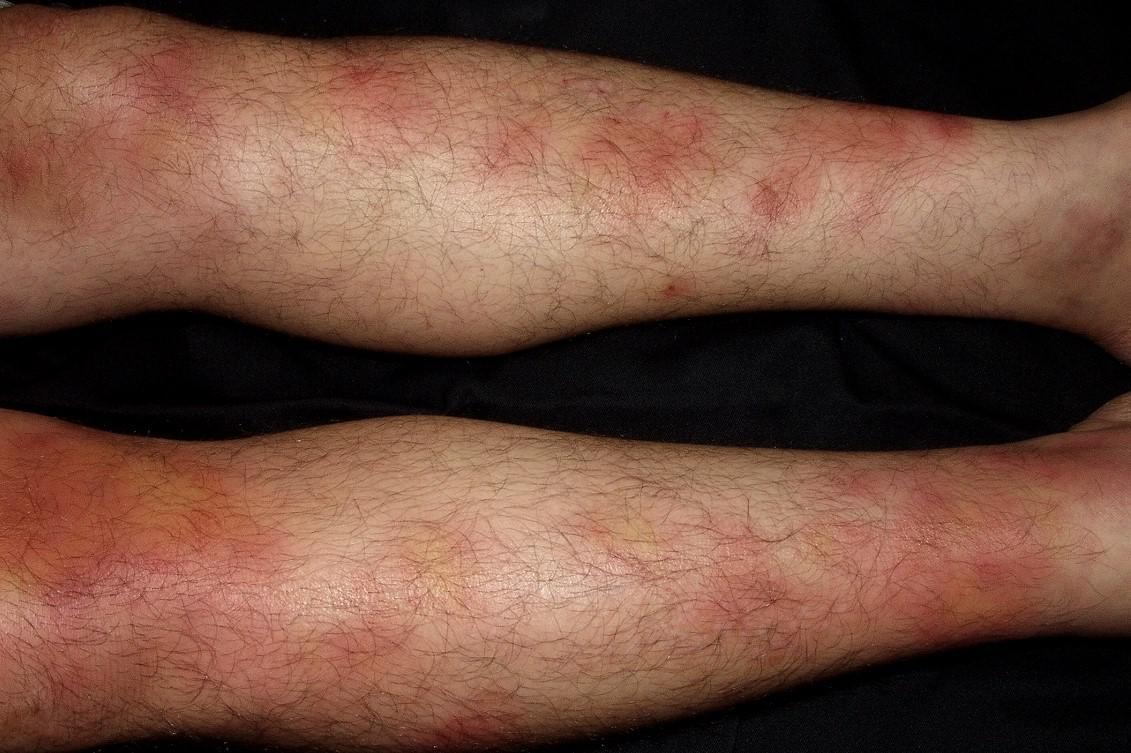
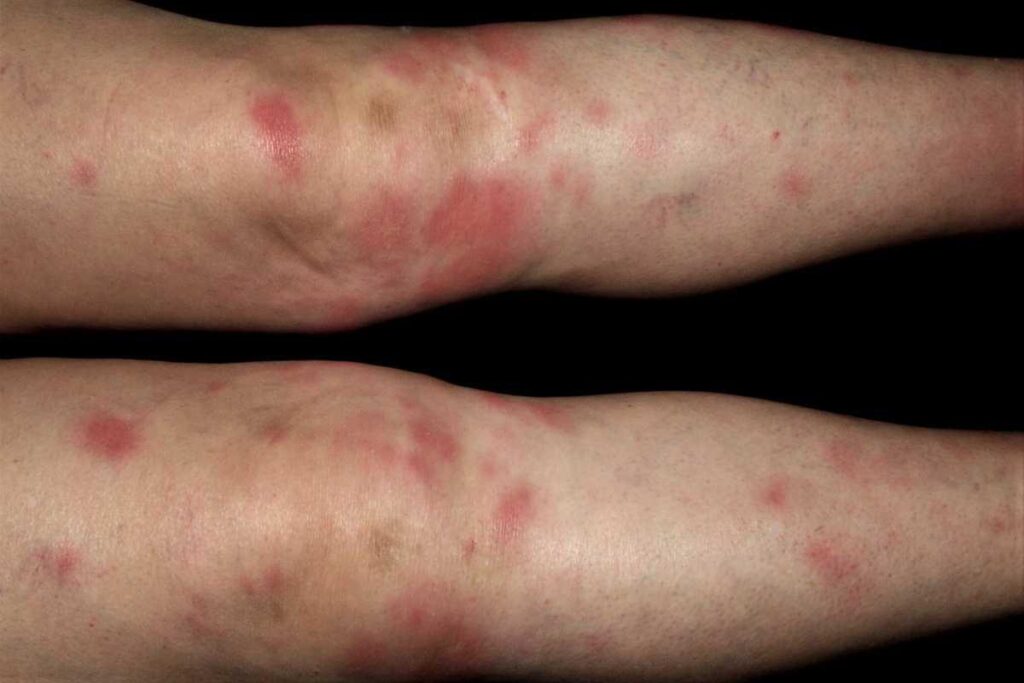 🔍Eritema nodoso L52; nódulos eritematosos, dolorosos, subcutáneos localizados prominantemente en región pretibial
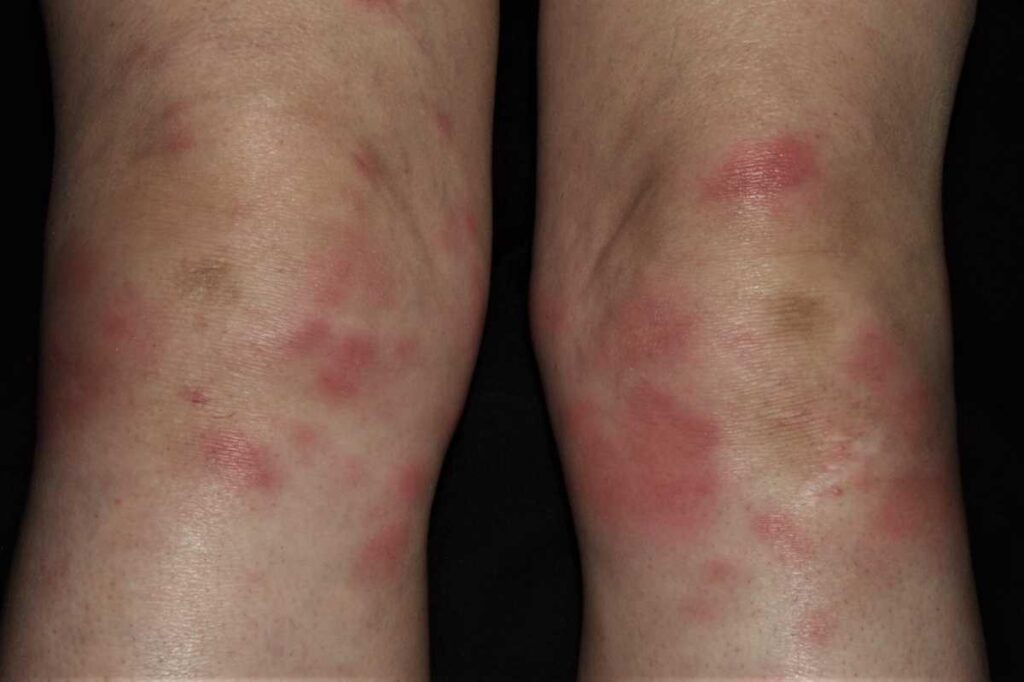 🔍Eritema nodoso L52; nódulos eritematosos, dolorosos, subcutáneos localizados en región pretibial
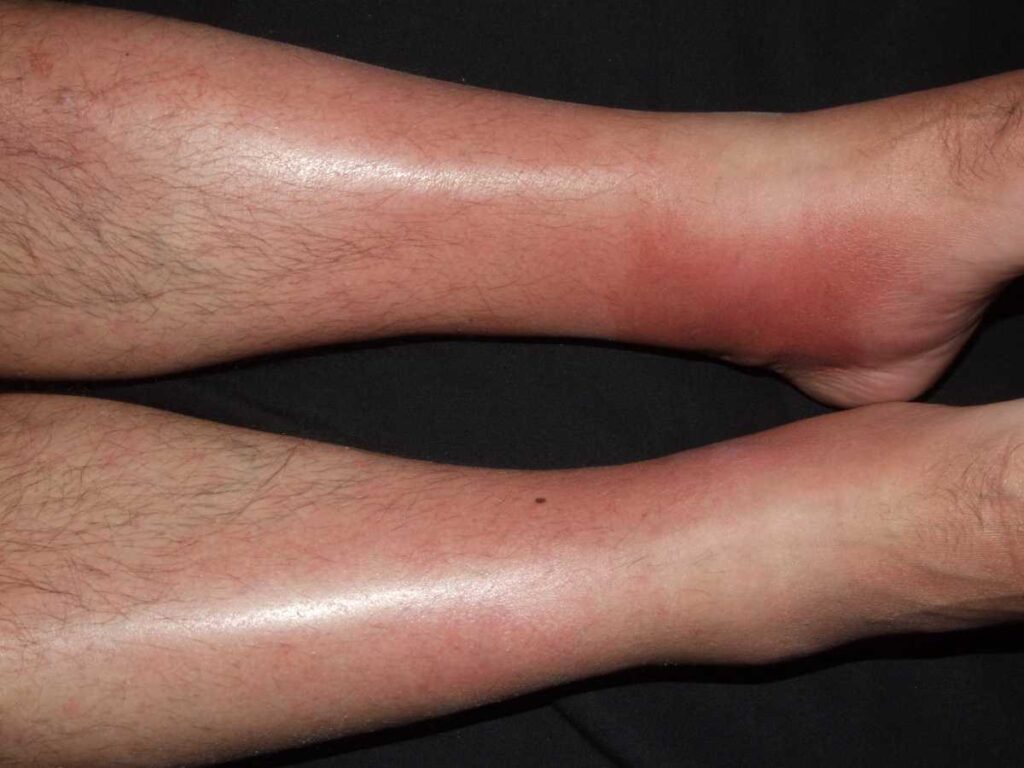 🔍Eritema nodoso L52; placas formadas por confluencia de nódulos eritematosos, dolorosos, subcutáneos localizados en región pretibial
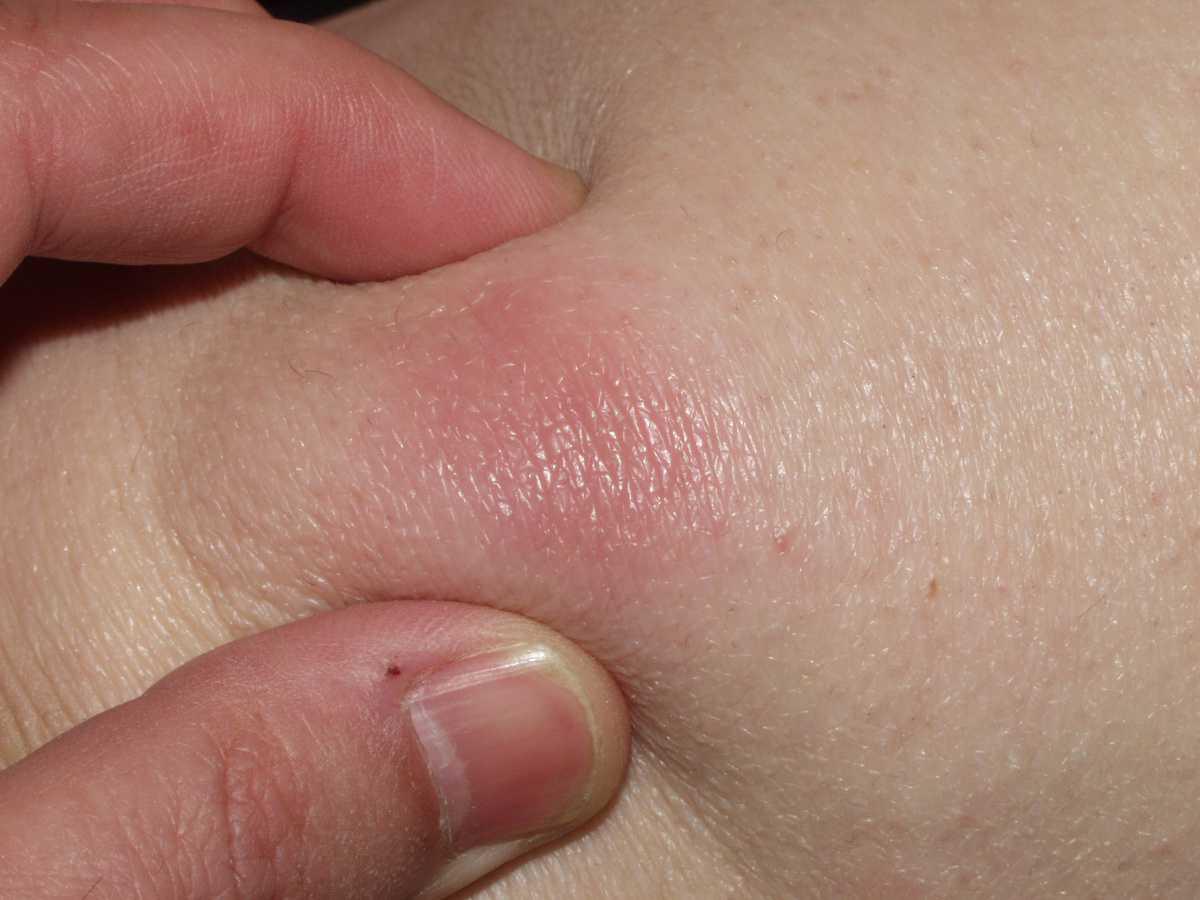
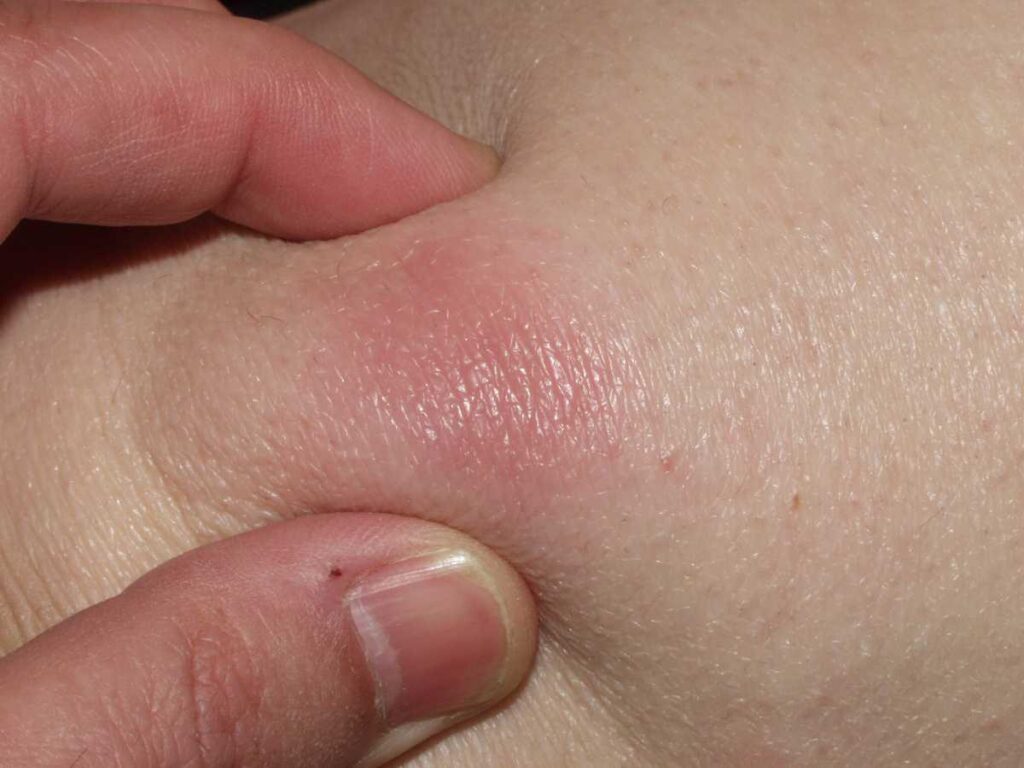 🔍Nódulo de eritema nodoso en la rodilla L52. La profundidad de los nódulos se aprecia mediante la palpación haciendo pinza entre los dedos
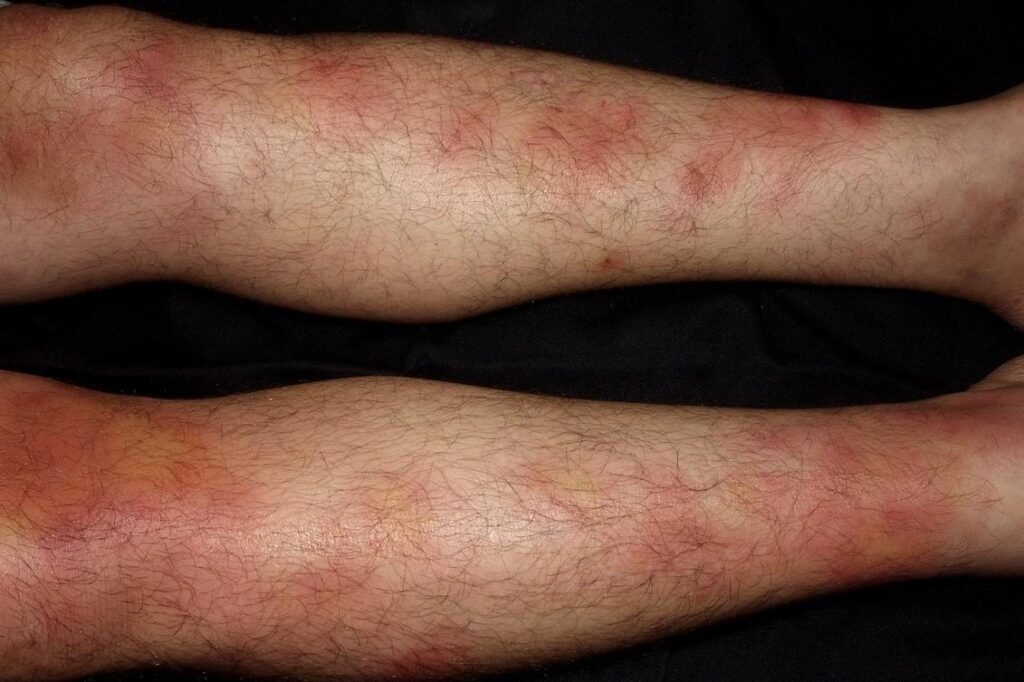 🔍Eritema nodoso L52, nódulos eritematosos, dolorosos, subcutáneos, localizados en región pretibial
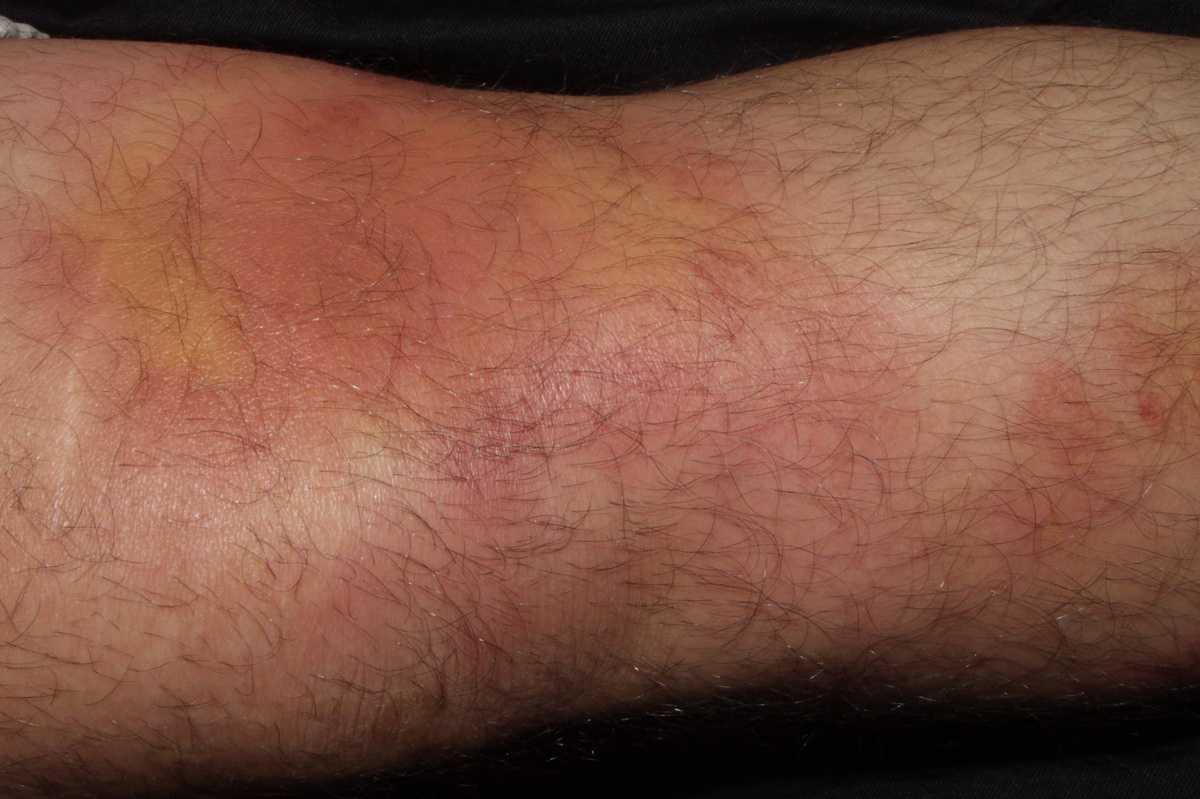
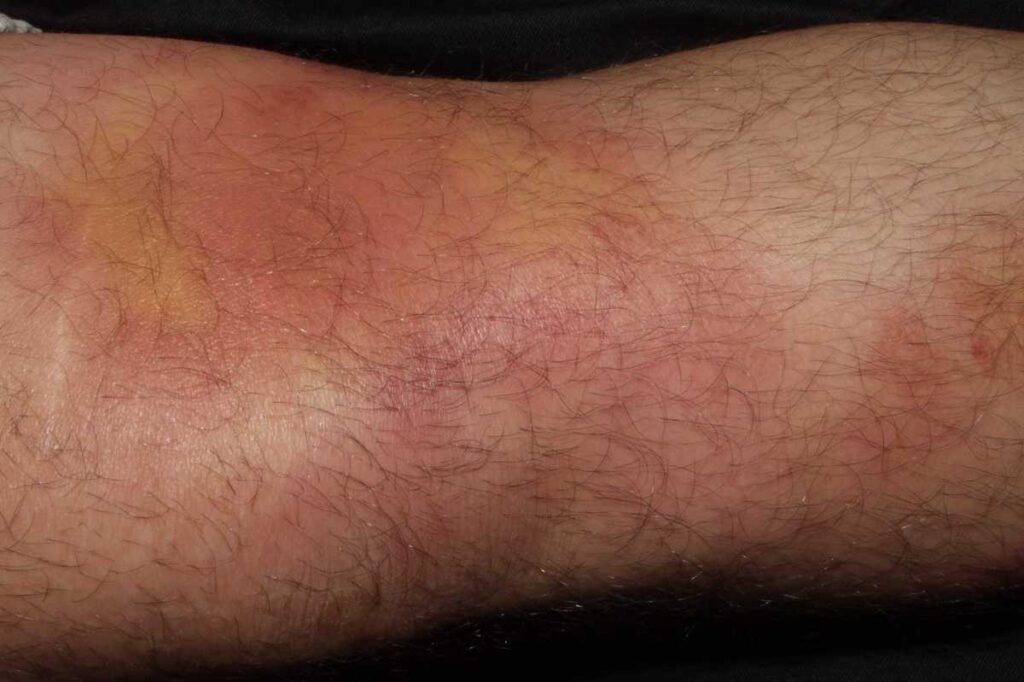 🔍Eritema nodoso L52. Detalle de la imagen anterior. En ocasiones las placas tienen un aspecto contusiforme
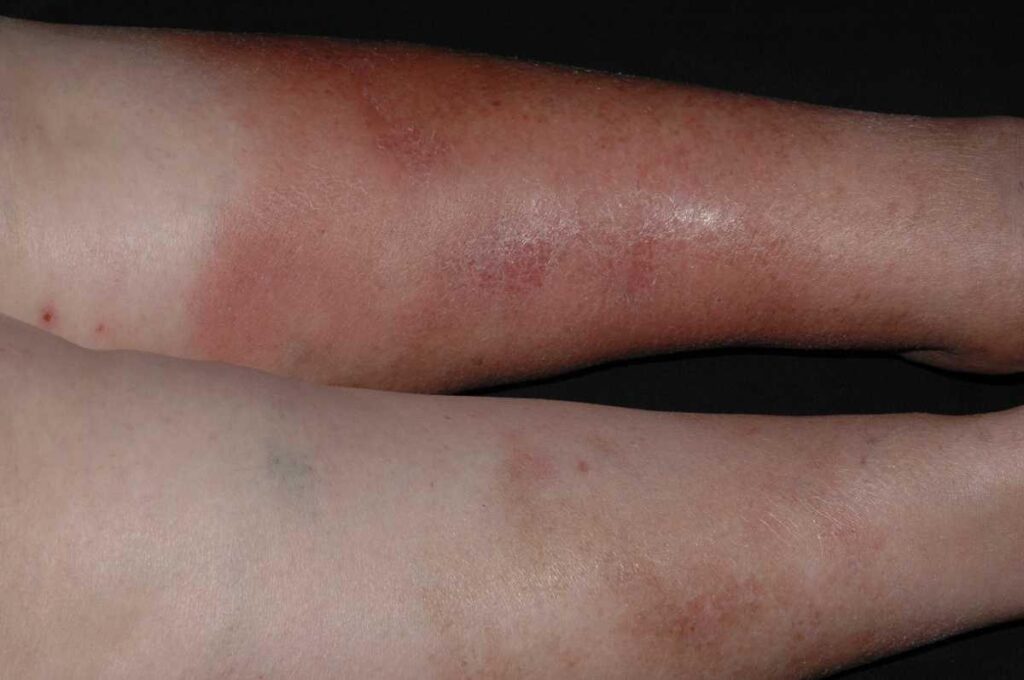 🔍Eritema nodoso L52; placas formadas por confluencia de nódulos eritematosos, dolorosos, subcutáneos, localizados en región pretibial
53 imágenes en la galería
5.5. Otros tipos de paniculitis
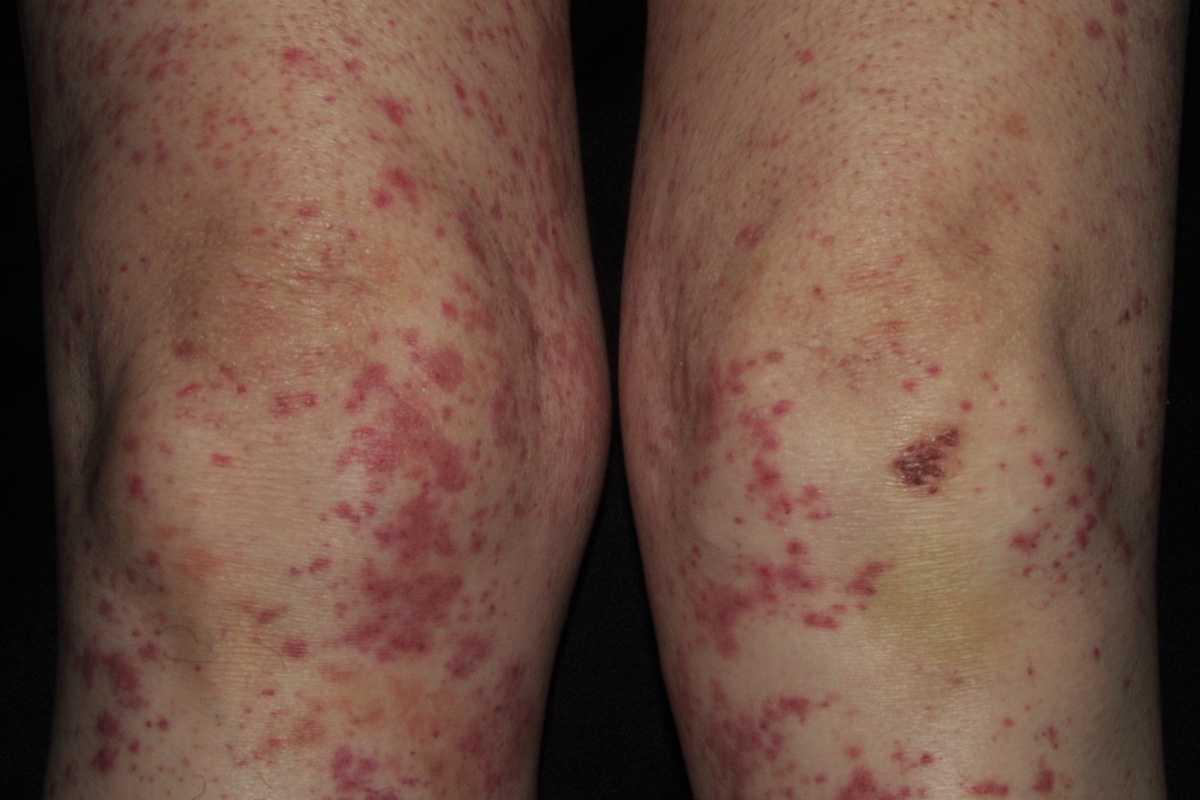
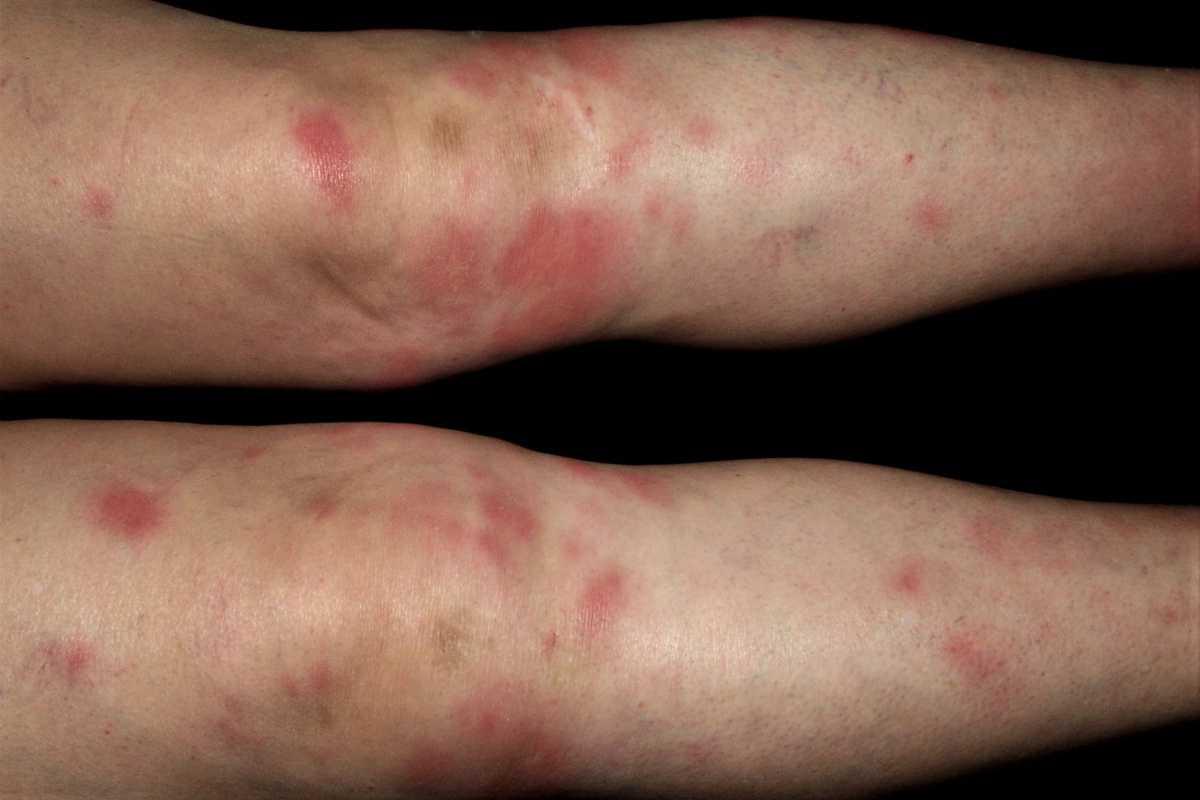
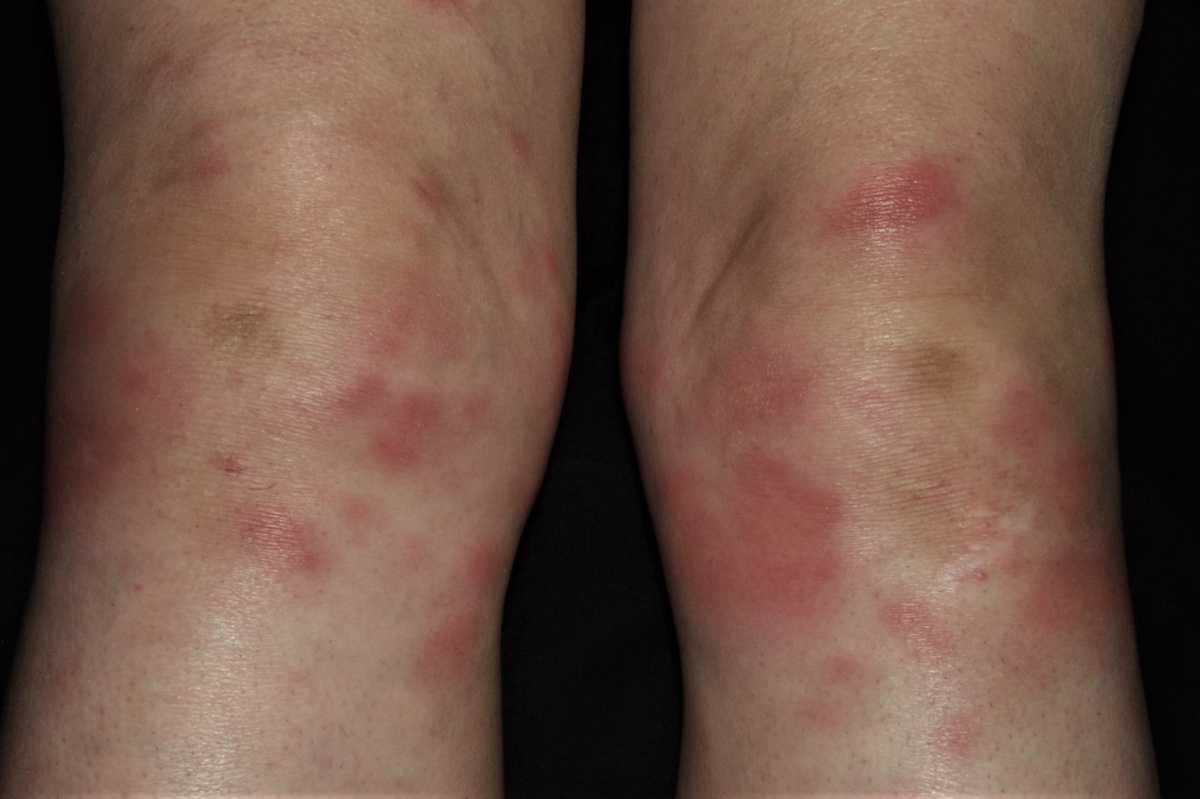
La paniculitis lúpica es una variante de lupus eritematoso cutáneo crónico, caracterizada por nódulos o placas dolorosas, firmes y recurrentes, localizadas principalmente en cara, brazos, muslos y glúteos. Histopatológicamente se observa una paniculitis lobulillar sin vasculitis. Presenta un infiltrado linfoplasmocitario preferentemente lobulillar y ocasionalmente necrosis grasa. El diagnóstico requiere correlación clínico-patológica, incluyendo biopsia profunda y, en ocasiones, inmunohistoquímica (CD123). En ocasiones puede asociarse a lupus eritematoso sistémico, del que a veces es su primera manifestación. El tratamiento de primera línea incluye antipalúdicos como hidroxicloroquina. Los corticoides sistémicos y otros fármacos inmunosupresores se reservan para casos refractarios o con afectación sistémica (González-Cruz C, 2018).
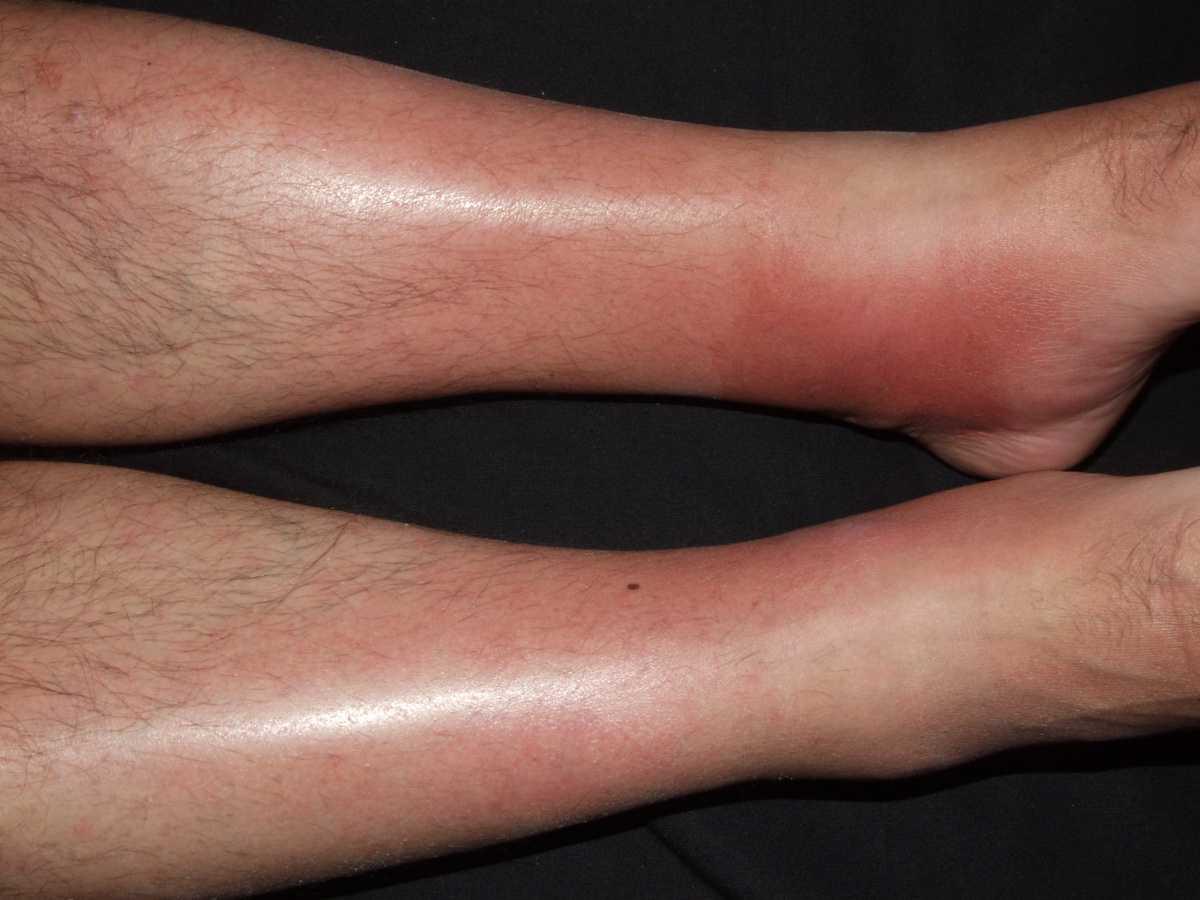
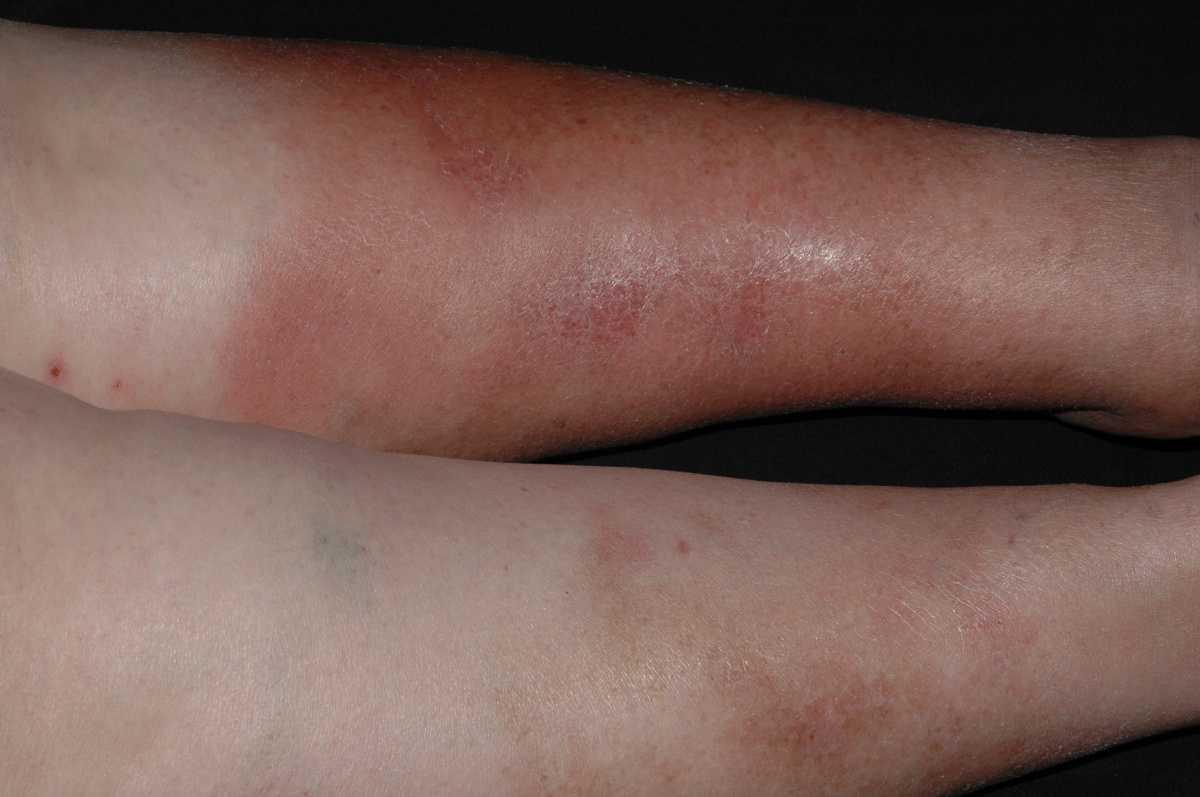
La lipodermatoesclerosis es una paniculitis crónica fibrosante asociada a insuficiencia venosa crónica, predominante en la parte distal de las piernas. Clínicamente presenta una fase aguda con dolor, eritema y edema, y una fase crónica con induración, fibrosis y aspecto clínico de la pierna en “botella de champán invertida”. Histológicamente, muestra una paniculitis septal con fibrosis, necrosis grasa lipomembranosa y depósitos de hemosiderina. El diagnóstico es clínico, apoyado por ecografía Doppler y biopsia si hay dudas. Se asocia a insuficiencia venosa que puede complicarse con úlceras. El tratamiento se basa en el manejo de la insuficiencia venosa (compresión elástica, elevación de piernas). En casos seleccionados se puede usar pentoxifilina o cirugía venosa (Choonhakarn C, 2016).
La paniculitis asociada a déficit de alfa-1-antitripsina es una paniculitis lobulillar caracterizada por nódulos y placas dolorosas, eritematosas y ulceradas, con exudado oleoso, que pueden afectar extremidades y tronco. Histológicamente, predomina el infiltrado neutrofílico y la necrosis grasa. El diagnóstico se confirma con niveles séricos bajos de alfa-1-antitripsina y por el genotipo (usualmente PiZZ). La paniculitis puede ser la única manifestación de la deficiencia. El tratamiento de primera línea es dapsona dada su accesibilidad. Sin embargo, si no hay respuesta a la dapsona la terapia de aumento con alfa-1-antitripsina intravenosa (60–120 mg/kg semanal) es la más eficaz para inducir la remisión y controlar la actividad de la enfermedad. Los corticoides sistémicos son generalmente ineficaces (Franciosi AN 2022).