Currículum
Tema 19. Colagenosis y vasculitis
1. COLAGENOSIS
0/1

1.2. LUPUS ERITEMATOSO
0/4
1.3. MIOSITIS INFLAMATORIAS IDIOPÁTICAS. DERMATOMIOSITIS (DM)
0/5
1.4. ESCLERODERMIA
0/4
2. VASCULITIS
0/7
3. BIBLIOGRAFÍA
0/1
Imágenes tema

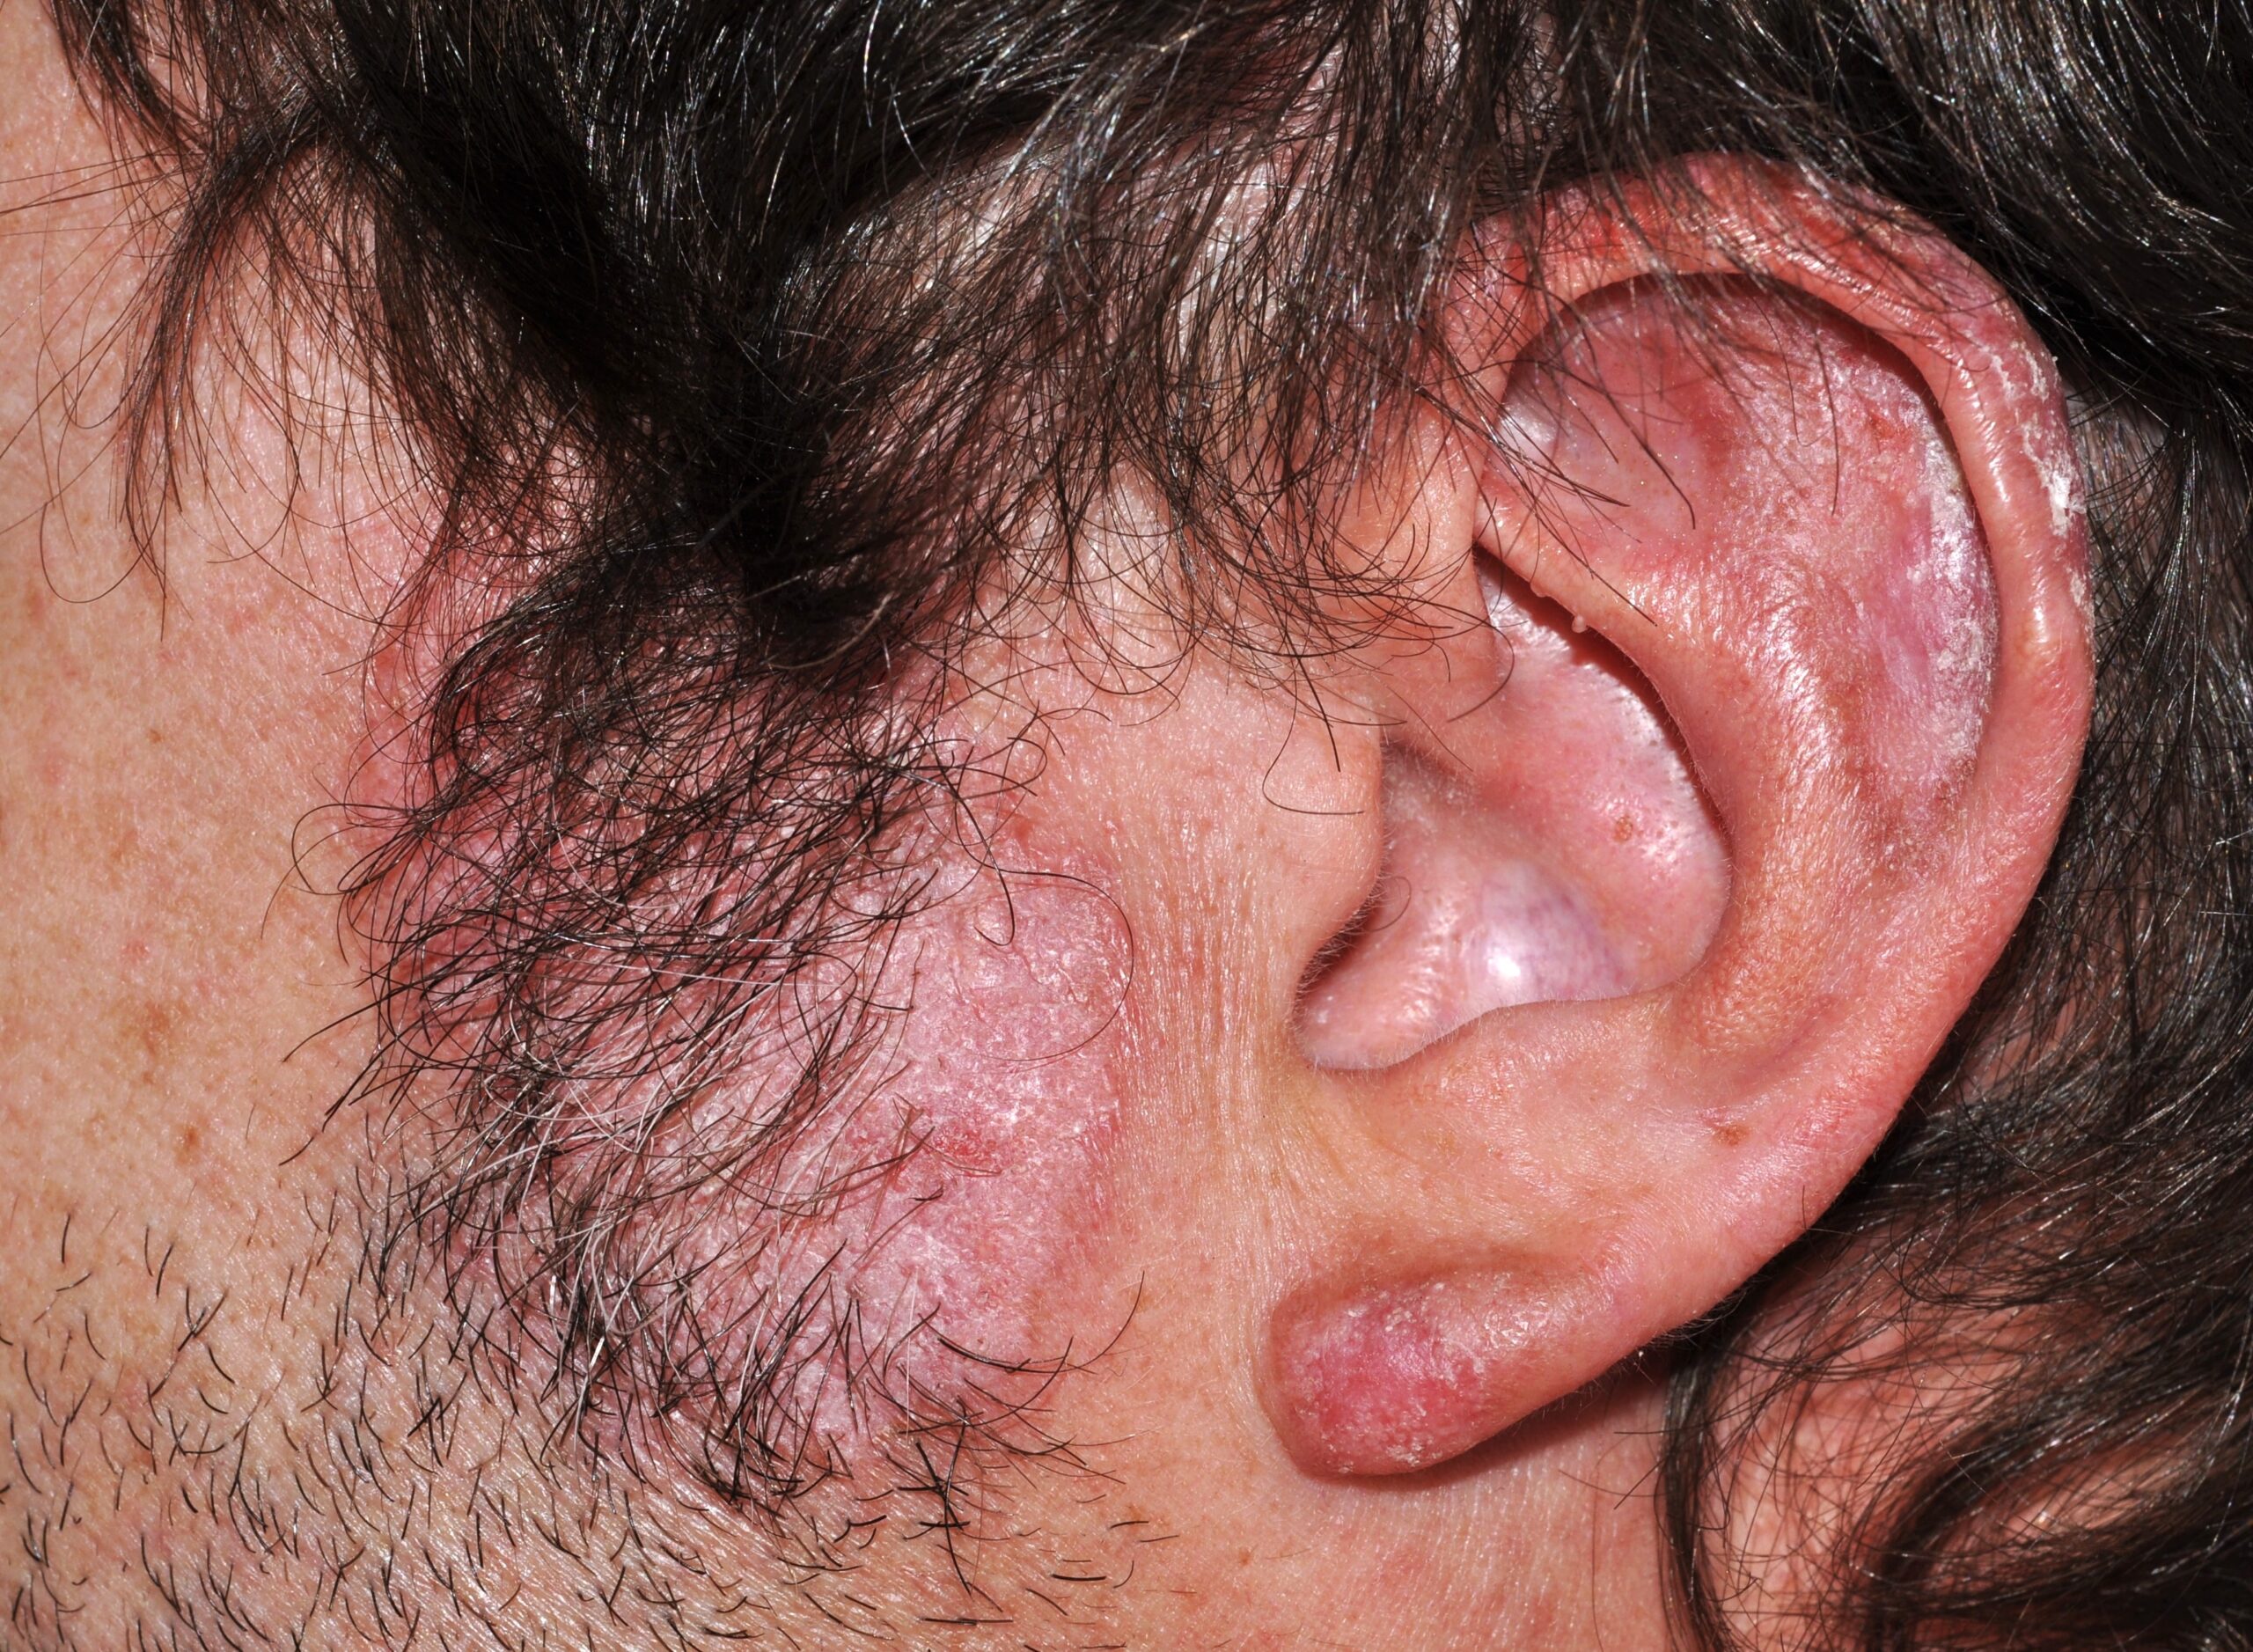
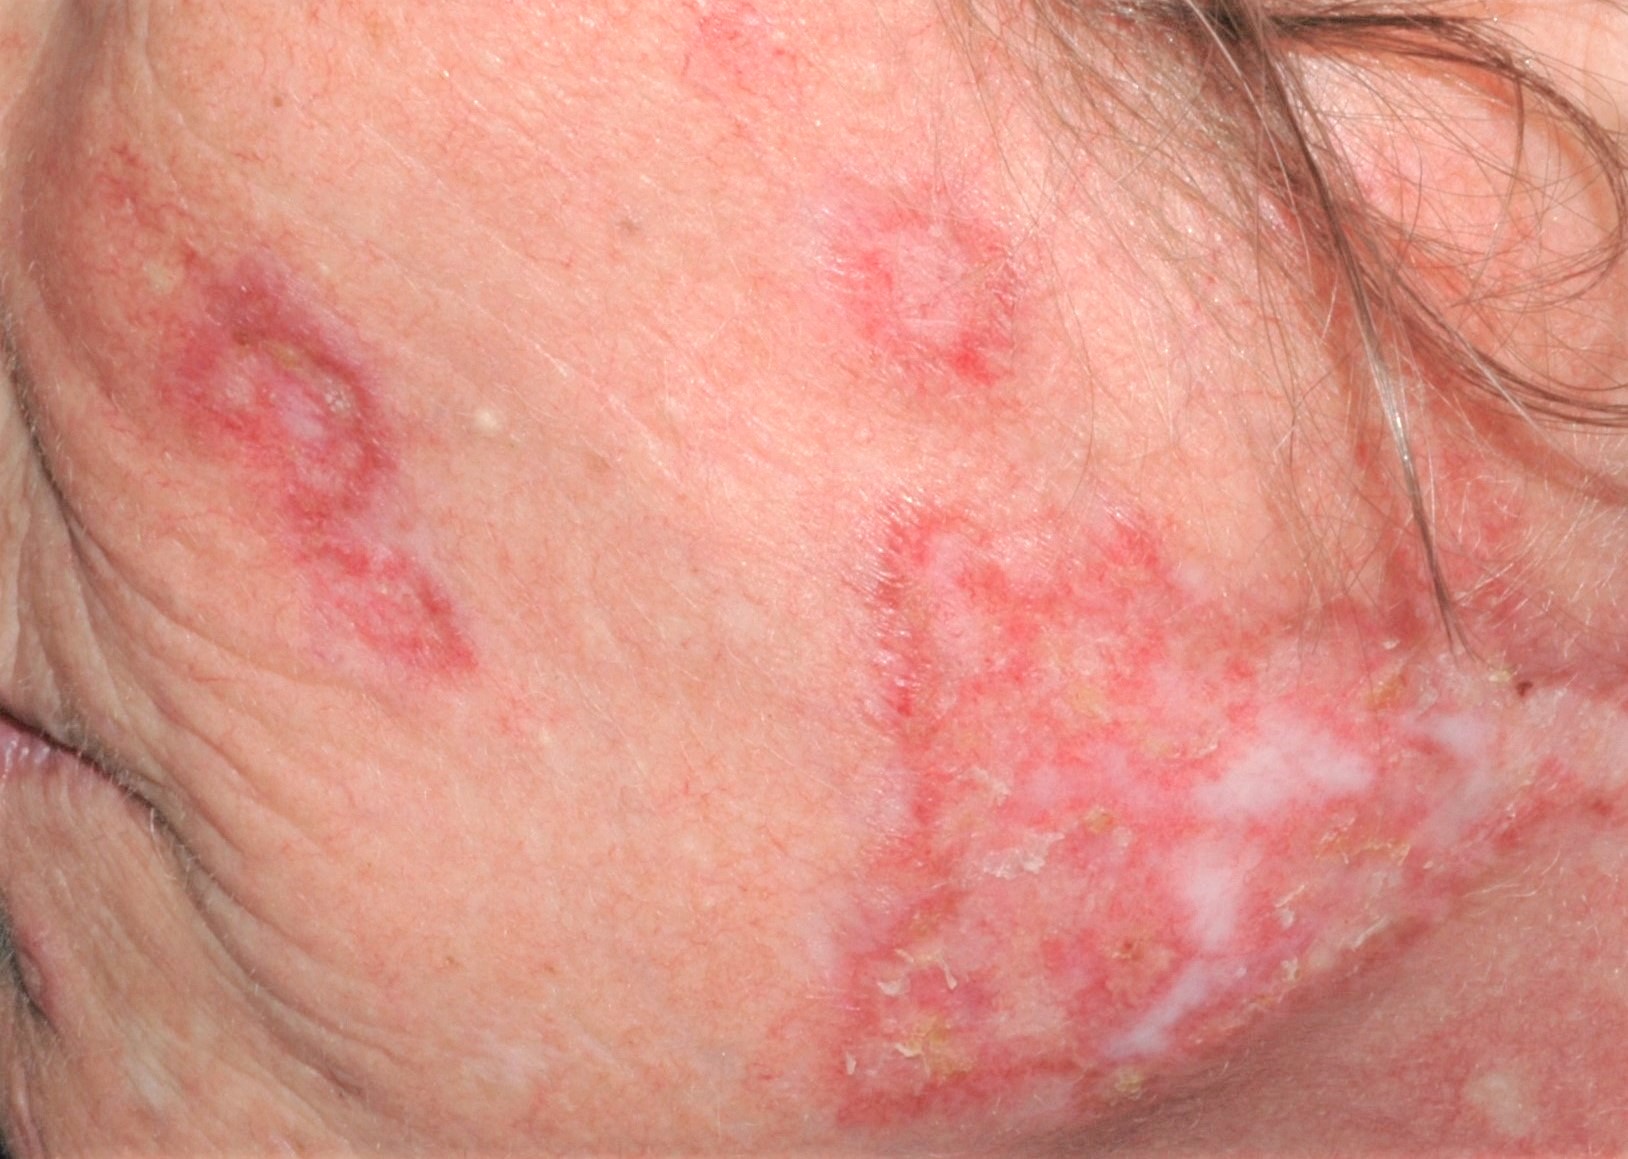
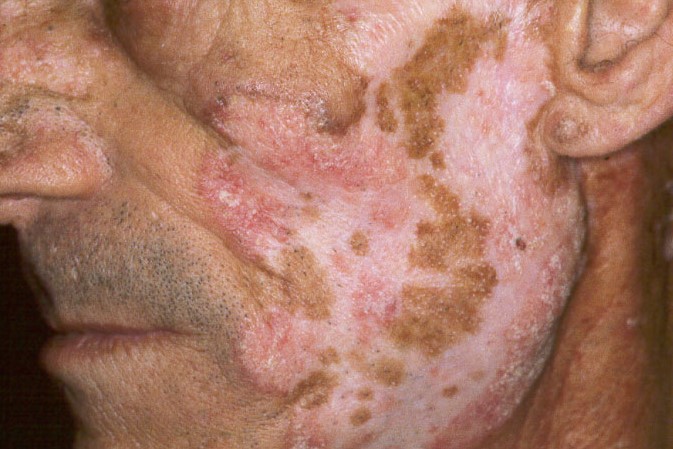
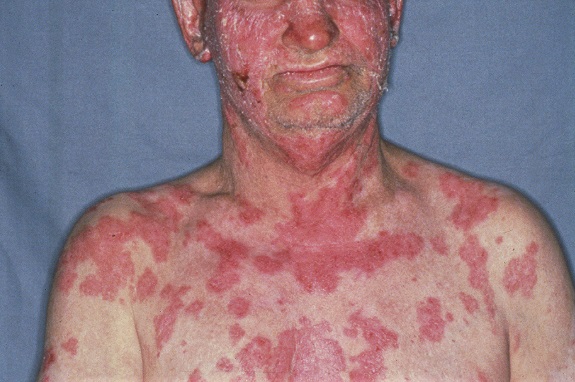
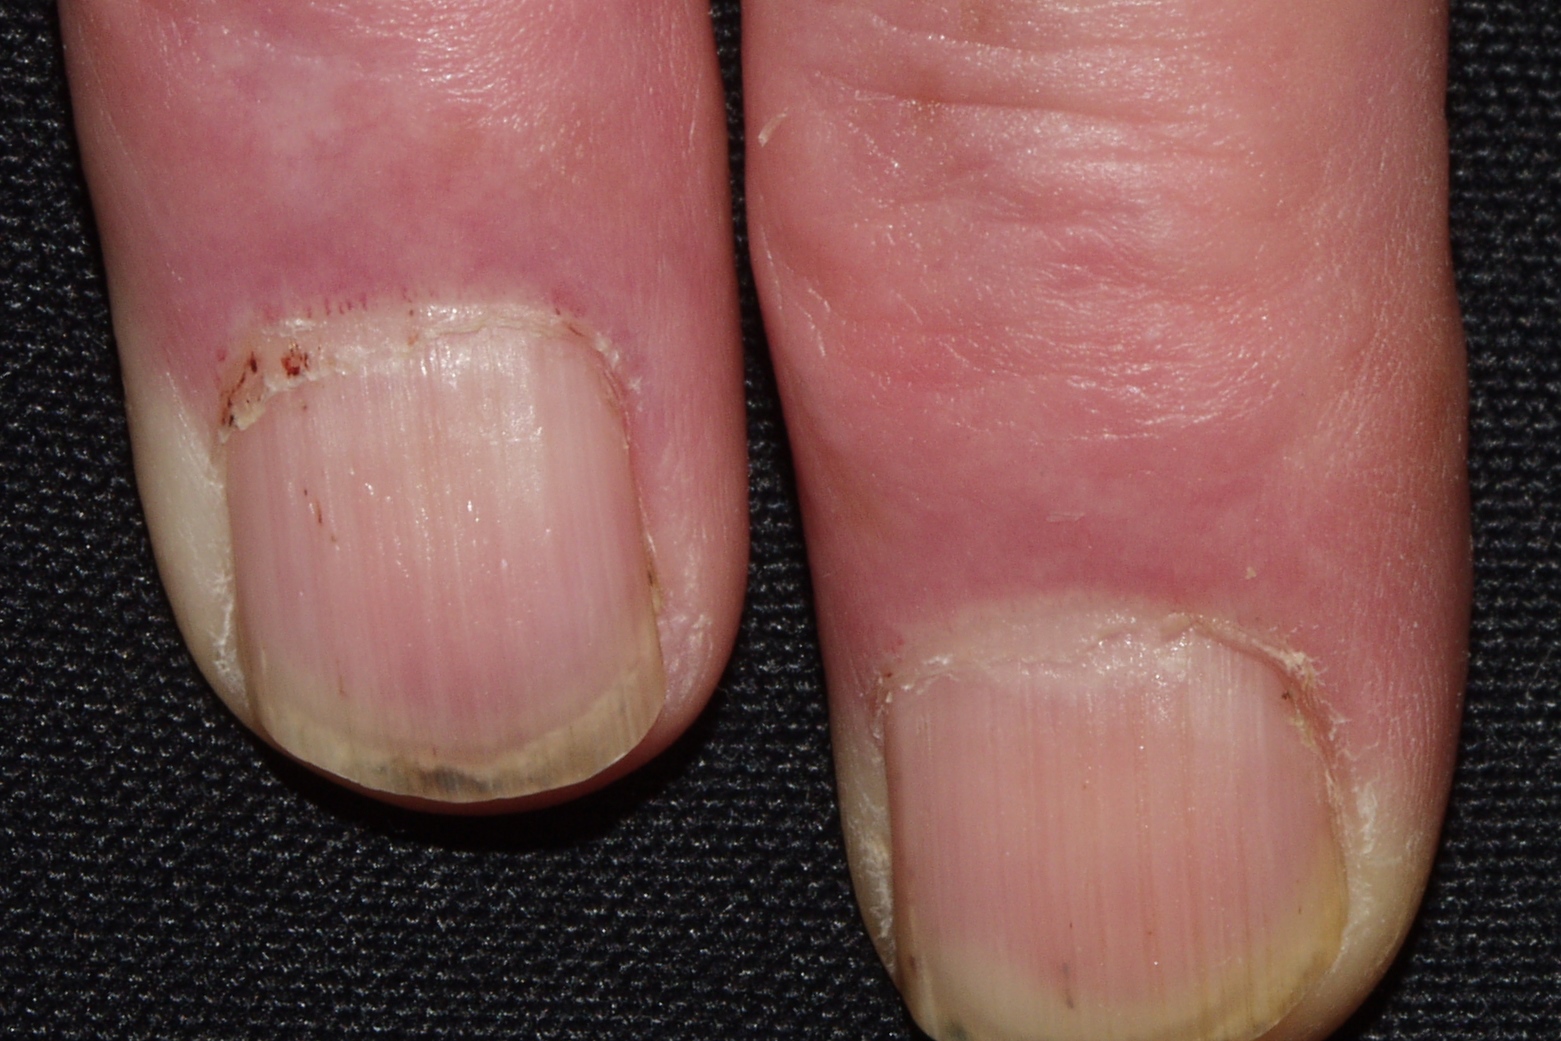
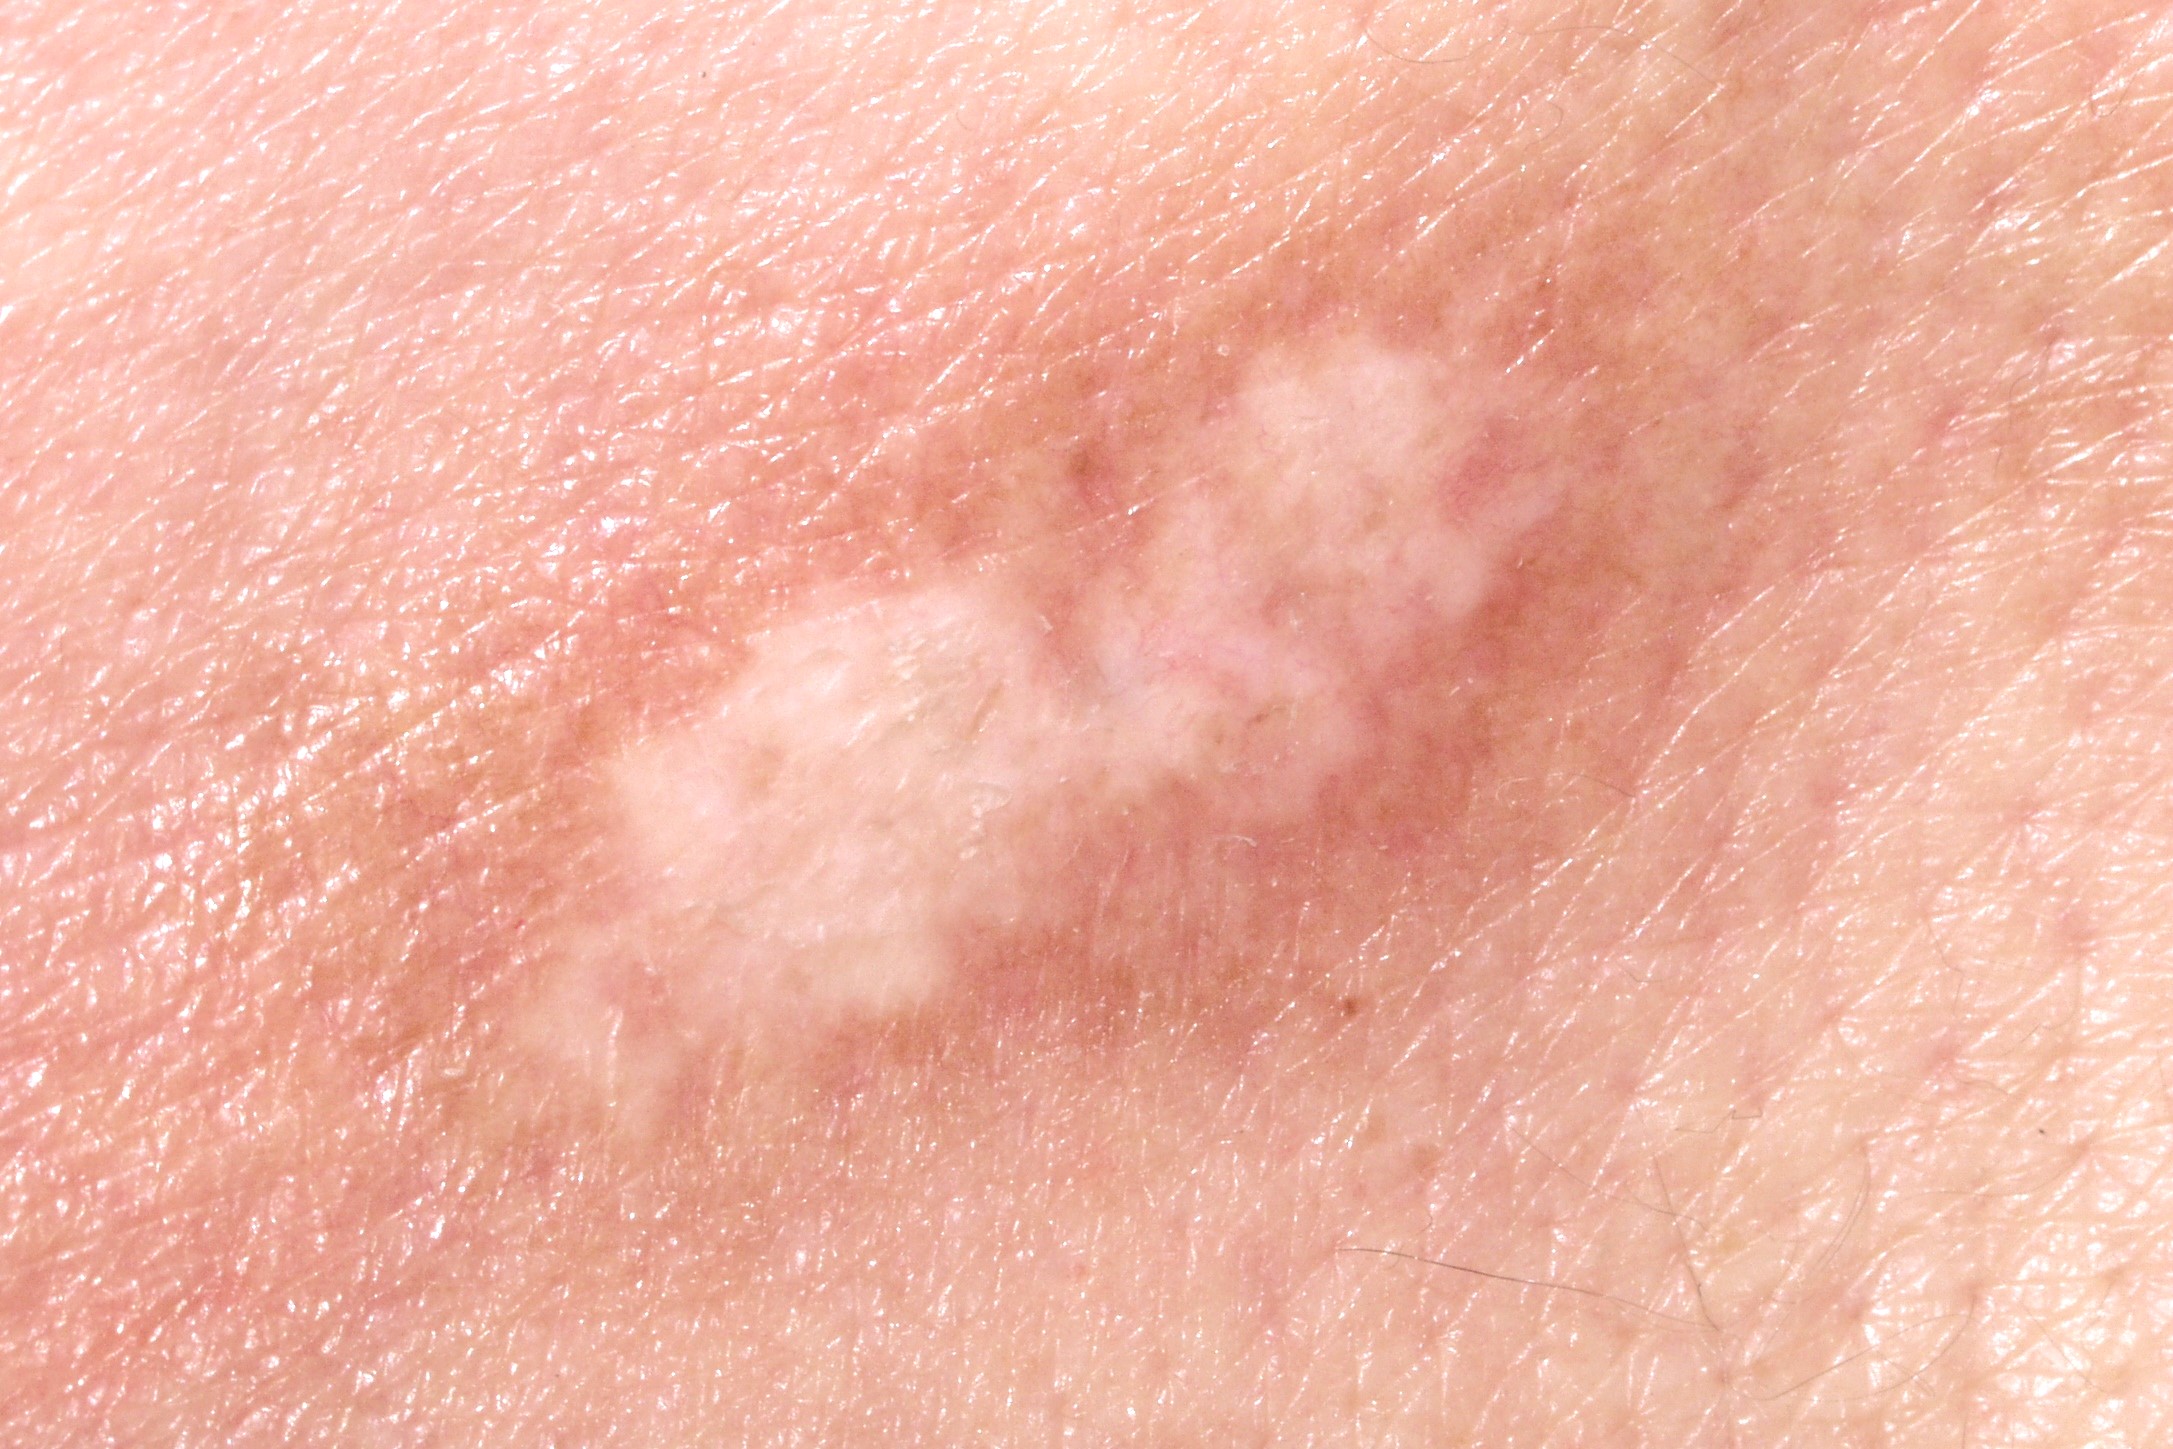
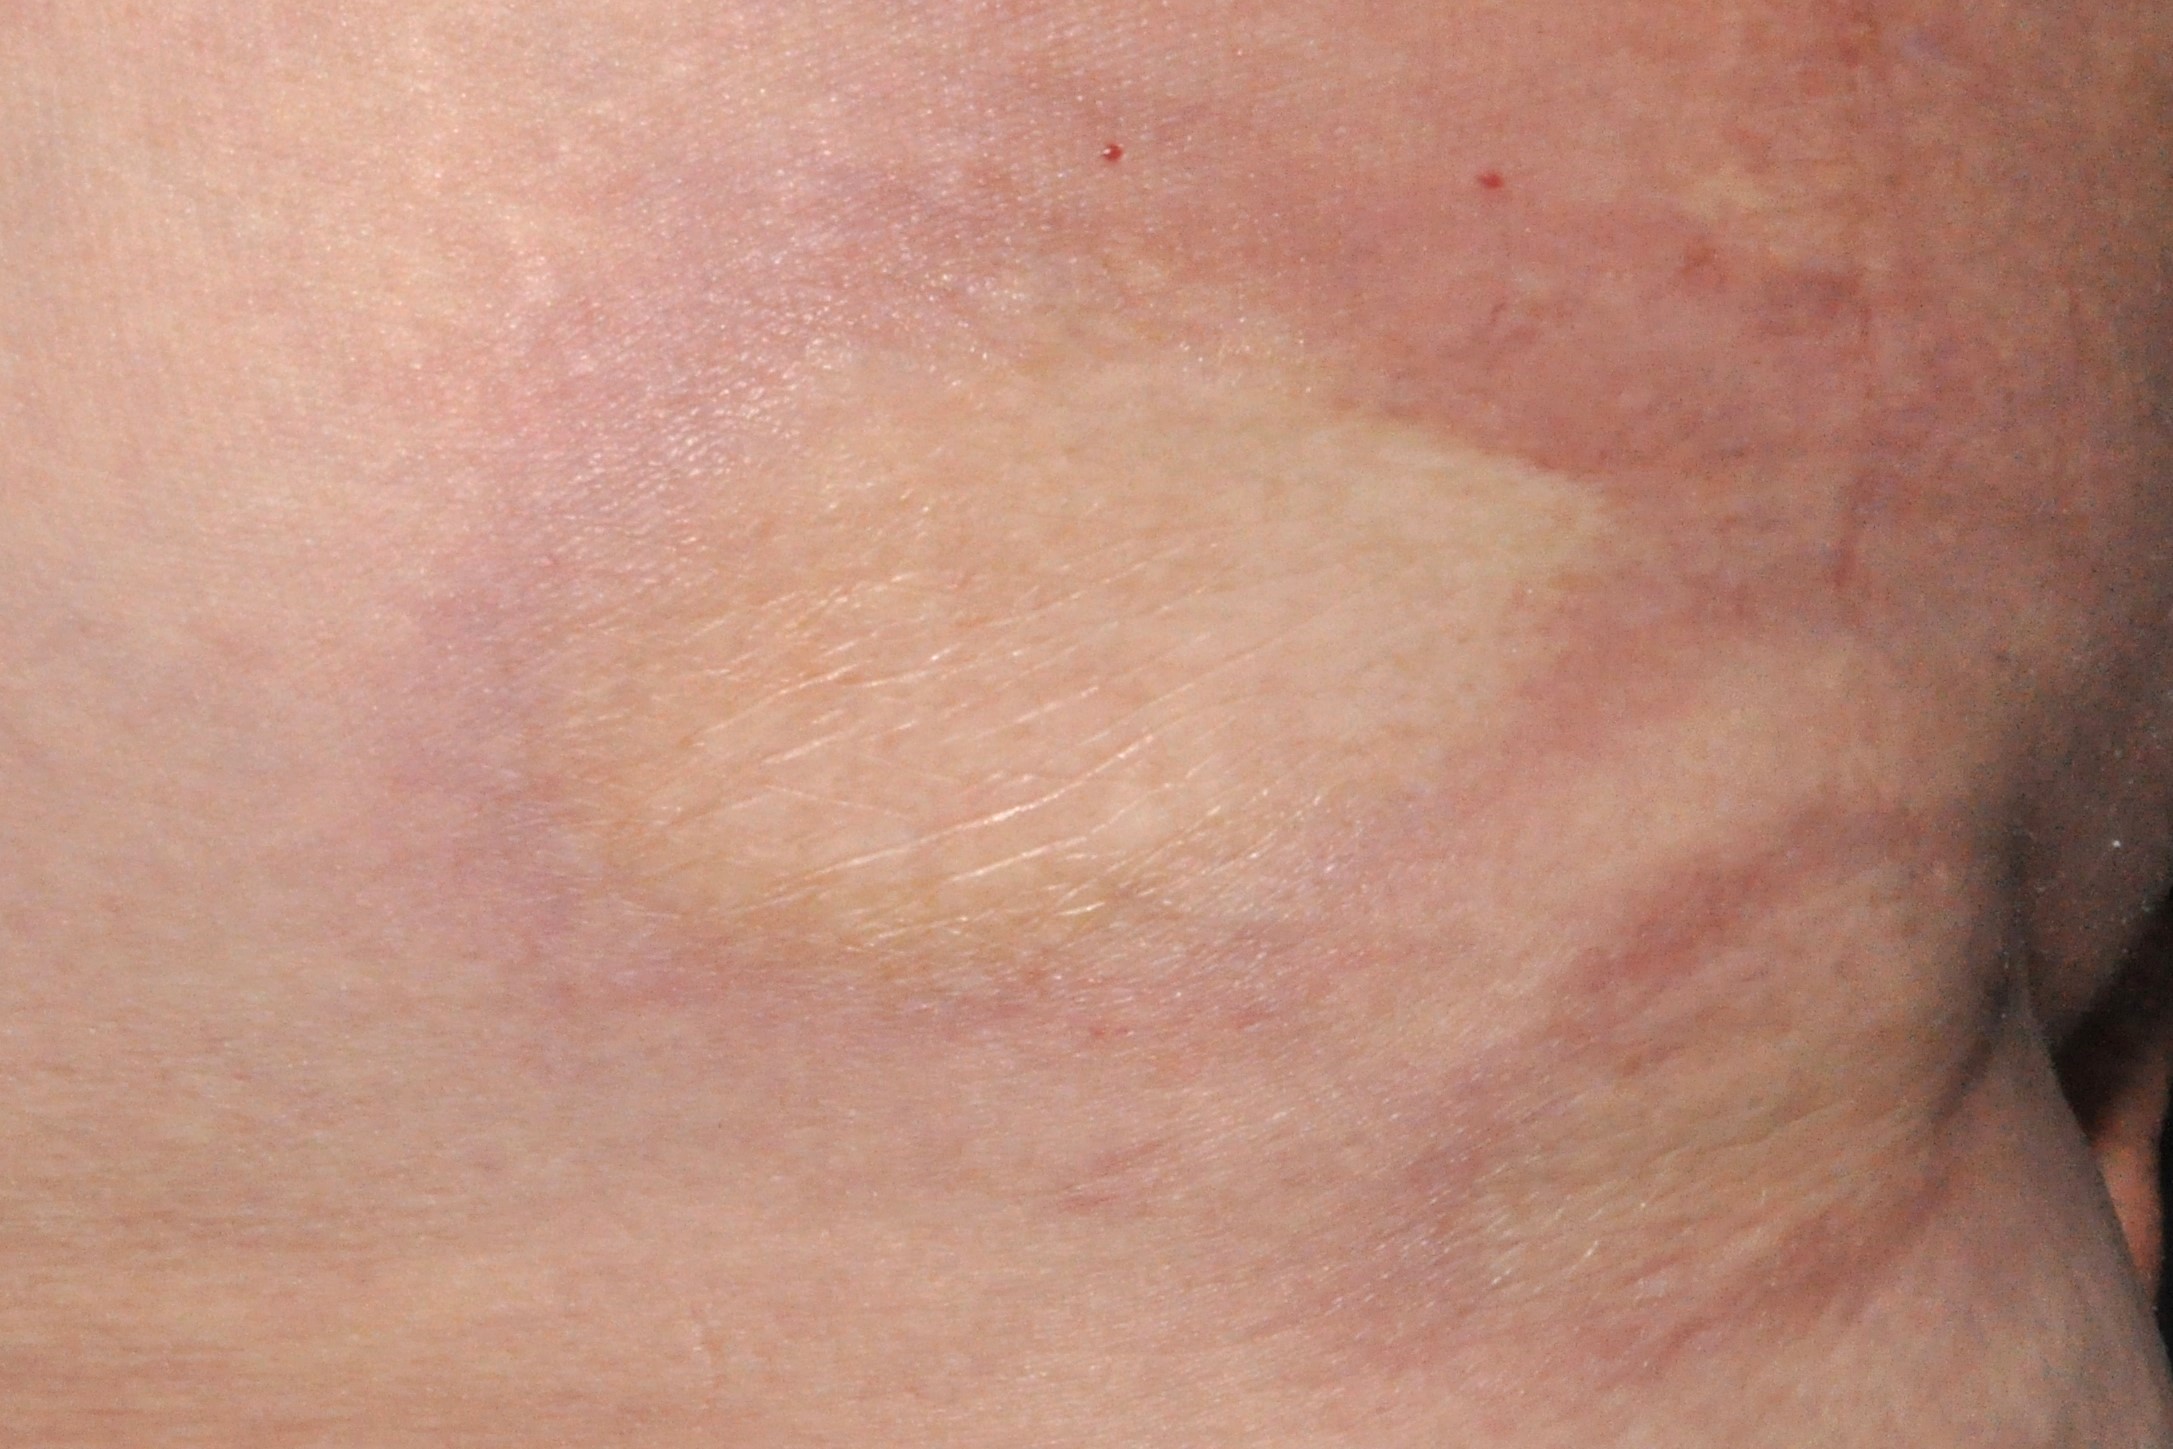
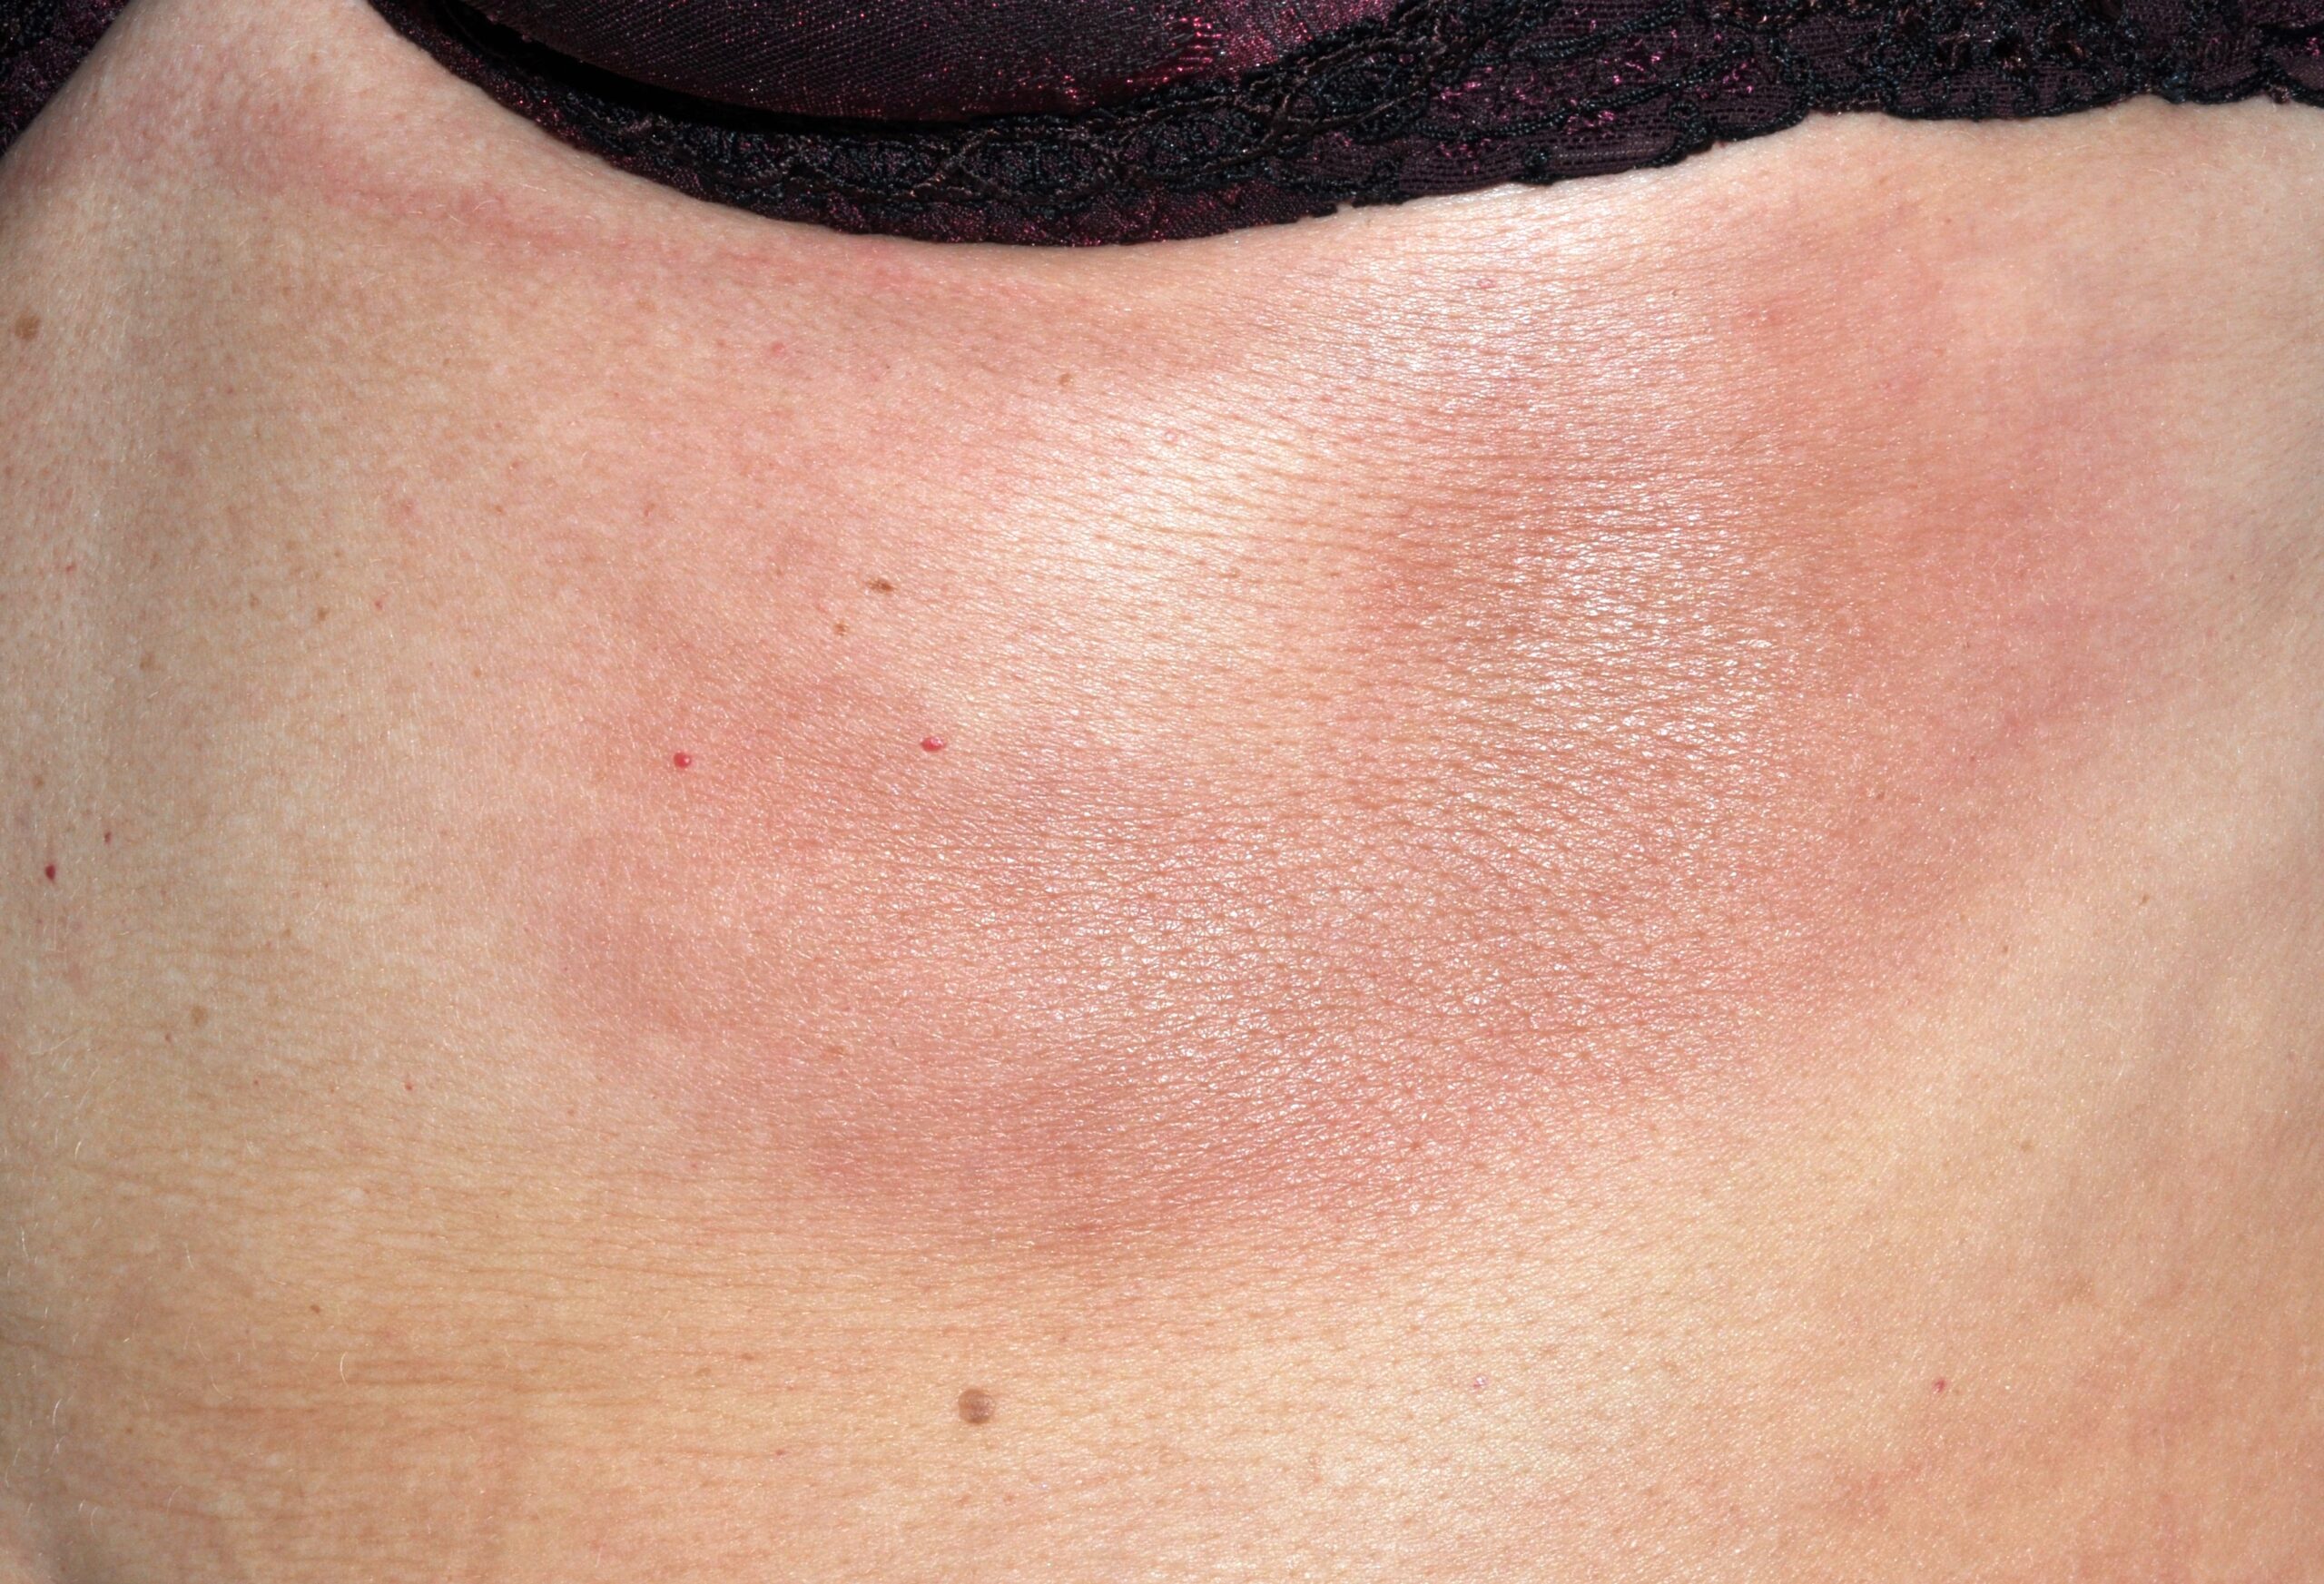
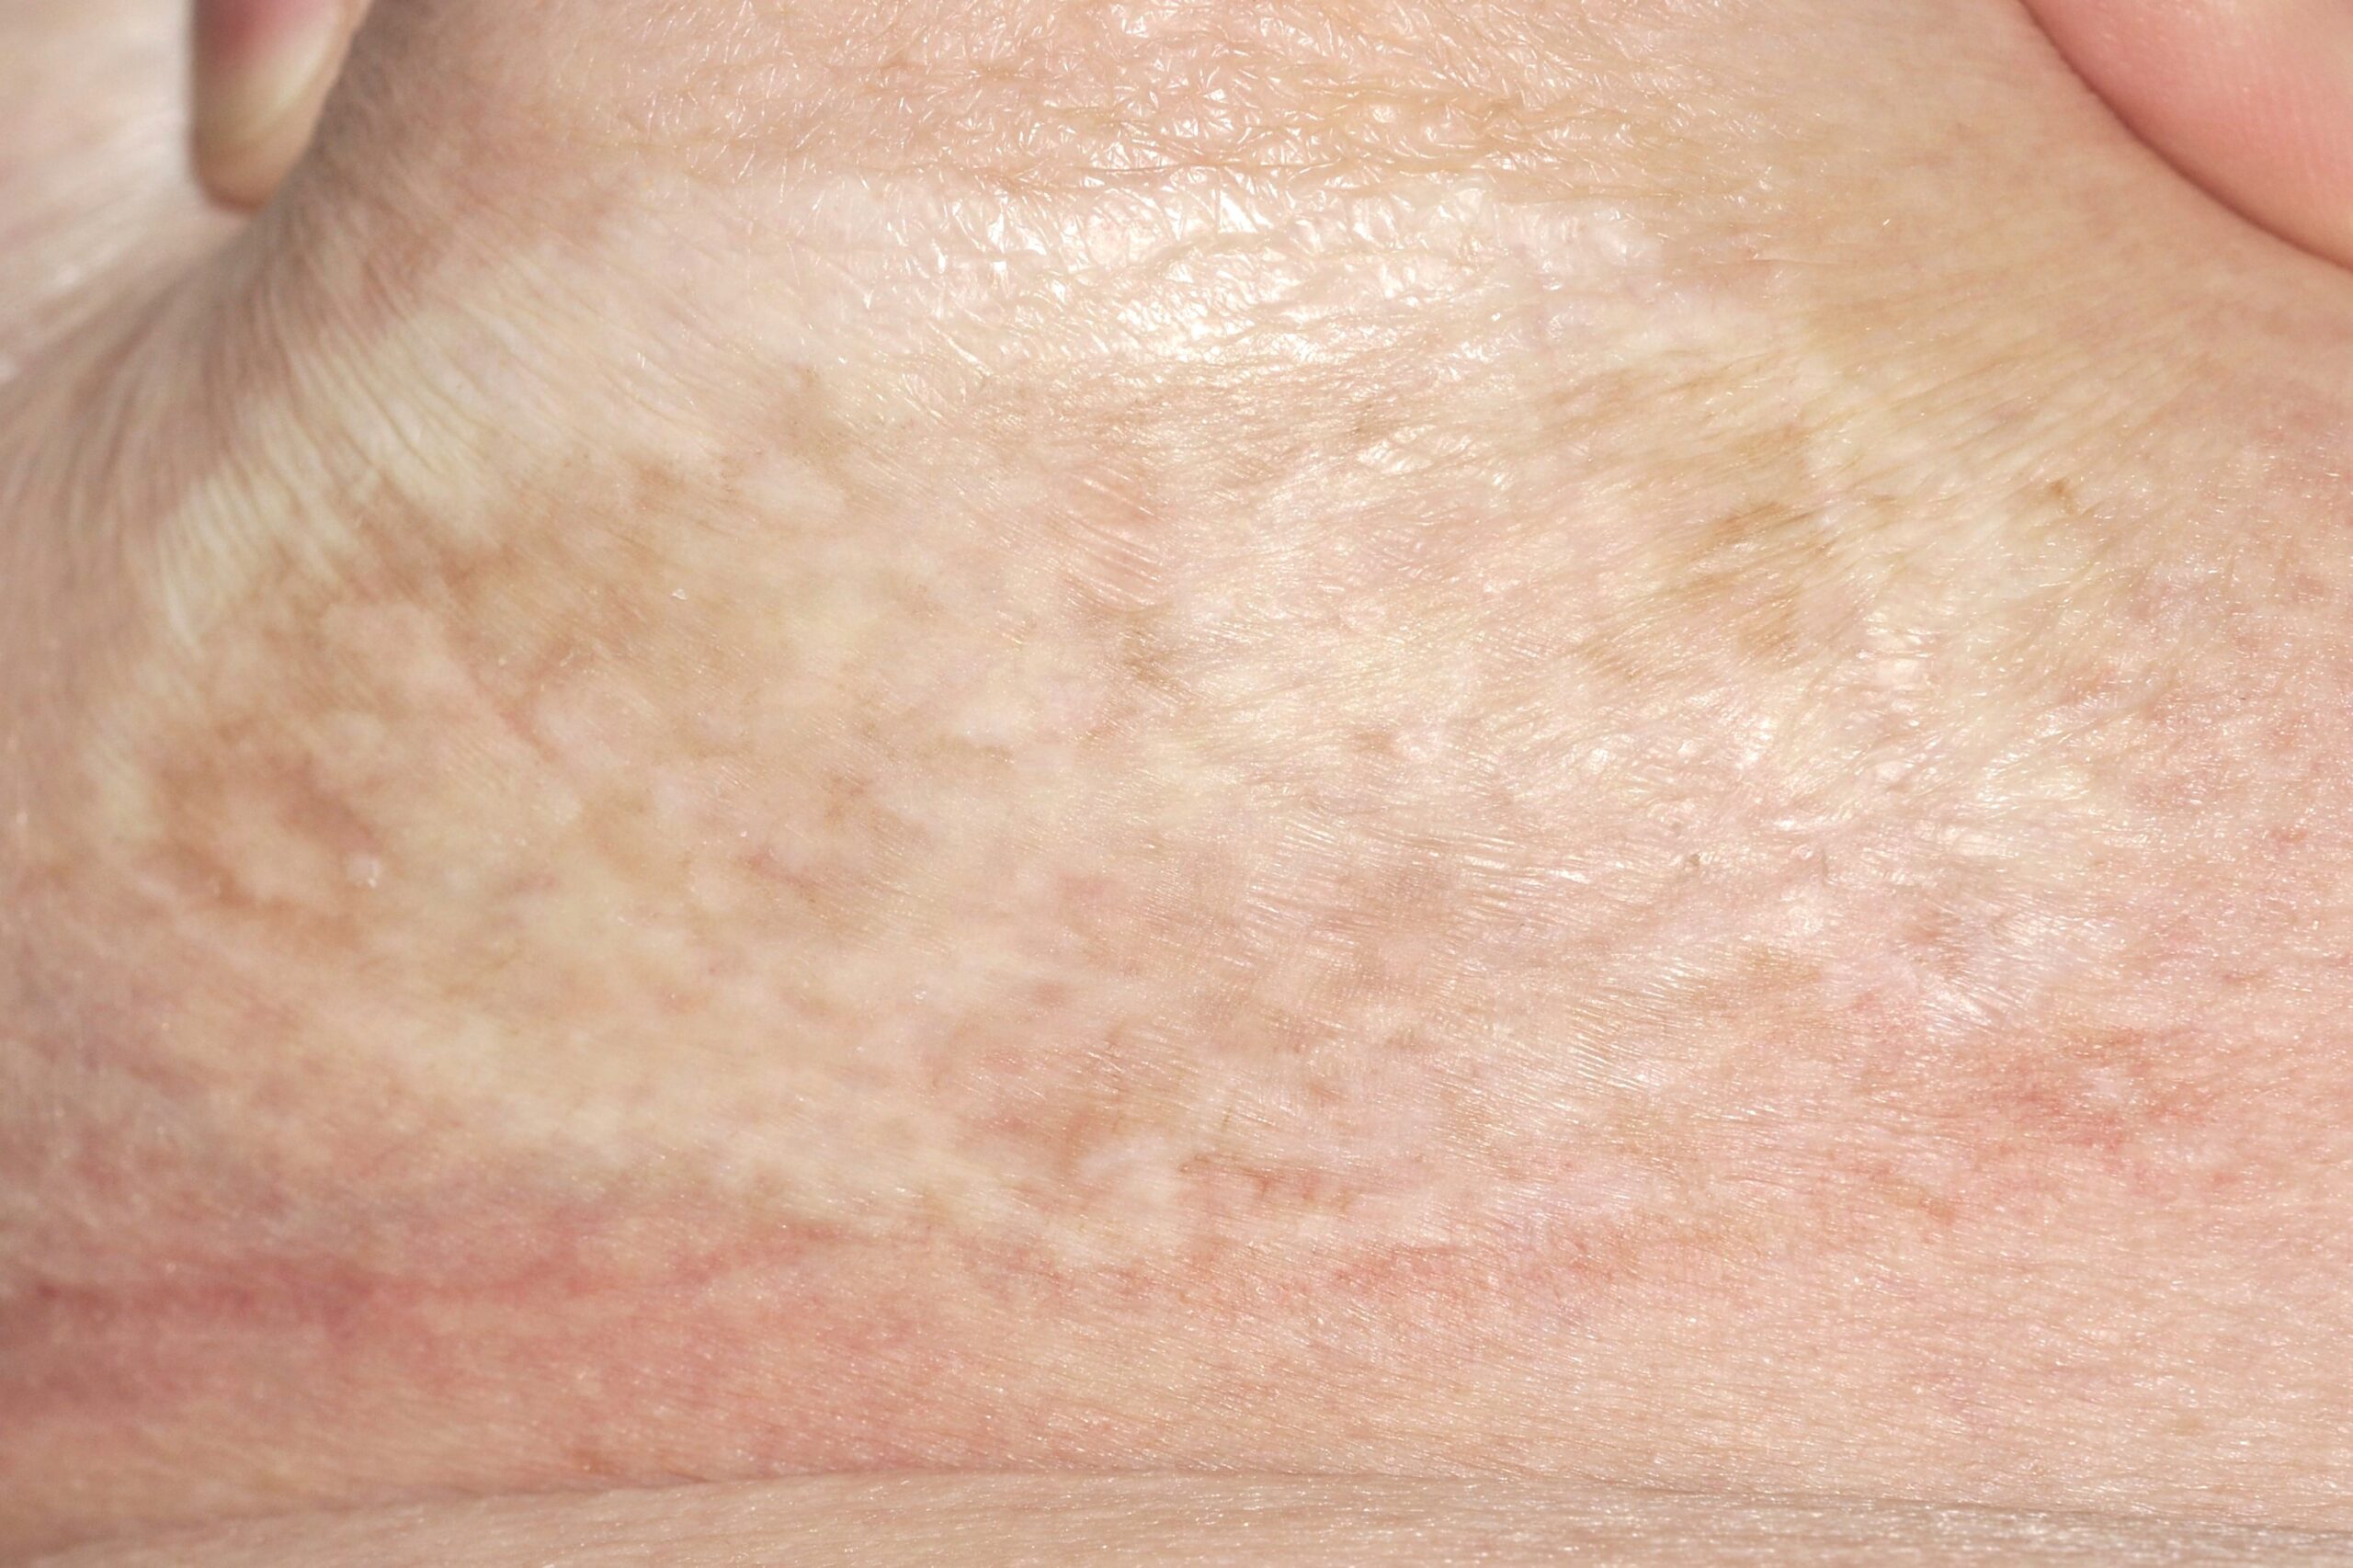
1.4.4. Esclerodermia sistémica (EDS)
Se trata de un trastorno generalizado del tejido conectivo que afecta la piel, la sinovial y ciertos órganos internos como el tubo digestivo, el pulmón, el corazón y los riñones. Es la enfermedad reumática con mayor mortalidad, con aproximadamente la mitad de las personas afectadas por EDS finalmente muriendo como resultado directo de la enfermedad o por una complicación relacionada (principalmente por la afectación cardiopulmonar) (Elhai M, 2012; Volkmann ER, 2019). Una de cada dos o cada tres personas con EDS desarrolla enfermedad pulmonar intersticial (EPI) (Foeldvari I, 2022), 1 de cada 10 puede complicarse con hipertensión pulmonar (Nihtyanova SI, 2020) y uno de cada cinco individuos con EDS tiene o tendrá otra enfermedad del tejido conectivo superpuesta (Pakozdi A, 2011).
La EDS se clasifica según su localización y modo de progresión de la induración de la piel, lo que tiene relación con el pronóstico. Distinguimos entre EDS limitada y EDS difusa. En ambas puede detectarse fenómeno de Raynaud (isquemia digital paroxística). En la EDS difusa la progresión es más rápida y la afectación de los órganos internos más precoz (Sticherling M, 2019).
Para la mejora de la supervivencia se considera muy importante el diagnóstico precoz, ya que permite comenzar un tratamiento inmunosupresor antes de que la EDS produzca daño irreversible de los órganos vitales. Para acelerar el diagnóstico es fundamental realizar una buena historia clínica. El fenómeno de Raynaud (FR), en el caso de EDS limitada (EDSL) precede durante años al desarrollo de la enfermedad interna, pero en la EDS difusa (EDSD) suele aparecer simultáneamente al resto de síntomas generales de afectación multiorgánica. En la exploración se detectan dedos “en salchicha”, con una hinchazón leñosa. En cualquier persona que consulta por FR se debe hacer una determinación de los ANA, que incluya los autoanticuerpos específicos de esclerodermia sistémica (p.ej., anticentrómero y anti Scl-70) y una capilaroscopia o dermatoscopia del lecho ungueal (prácticamente en todos los centros de Atención Primaria se dispone de dermatoscopio). Igualmente, se han de interrogar sobre FR u otros síntomas de EDS a los pacientes con disfagia y/o pirosis y pacientes con enfermedad pulmonar intersticial o crisis renal aguda no filiada. Se ha evidenciado que el diagnóstico de EDS se retrasa como promedio unos 10 años (Pauling JD, 2021) ya sea porque muchos de los síntomas son inespecíficos (esofagitis por reflujo, fatiga, artralgia, edema periférico) o por la rareza de la EDS comparada con otras causas más habituales de estos síntomas.
Por otra parte, se ha demostrado que determinados factores raciales influyen en la incidencia de la EDS. P.ej., los pacientes asiáticos tienen un inicio más precoz de la enfermedad que los pacientes caucásicos, con una elevada prevalencia de anticuerpos anti-Scl70 o topoisomerasa 1 e hipertensión pulmonar, alteración de la capacidad vital forzada (CVF) y mayor mortalidad; mientras que los pacientes negros tienen también un inicio más precoz, una mayor prevalencia de afectación cutánea difusa y una mayor mortalidad (Jaeger VK, 2019).
1.4.4.1. Esclerodermia sistémica localizada
En la EDS limitada la induración de la piel afecta la parte distal de las extremidades sin sobrepasar codos ni rodillas. Habitualmente existe una historia previa de síndrome de Raynaud prolongada. Las complicaciones viscerales graves son infrecuentes y tardías y suelen limitarse al aparato digestivo. Previamente se conocía como CREST, acrónimo de las siglas en inglés de Calcinosis, fenómeno de Raynaud, dismotilidad Esofágica con disfagia o dificultad para la deglución, eSclerodactilia (induración o esclerosis de los dedos de las manos, en ocasiones precedido de edema de los mismos), y Telangiectasias malares. Se asocia a la presencia de anticuerpos anti-centrómero y, en la capilaroscopia, se observa dilatación de los capilares sin desestructuración (patrón lento). El 90% de los pacientes con EDS limitada tienen afectación de aparato digestivo alto que se manifiesta en forma de disfagia por dismotilidad esofágica (se estudia mediante manometría de alta resolución), que mejora con buspirona (Schutyser W, 2019). La supervivencia de los pacientes con EDS limitada es muy superior a la observada en la forma difusa.
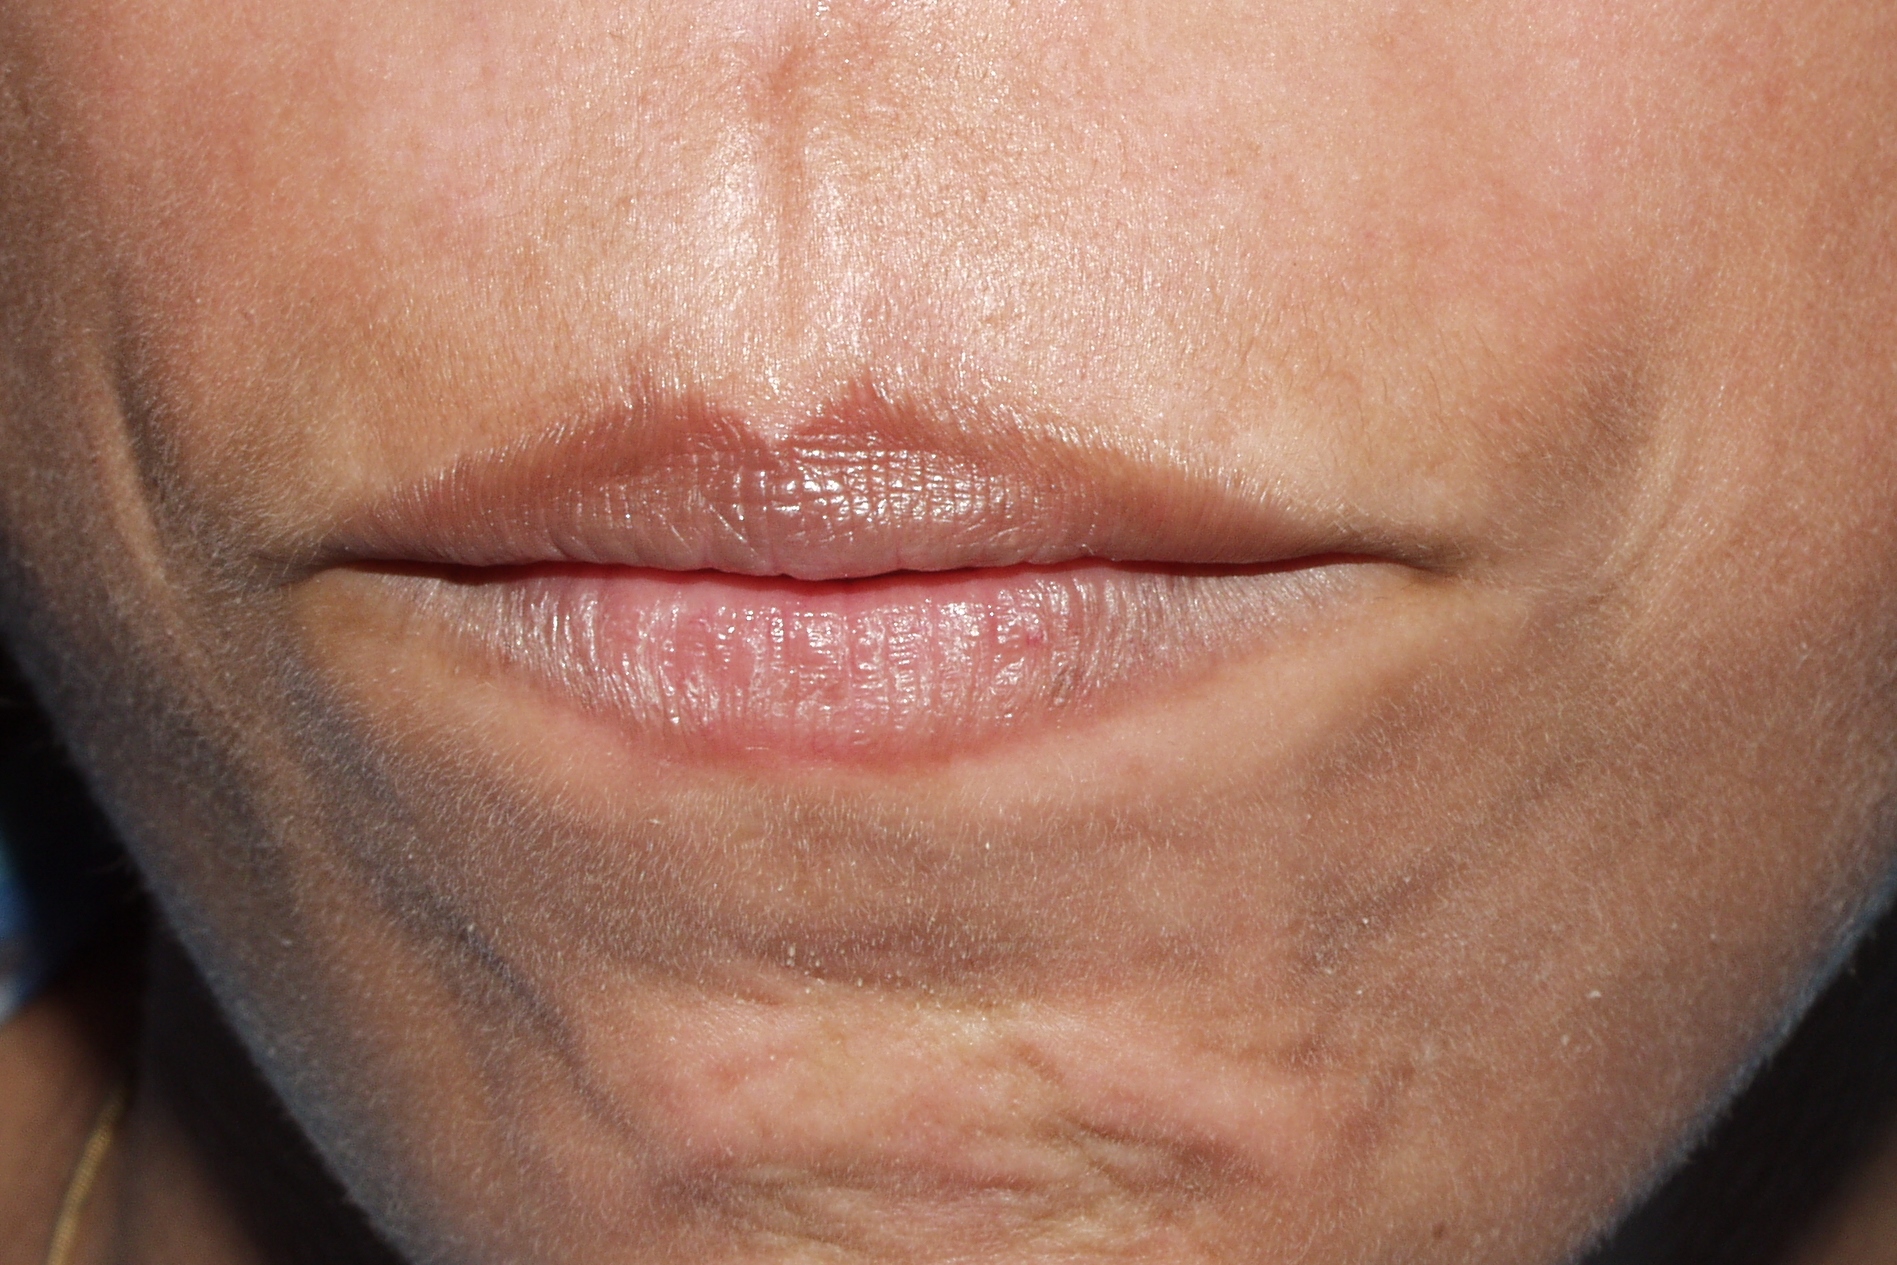
Caso 1. Esclerodermica sistemica acrolocalizada M34.1; induración de la piel de la cara con adelgazamiento de los labios y pérdida de las arrugas labiales
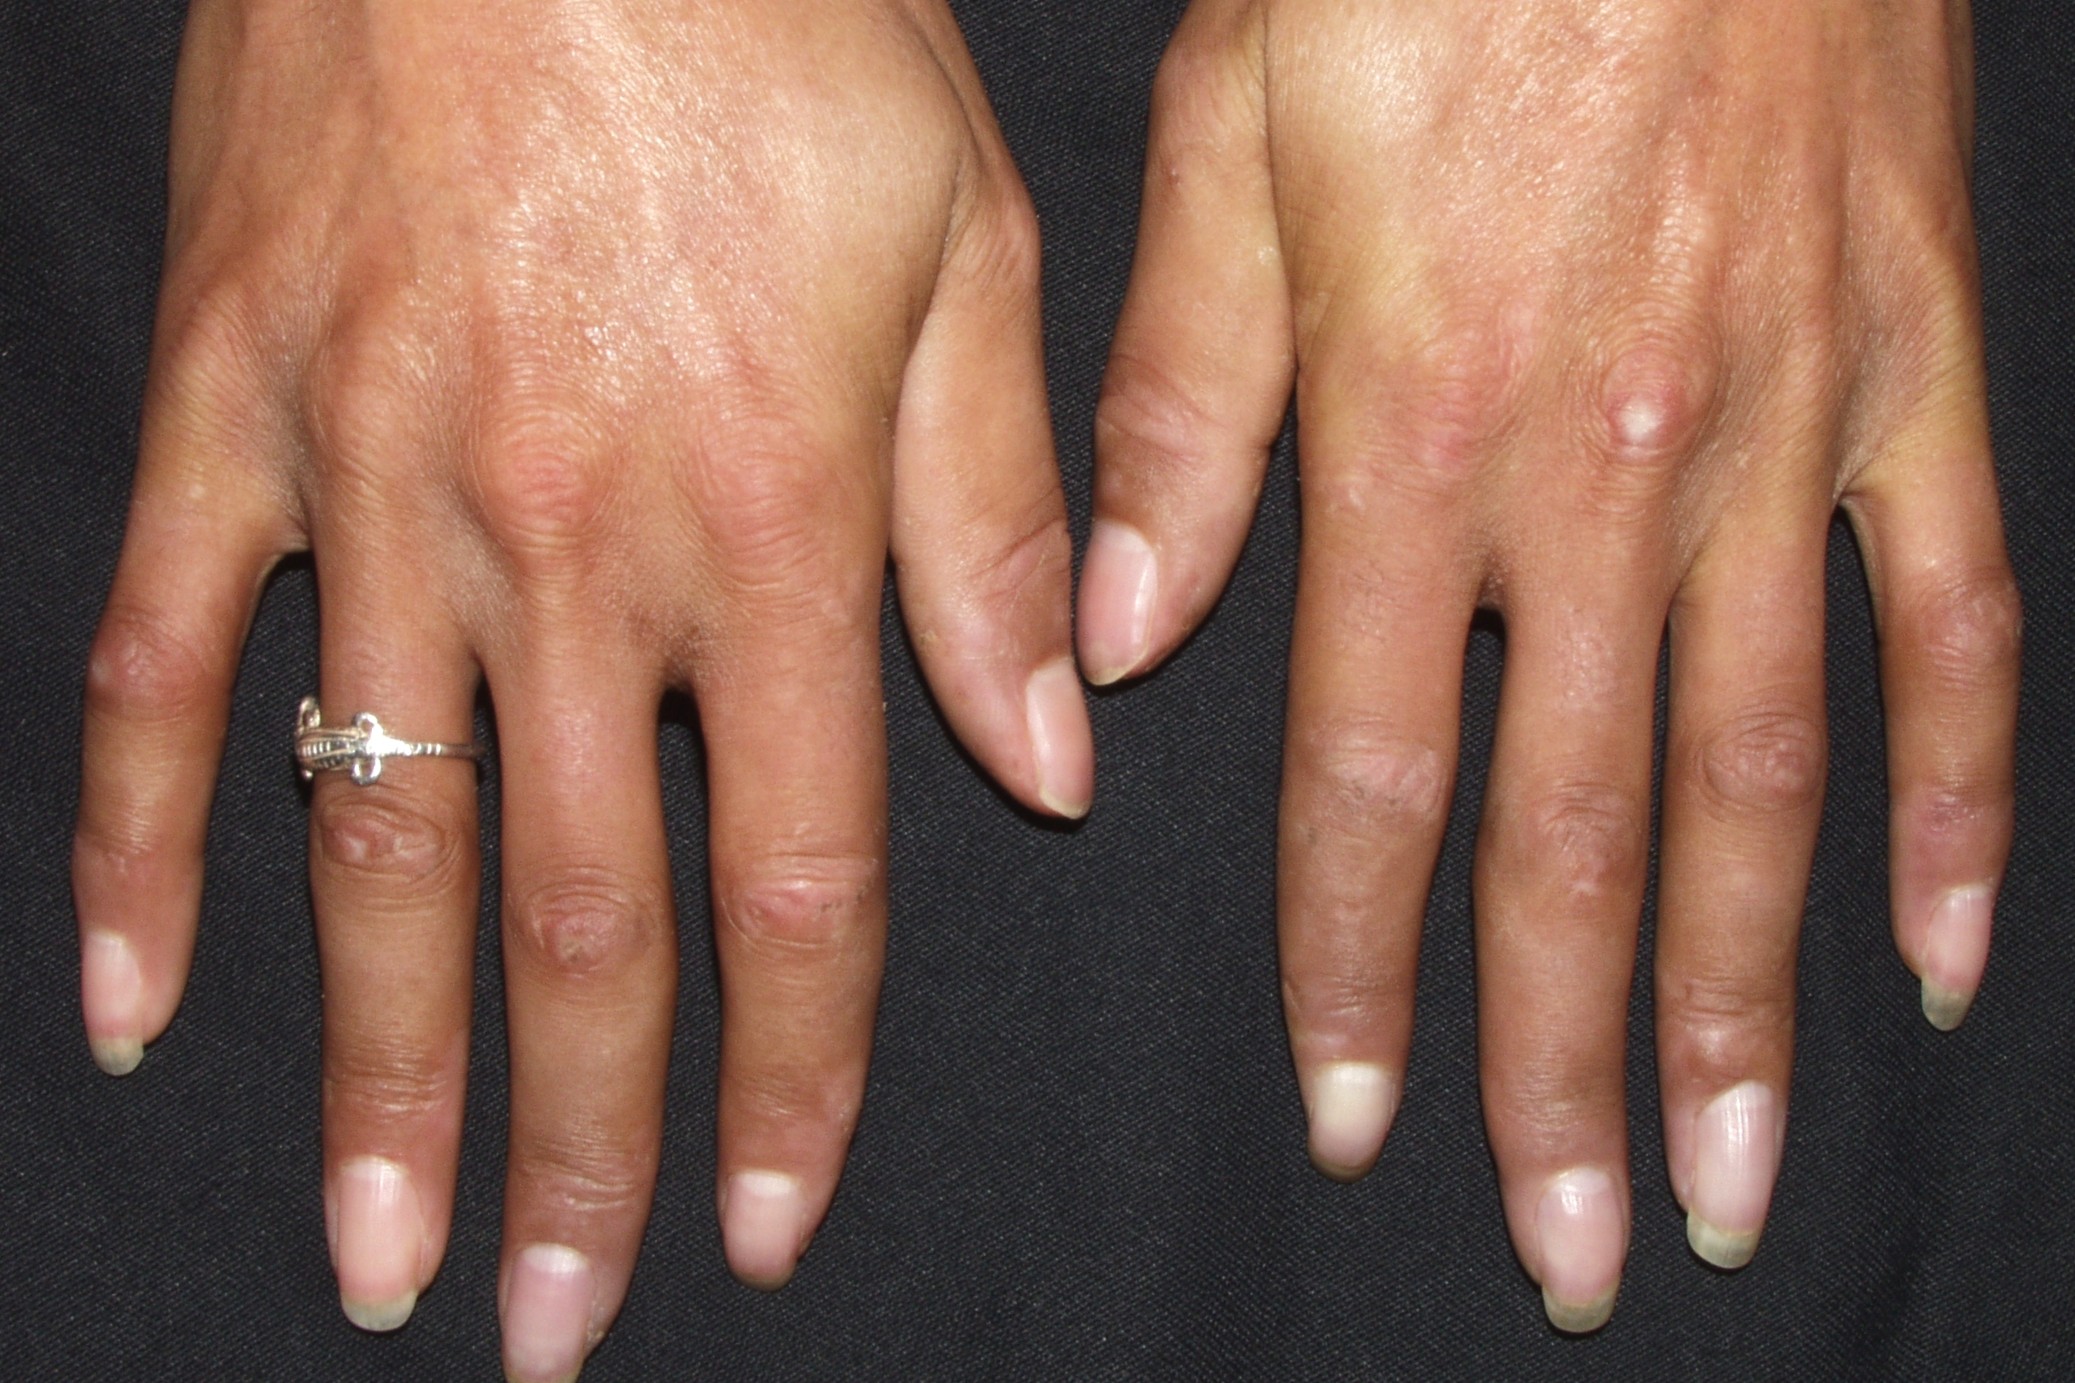
Esclerodermica sistemica acrolocalizada M34.1; síndrome CREST; dedos afilados, esclerodactilia y fenómeno de Raynaud (misma paciente de la foto anterior)
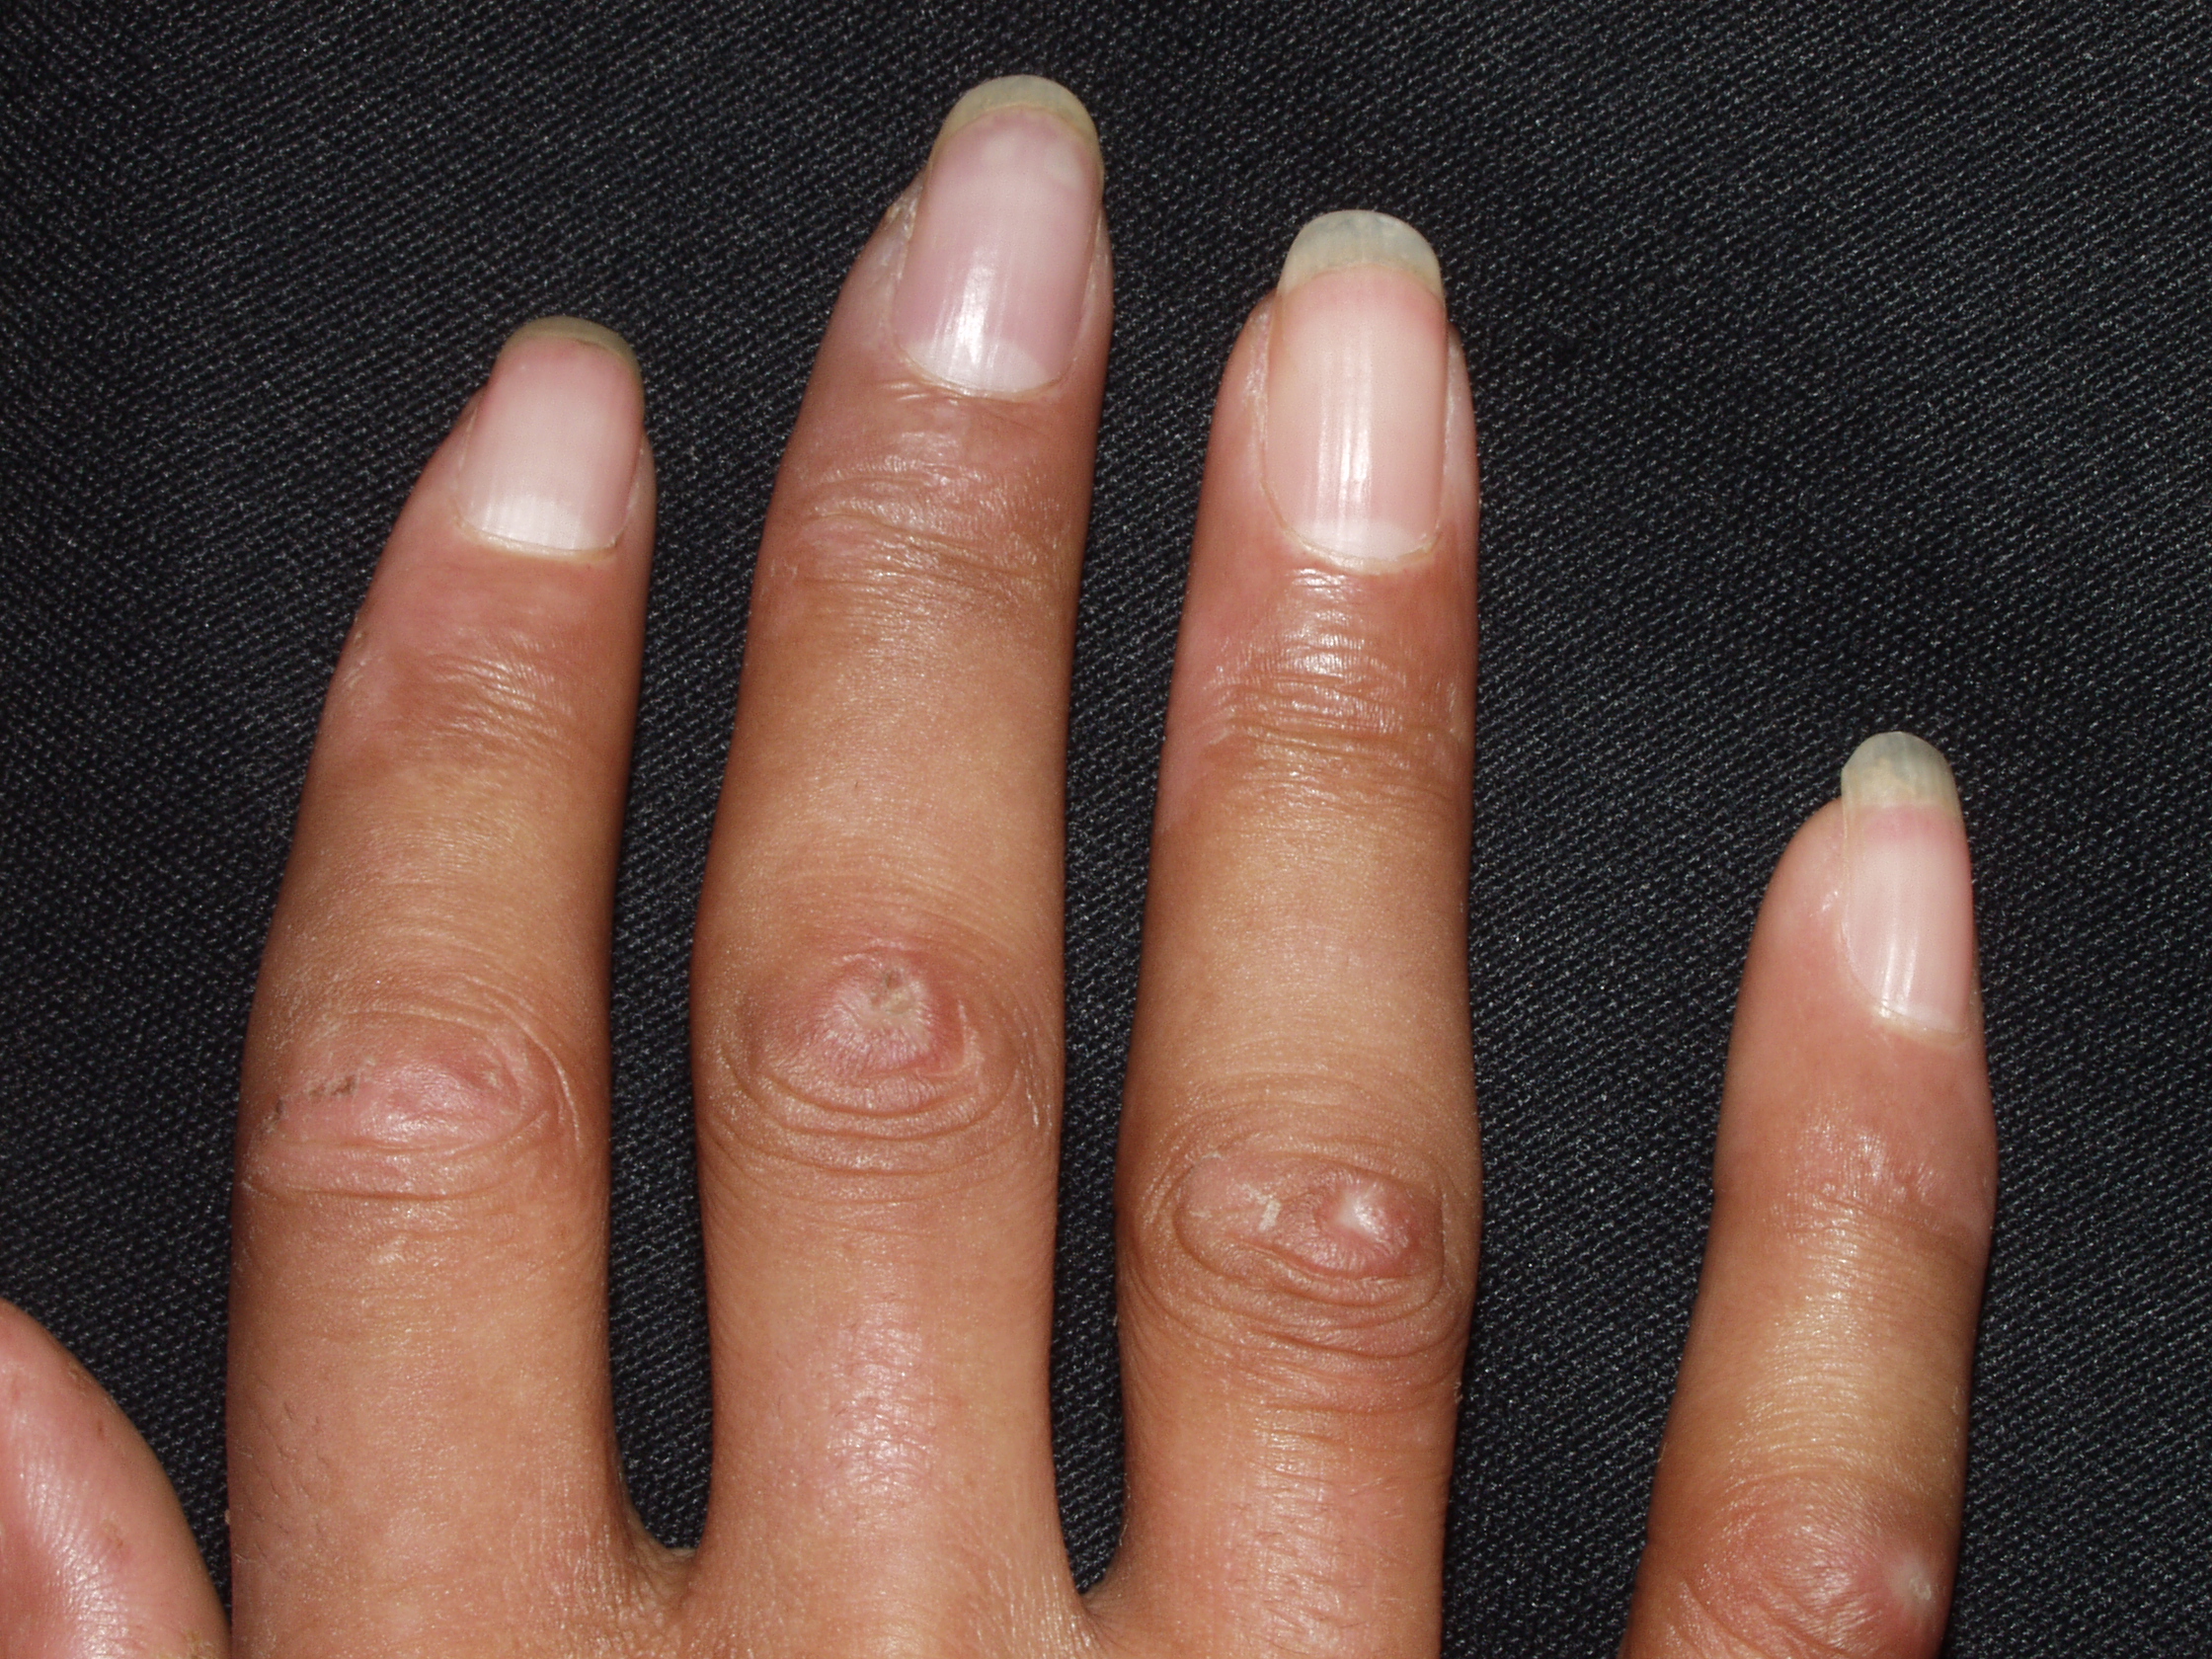
Esclerodermica sistemica acrolocalizada M34.1; síndrome CREST; esclerodactilia, afilamiento de los dedos y fenómeno de Raynaud (misma paciente de la foto anterior)
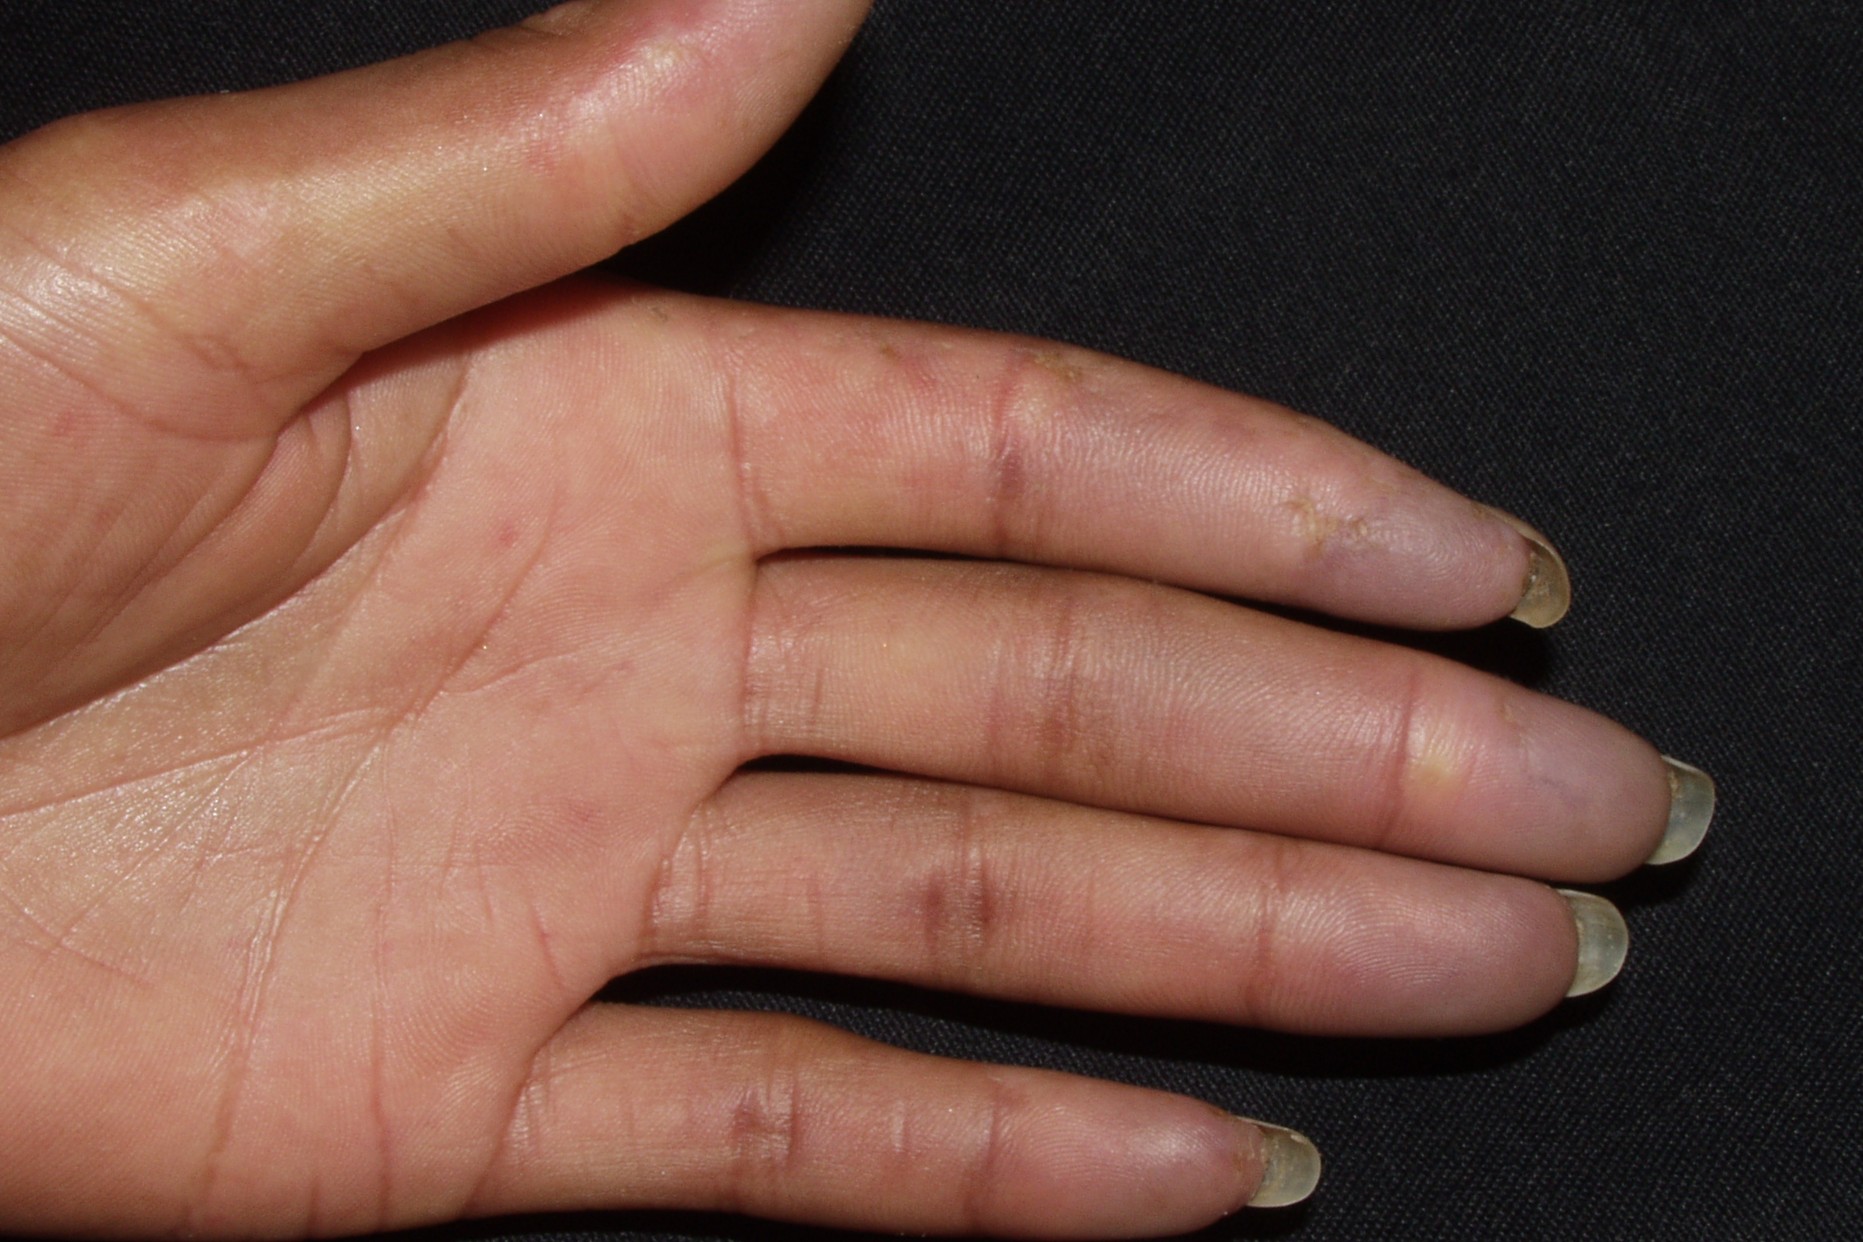
Esclerodermica sistemica acrolocalizada M34.1; síndrome CREST; esclerodactilia y fenómeno de Raynaud (dedos afilados con cianois en la punta de los dedos) (misma paciente de la foto anterior)
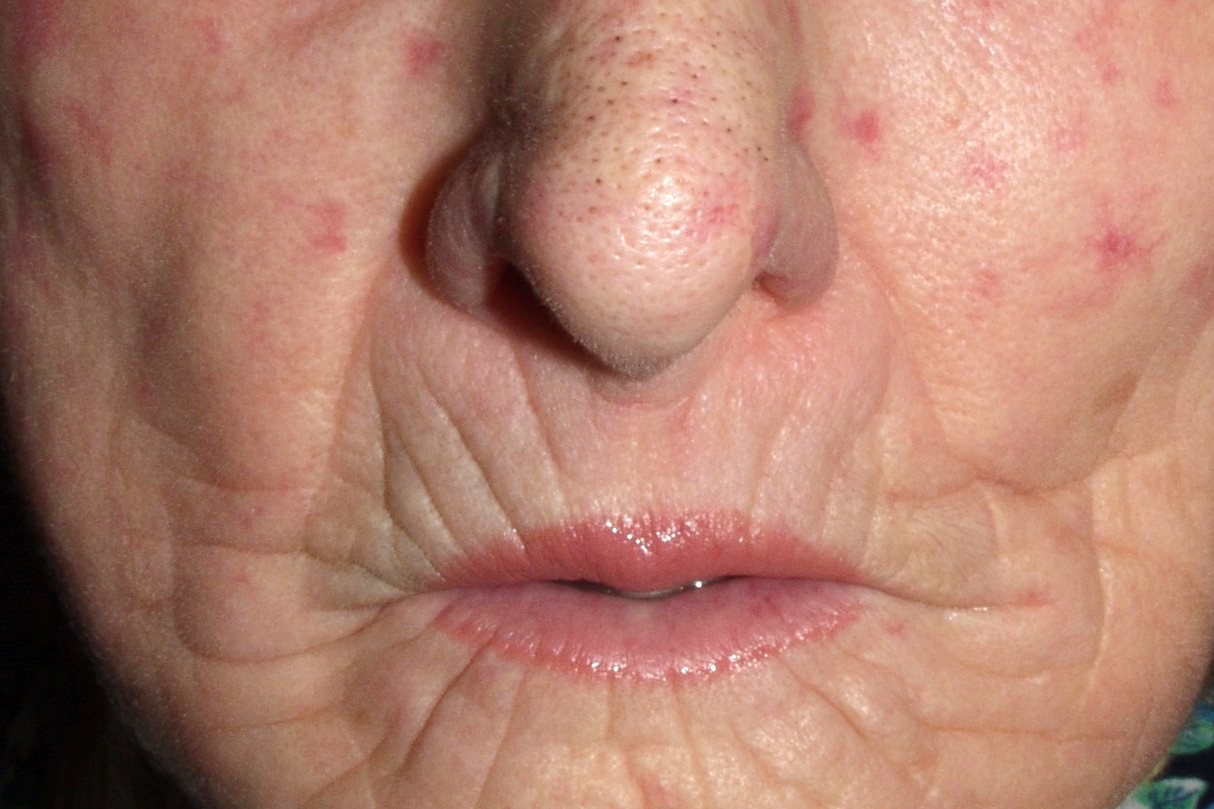
Caso 2. Esclerodermica sistemica localizada M34.1; induración de la piel de la cara con microstomía y telangiectasias faciales
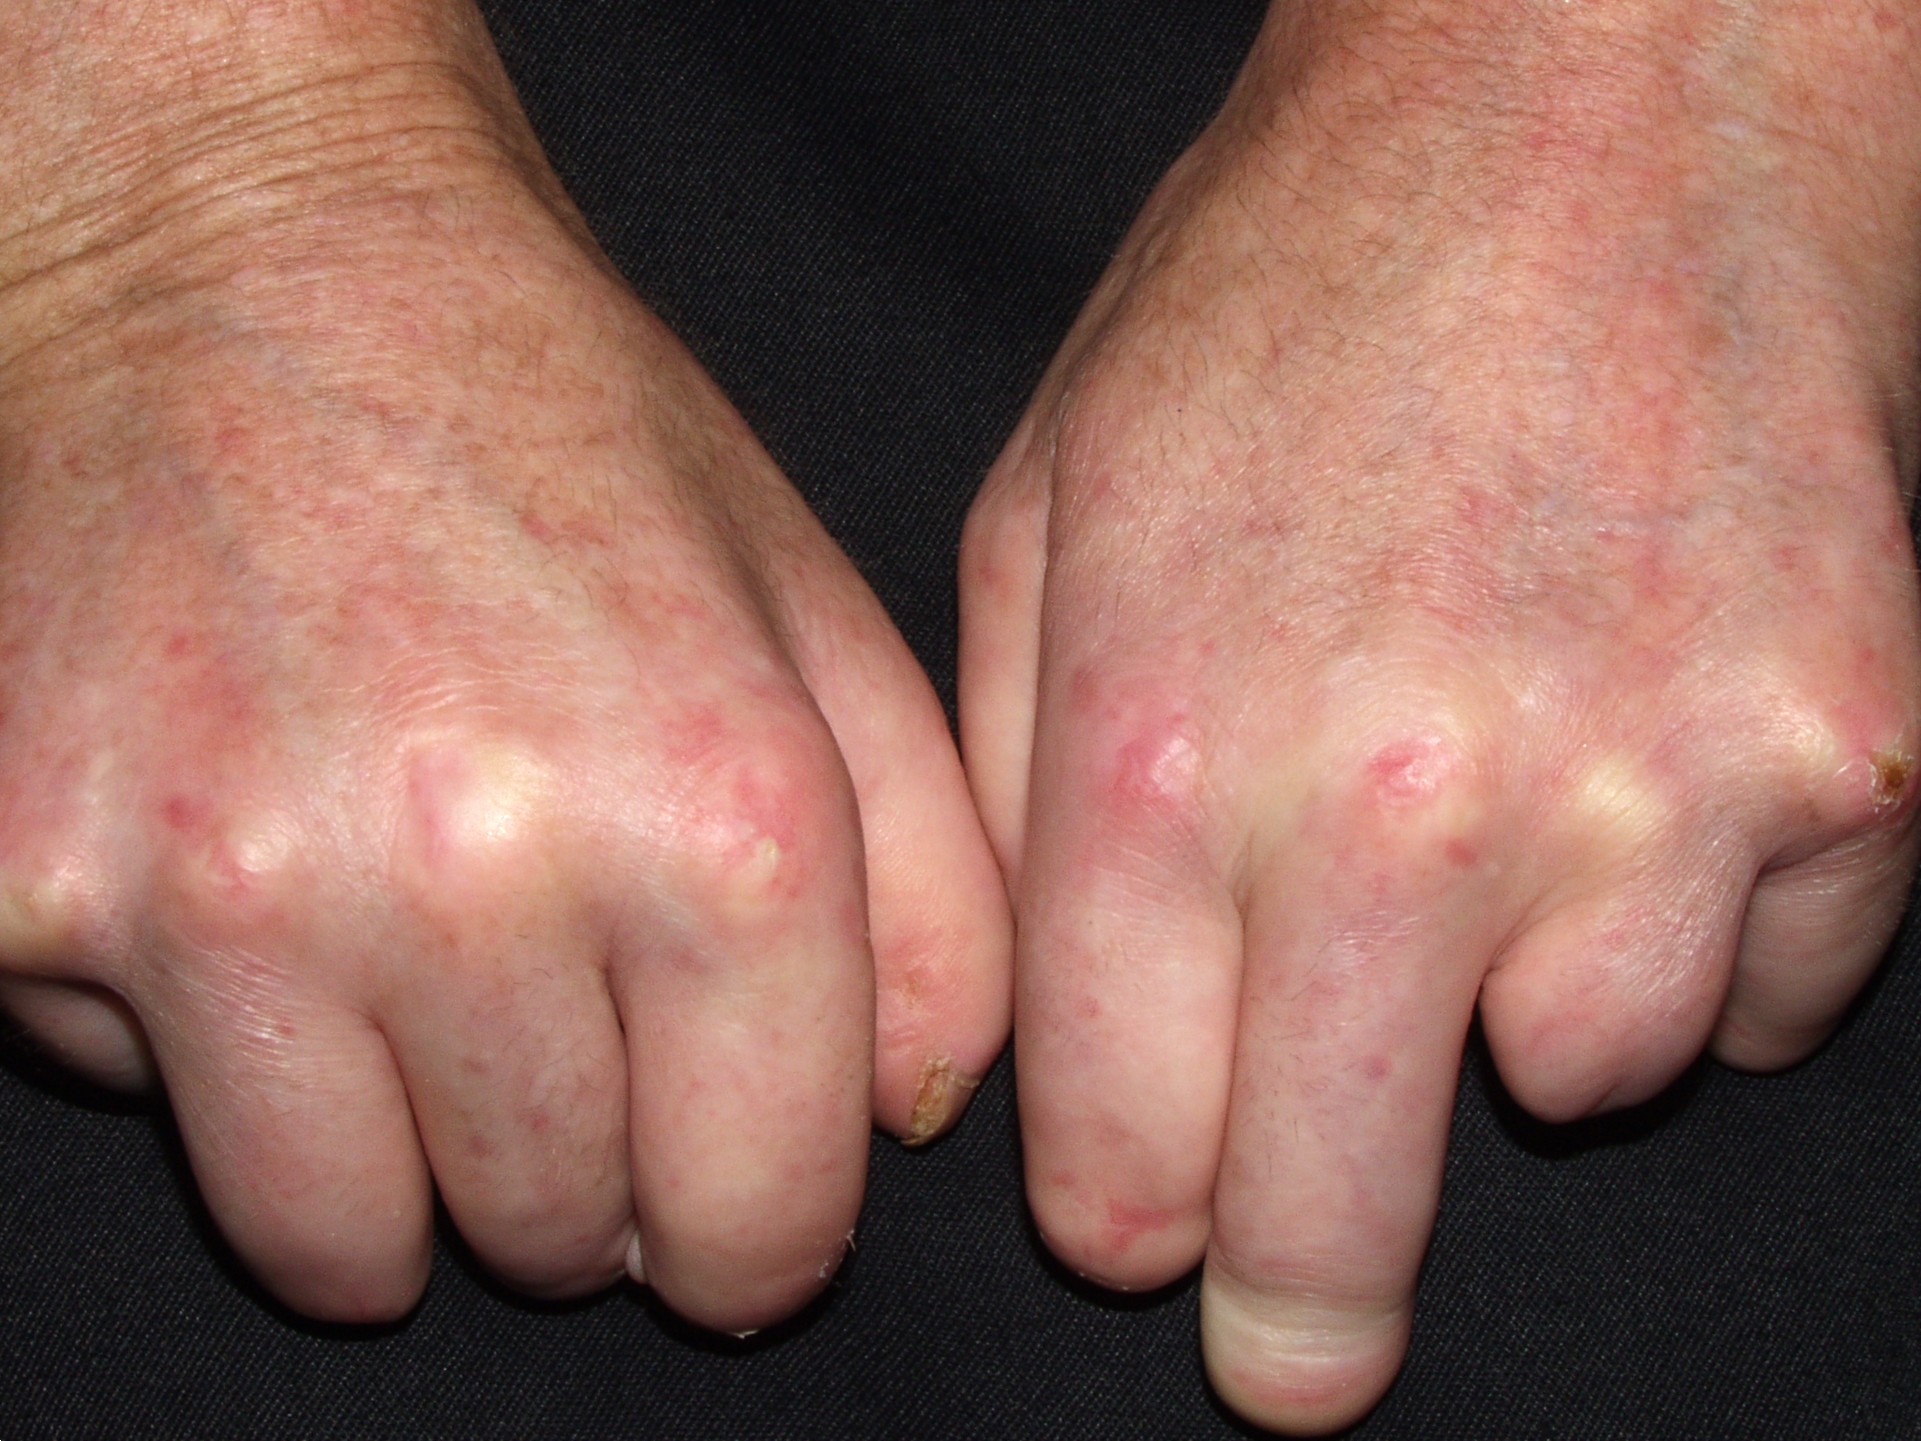
Esclerodermica sistemica localizada M34.1; síndrome CREST; amputación de los dedos de las manos por fenómeno de Raynaud severo y necrosis digital (misma paciente del caso 2)
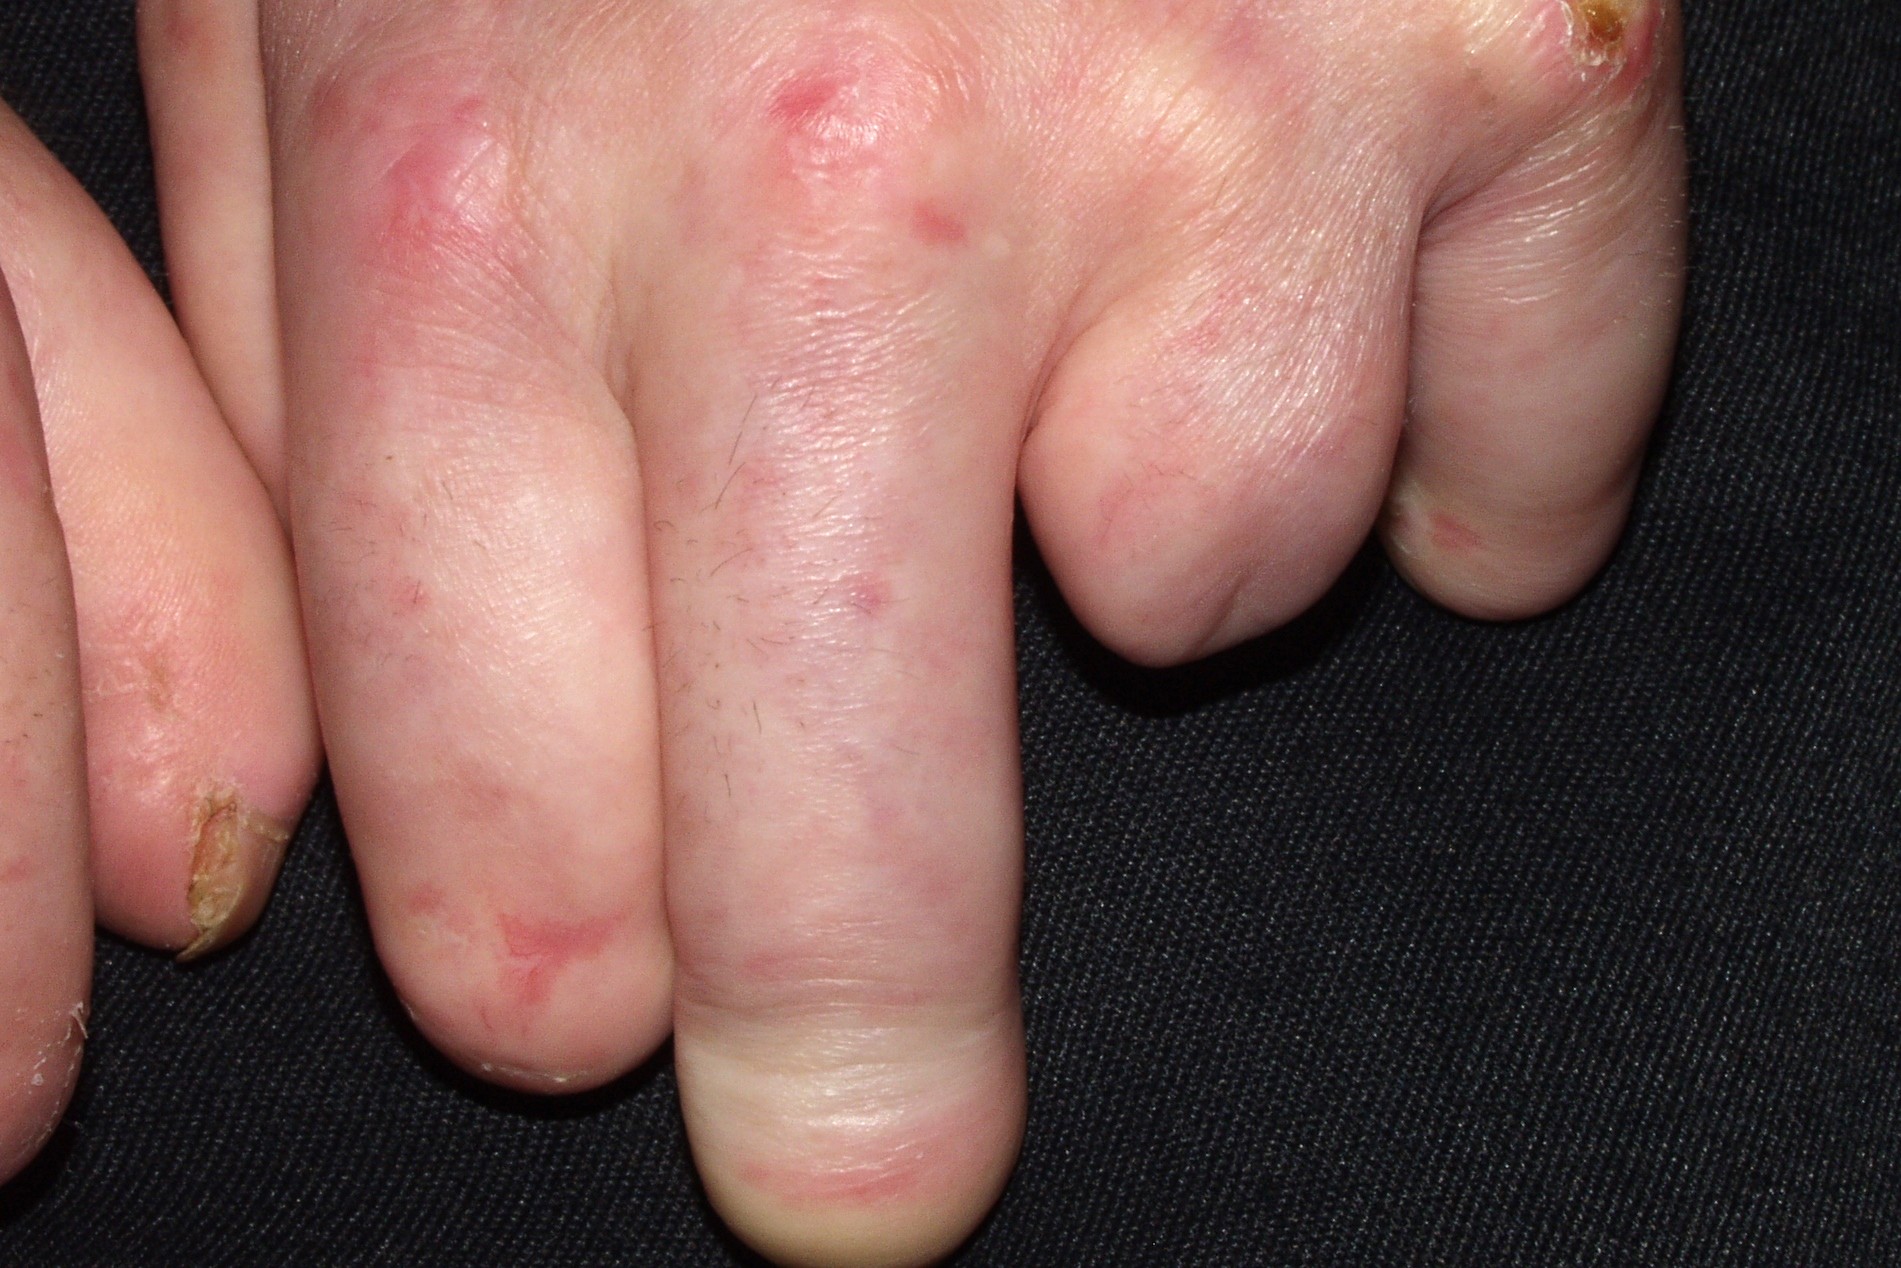
Esclerodermica sistemica acrolocalizada M34.1; síndrome CREST; amputación de los dedos de las manos por fenómeno de Raynaud severo (misma paciente del caso 2)
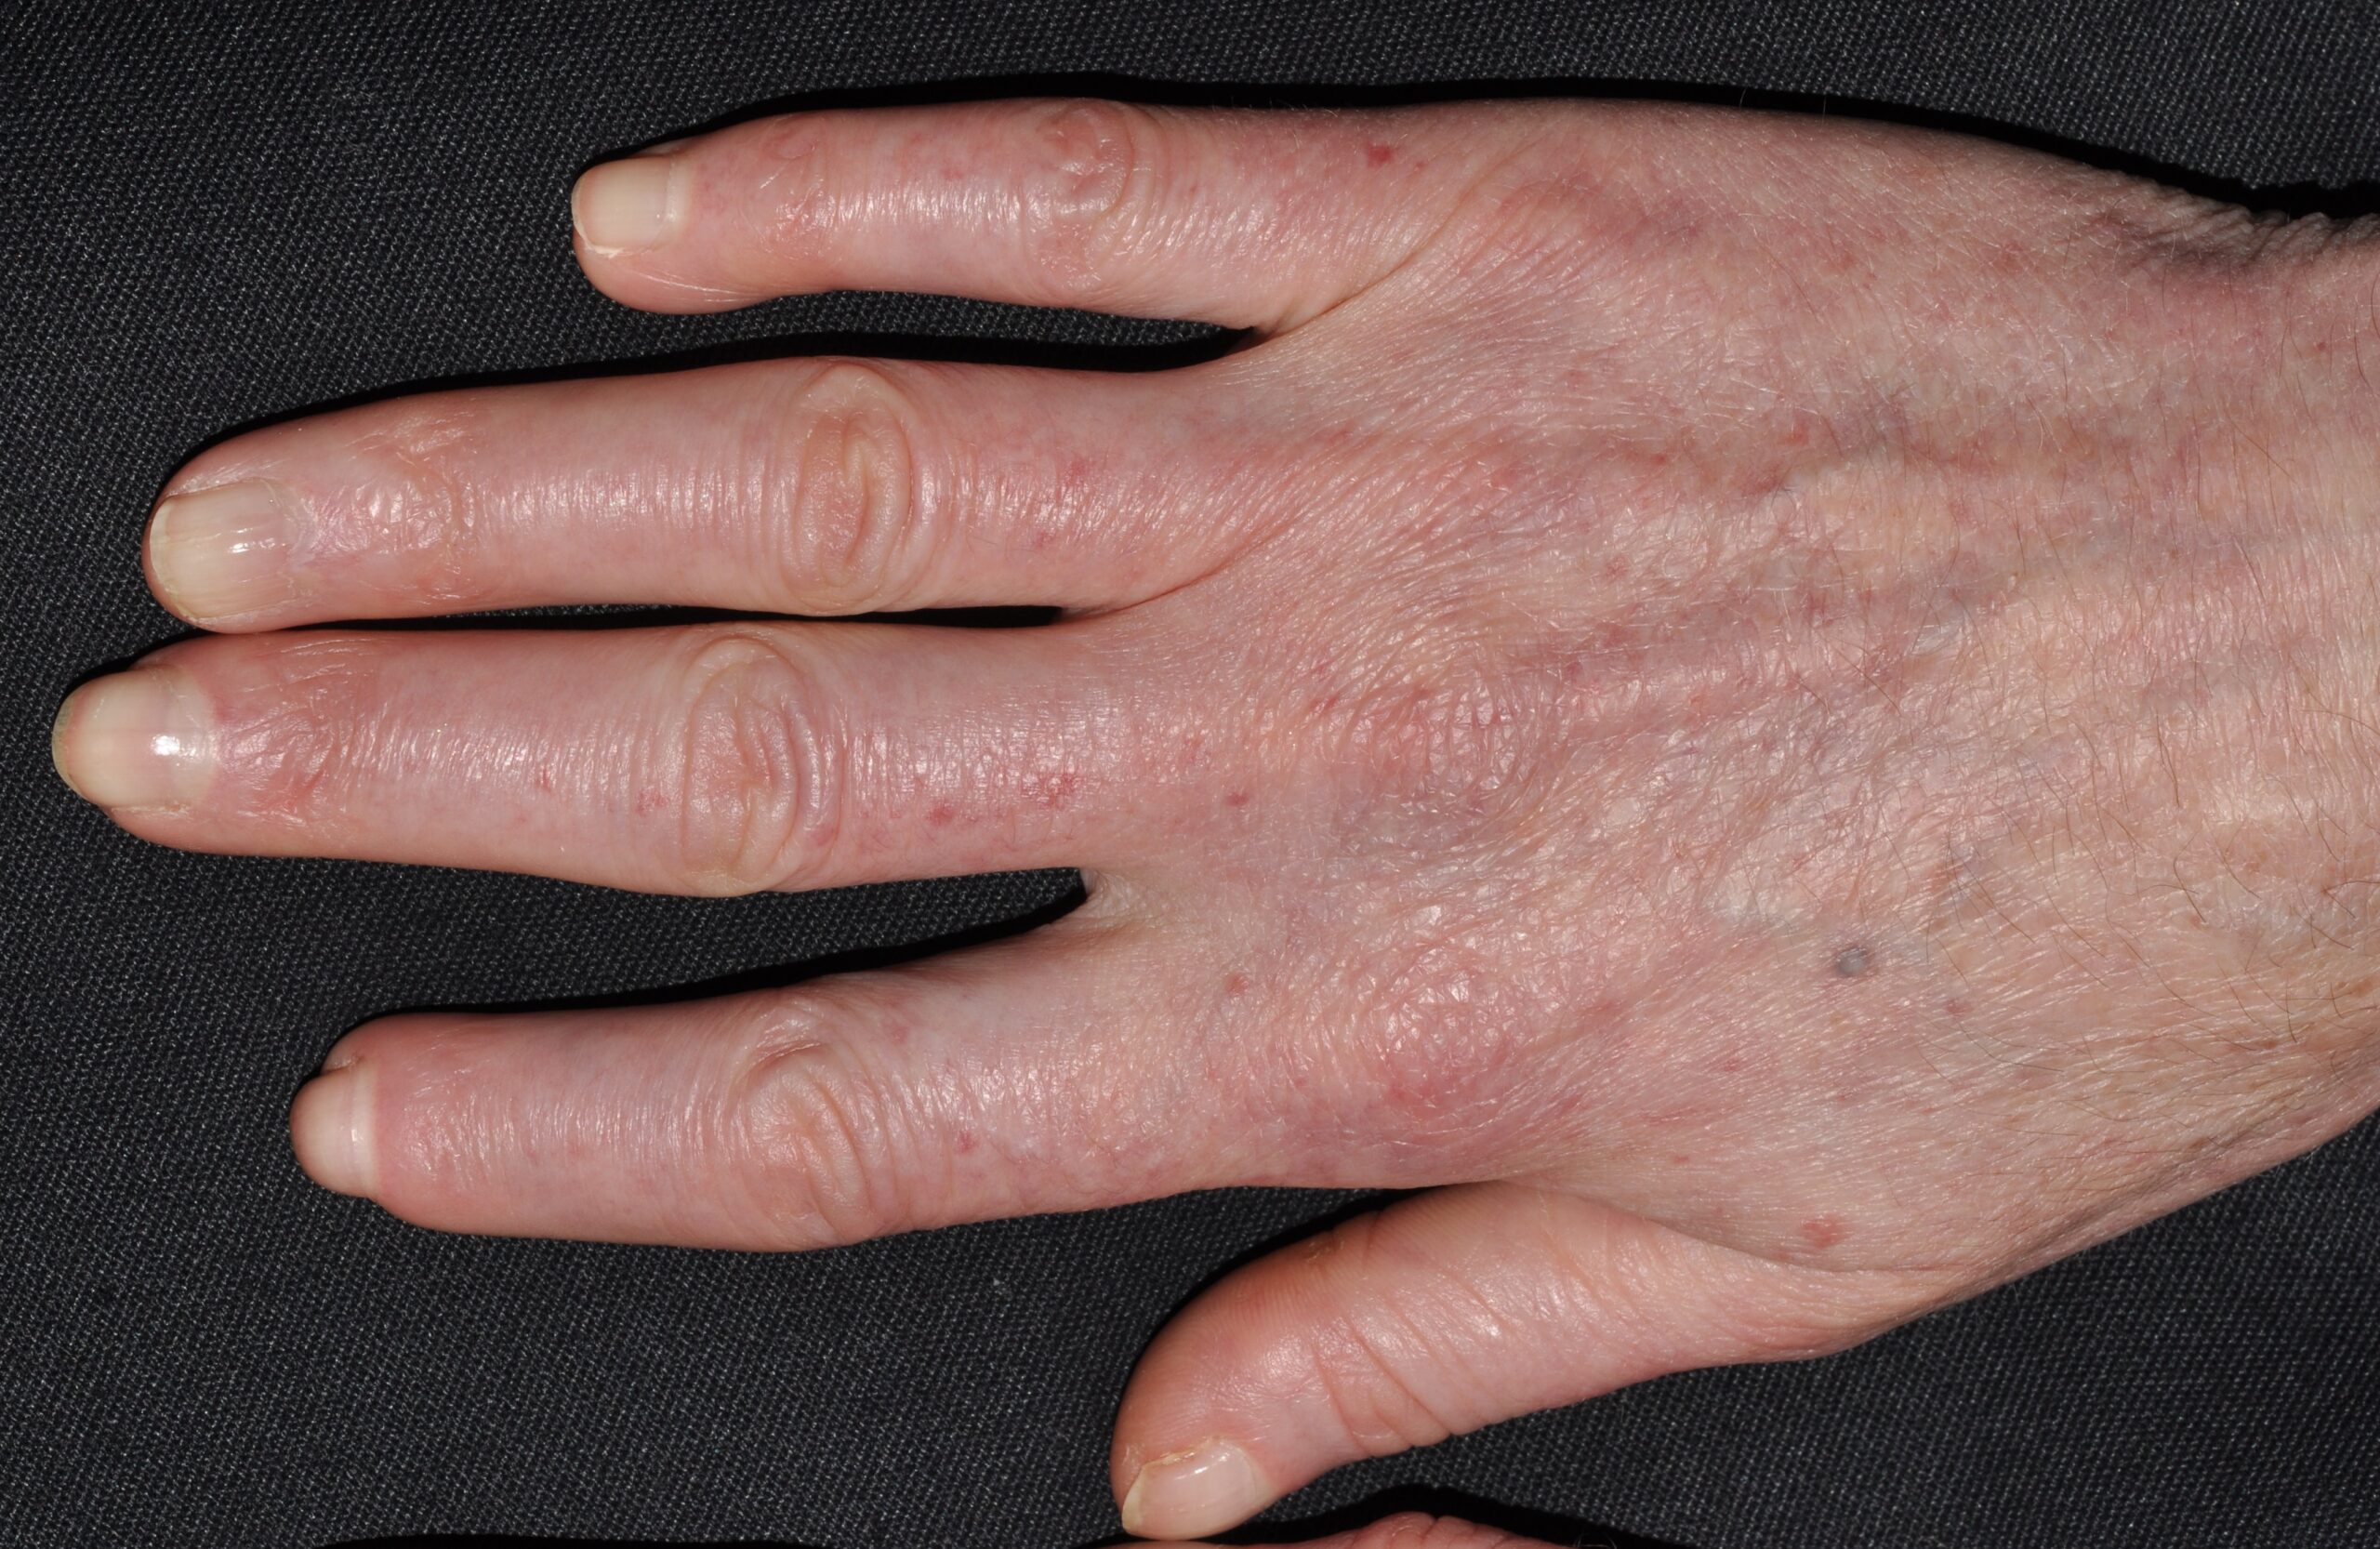
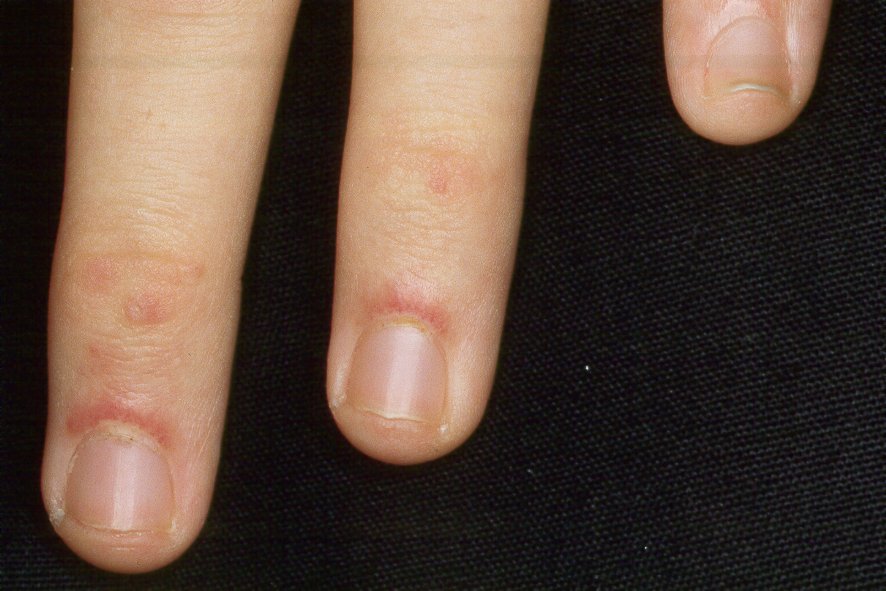
Esclerodermia sistémica localizada M34.1; dedos afilados con telangiectasias periungueales e hipertrofia de las cutículas
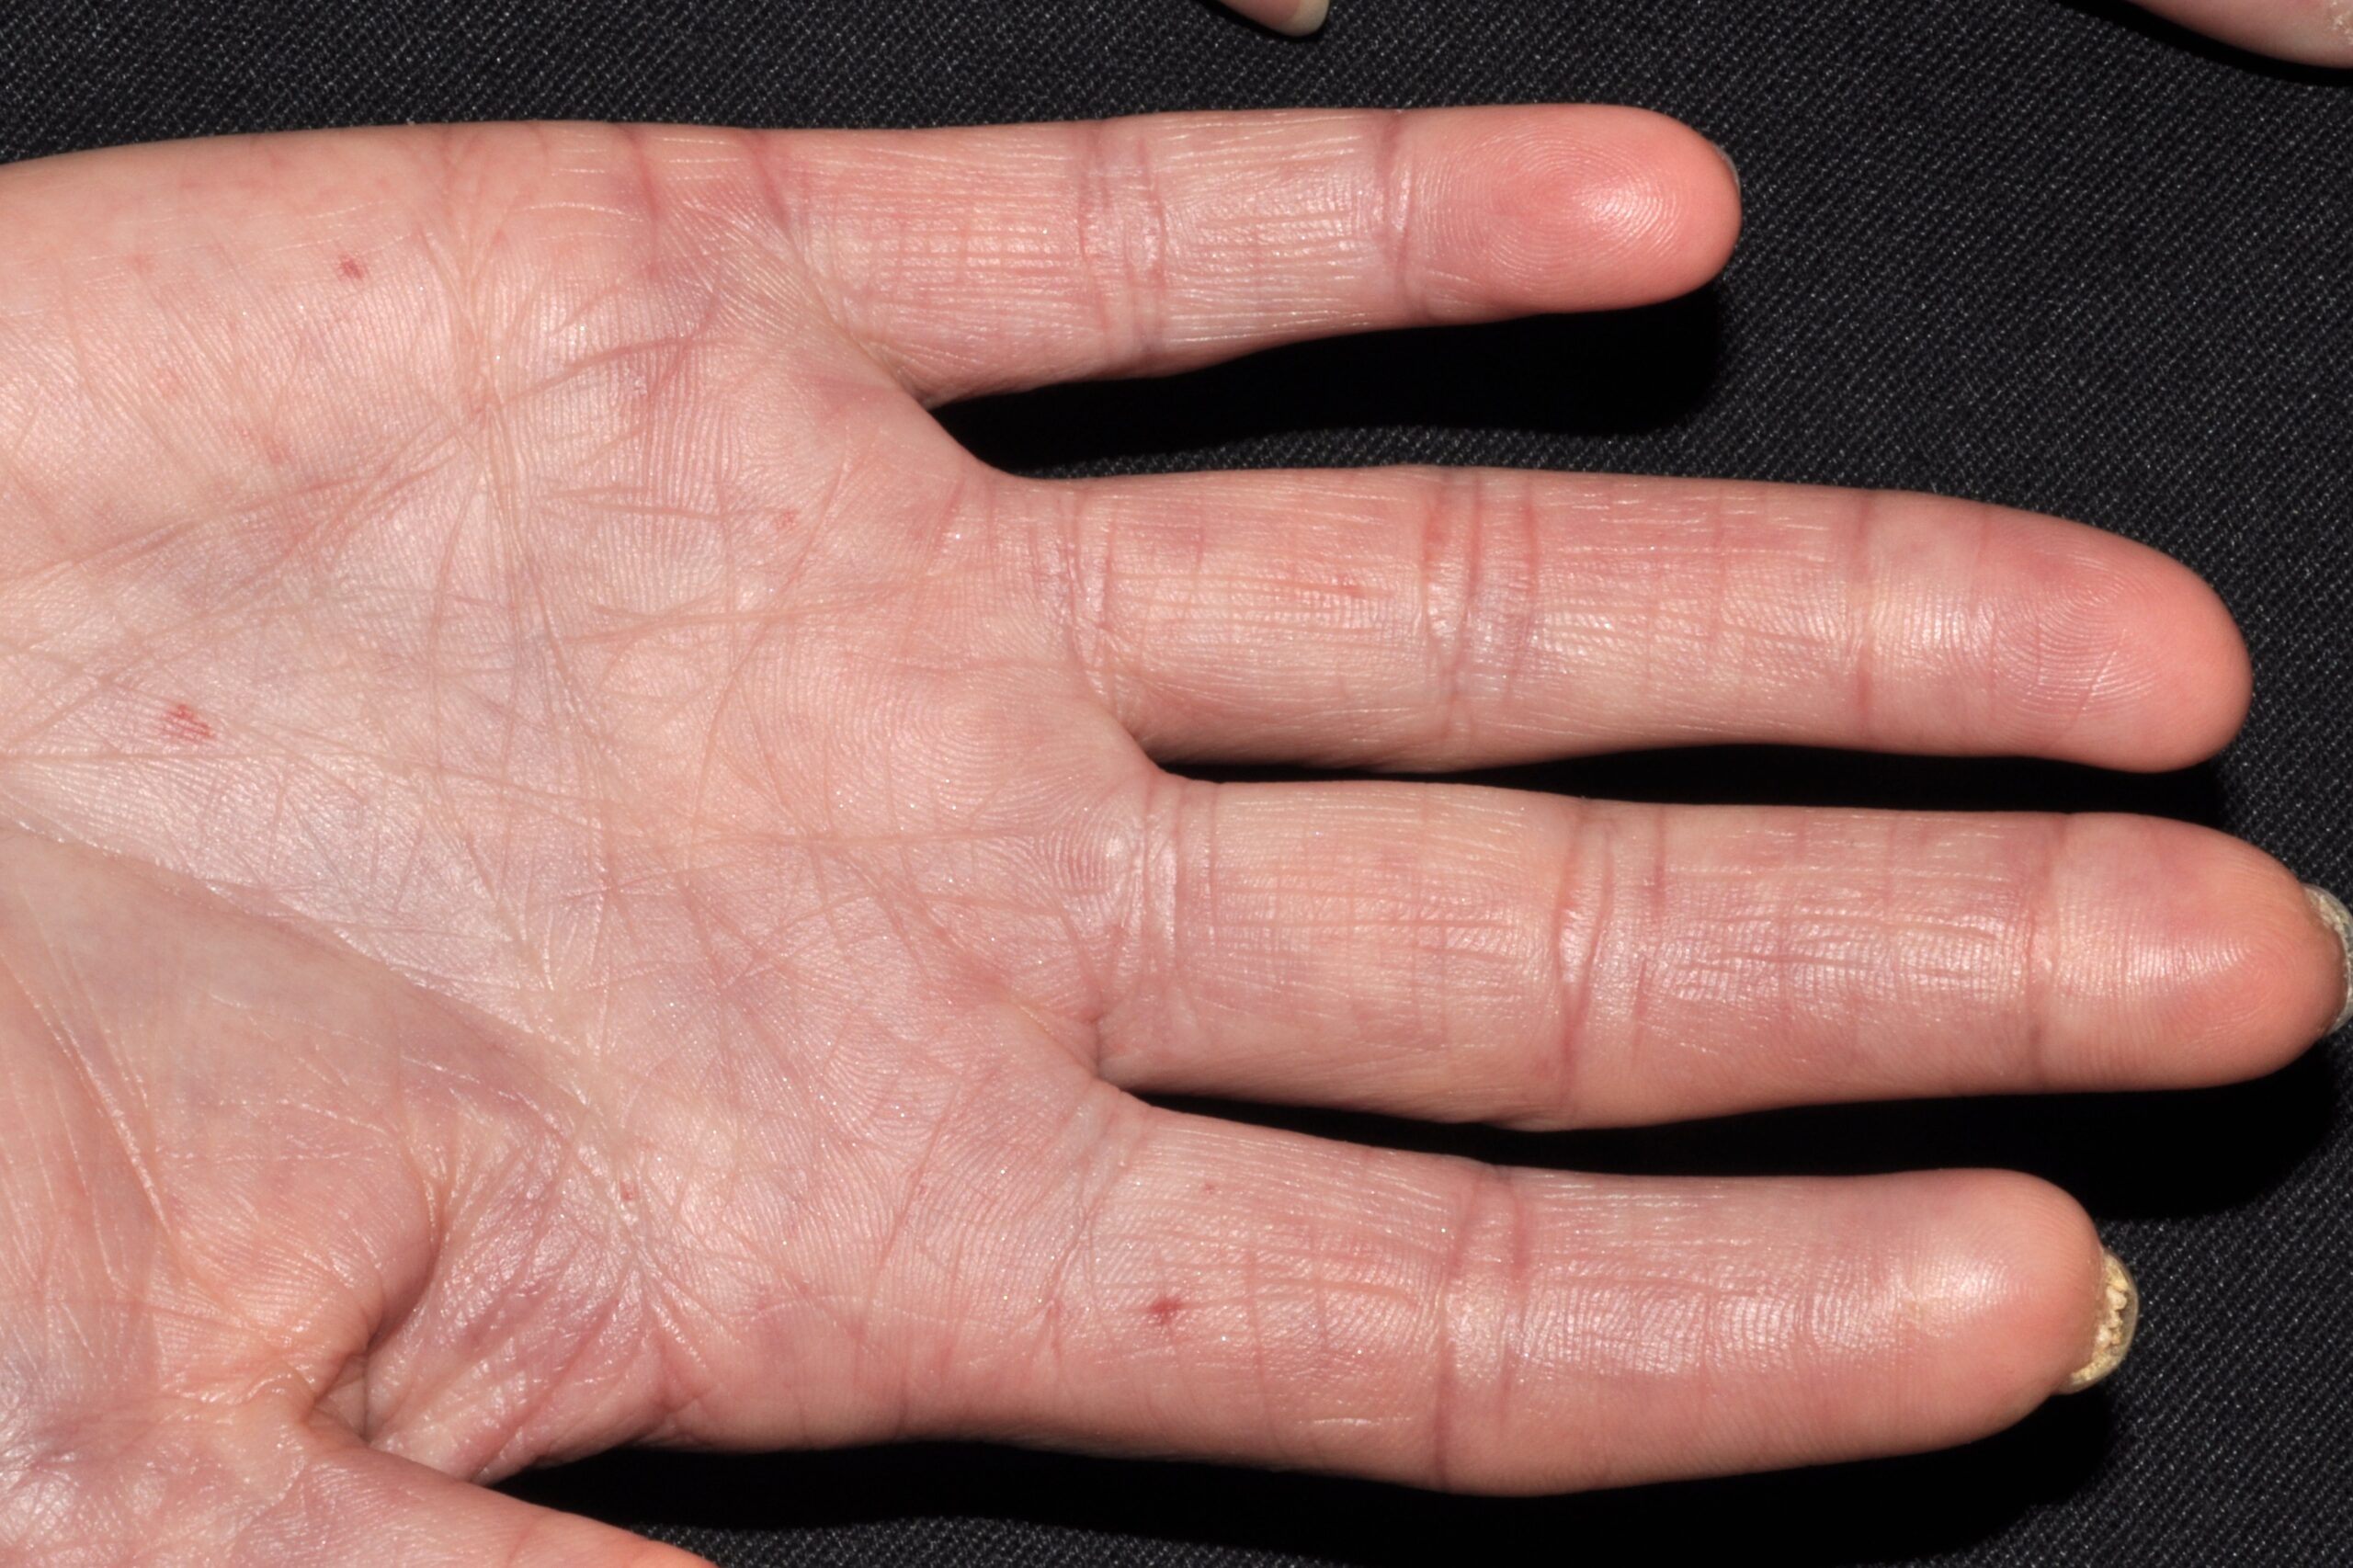
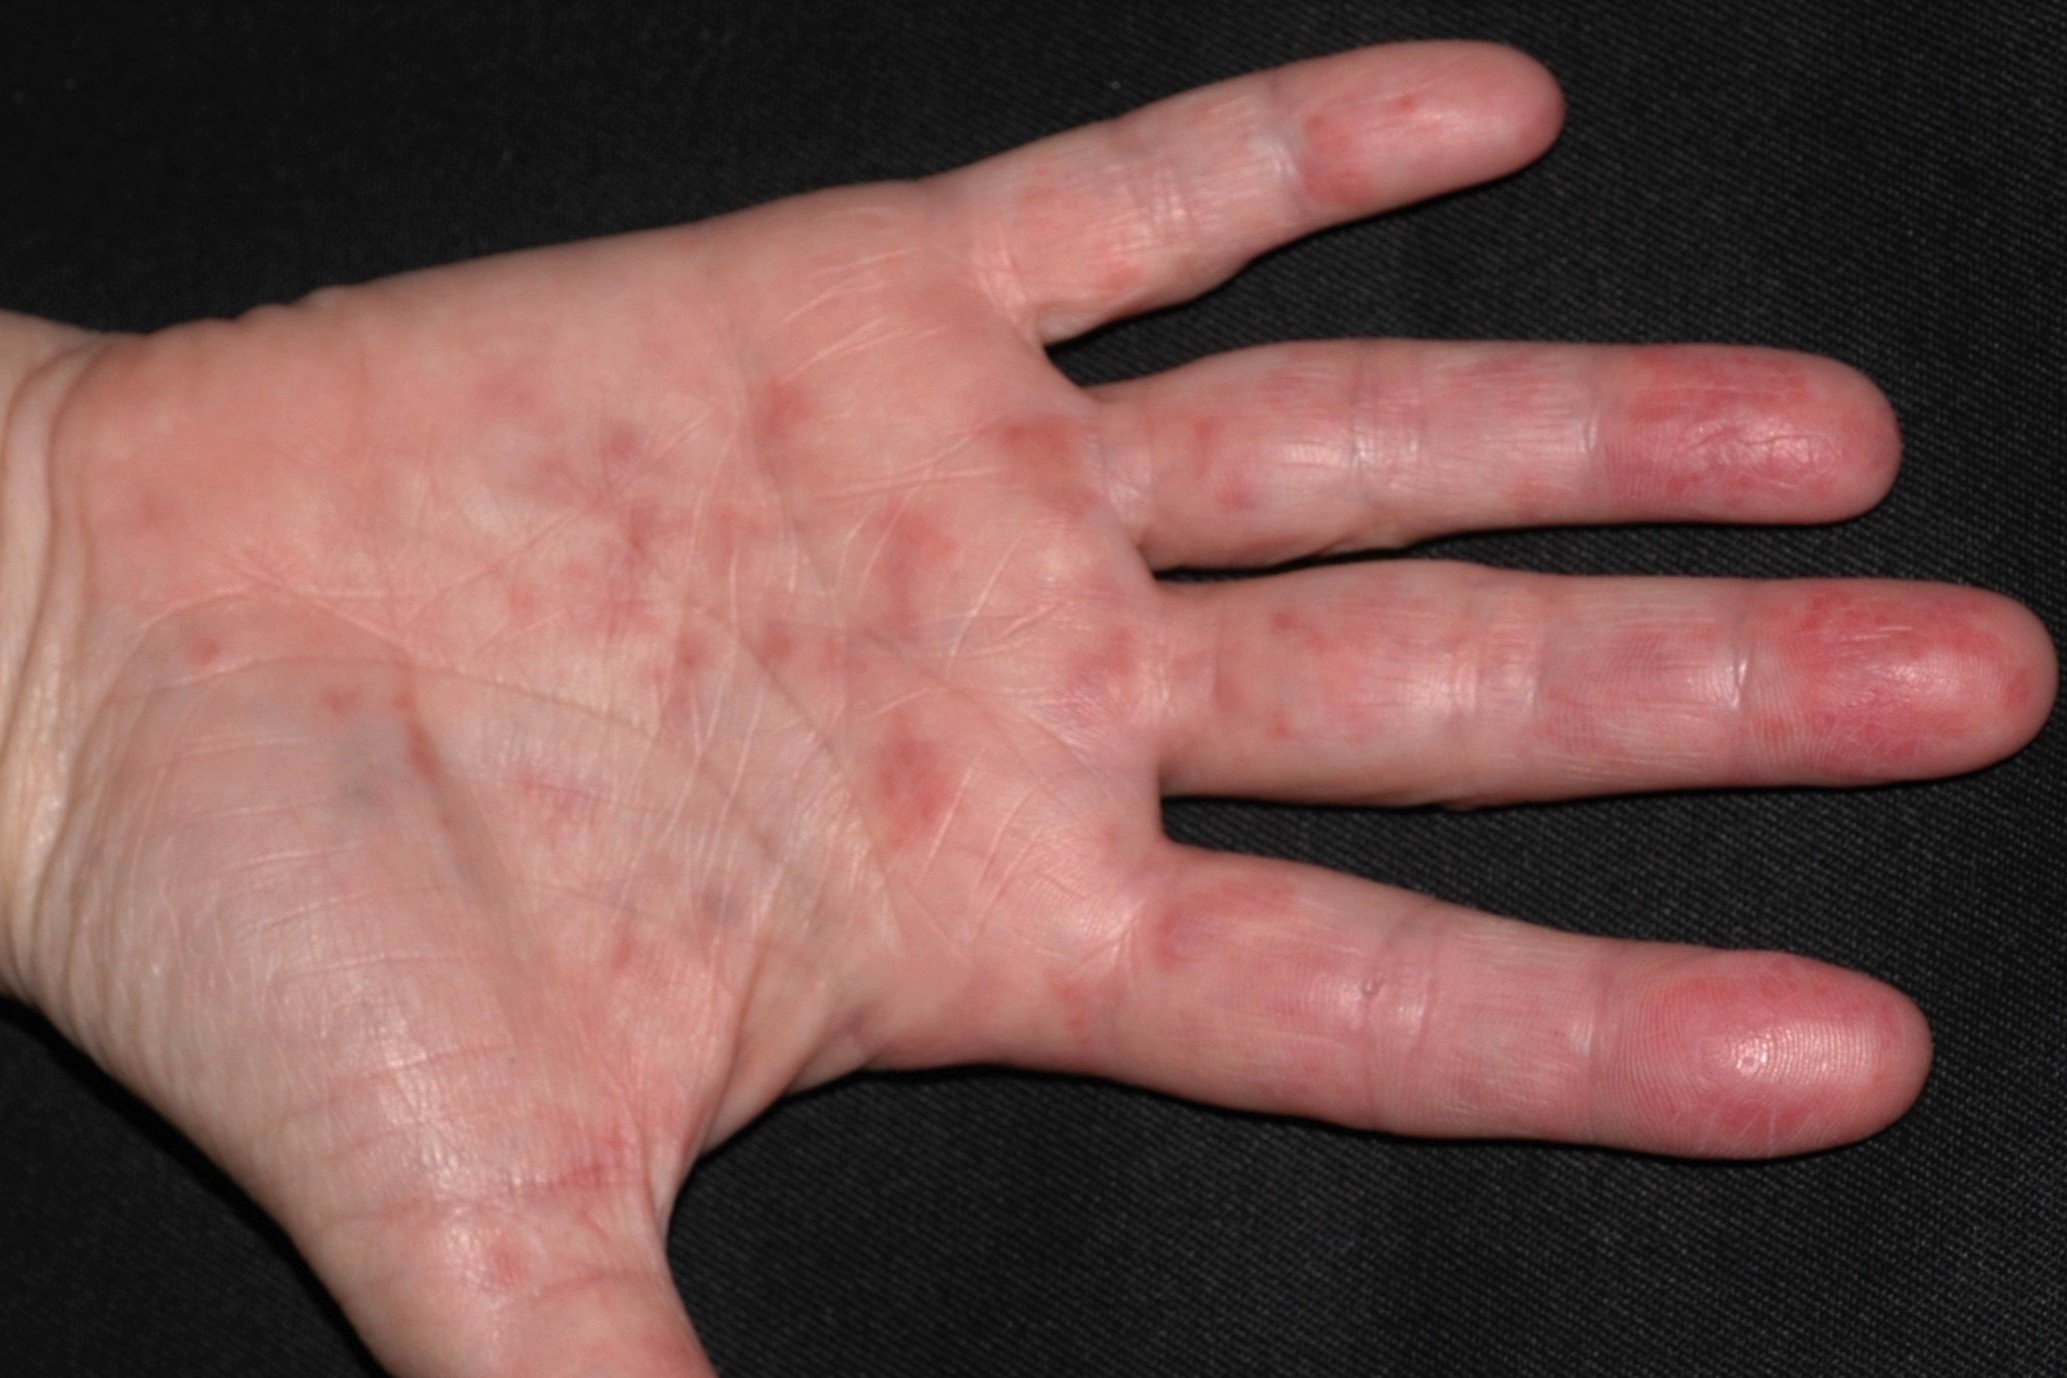
Esclerodermia sistémica localizada M34.1; resorción de la 3a falange del dedo índice y telangiectasias en la palma de la mano
1.4.4.2. Esclerodermia sistémica difusa
En la EDS difusa la induración de la piel se extiende a la porción proximal de las extremidades y al tronco. Es frecuente la afectación articular. Las complicaciones viscerales son graves y precoces. Cuando se afecta el riñón se puede producir la denominada “crisis renal”. También puede afectar el corazón o los pulmones, donde produce una fibrosis pulmonar progresiva e irreversible (enfermedad pulmonar intersticial, EPI) que precisa tratamiento con inmunosupresores para su control. La enfermedad vascular es la responsable de la hipertensión pulmonar y del fenómeno de Raynaud que, en muchas ocasiones, es el primer signo de la enfermedad, suele tener una rápida progresión y es el responsable de las necrosis de las puntas de los dedos, las úlceras y las cicatrices digitales (Denton CP, 2017). En la EDS difusa puede haber igualmente fibrosis del aparato digestivo que se manifiesta principalmente dismotilidad esofágica. Ésta suele correlacionarse con la presencia de enfermedad pulmonar intersticial, detectable en un TC de alta resolución (TCAR), y reducción de la capacidad de difusión (< 0.8 del valor de predicción) (Schutyser W, 2019). Se asocia a la presencia de anticuerpos anti-Scl-70 y en la capilaroscopia se observa dilatación, desestructuración y desaparición de capilares (patrón rápido). También existen formas de EDS sine esclerodermia, o sea, pacientes con fibrosis de órganos internos y autoanticuerpos de EDS pero sin las manifestaciones cutáneas características de la enfermedad. La clínica sistémica es prácticamente idéntica a la de los pacientes con EDS localizada o EDS difusa clásica (Kucharz EJ, 2017). También es más frecuente la presencia de artritis. En un grupo de 300 pacientes consecutivos con EDS se detectaron 34 con antecedentes de síntomas articulares. Hubo una evidencia clínica de sinovitis en 30 (88%) y se detectó inflamación articular en 31 (91%) mediante técnicas de imagen. En 10 de los pacientes la artritis fue deformante y, de ellos, siete (70%) cumplían criterios tanto de artritis reumatoide como de EDS (3 de tipo CREST). Los 10 fueron positivos para factor reumatoide y para anticuerpos anticentrómero (Misra R, 1995). Los pacientes con artritis tienen un peor pronóstico en la EDS. Tienen con frecuencia fenómeno de Raynaud, dedos “en salchicha”, ANA+ y capilaroscopia anormal. Se detectó artritis en 22/159 (13,8%) pacientes con EDS. La artritis fue mayoritariamente seronegativa, simétrica, oligo o poliarticular, no erosiva y rara vez se asoció con la elevación de los marcadores inflamatorios. Más de la mitad de los pacientes necesitaron tratamiento con FAME (fármacos antireumáticos ahorradores de corticoides como metotrexato, leflunomida, sulfasalazina o hidroxicloroquina) para evitar su progresión. Los anticuerpos anticentrómero (ACA) se asociaron negativamente con la artritis (OR: 0,707; p = 0,033) (Muraru S, 2025).
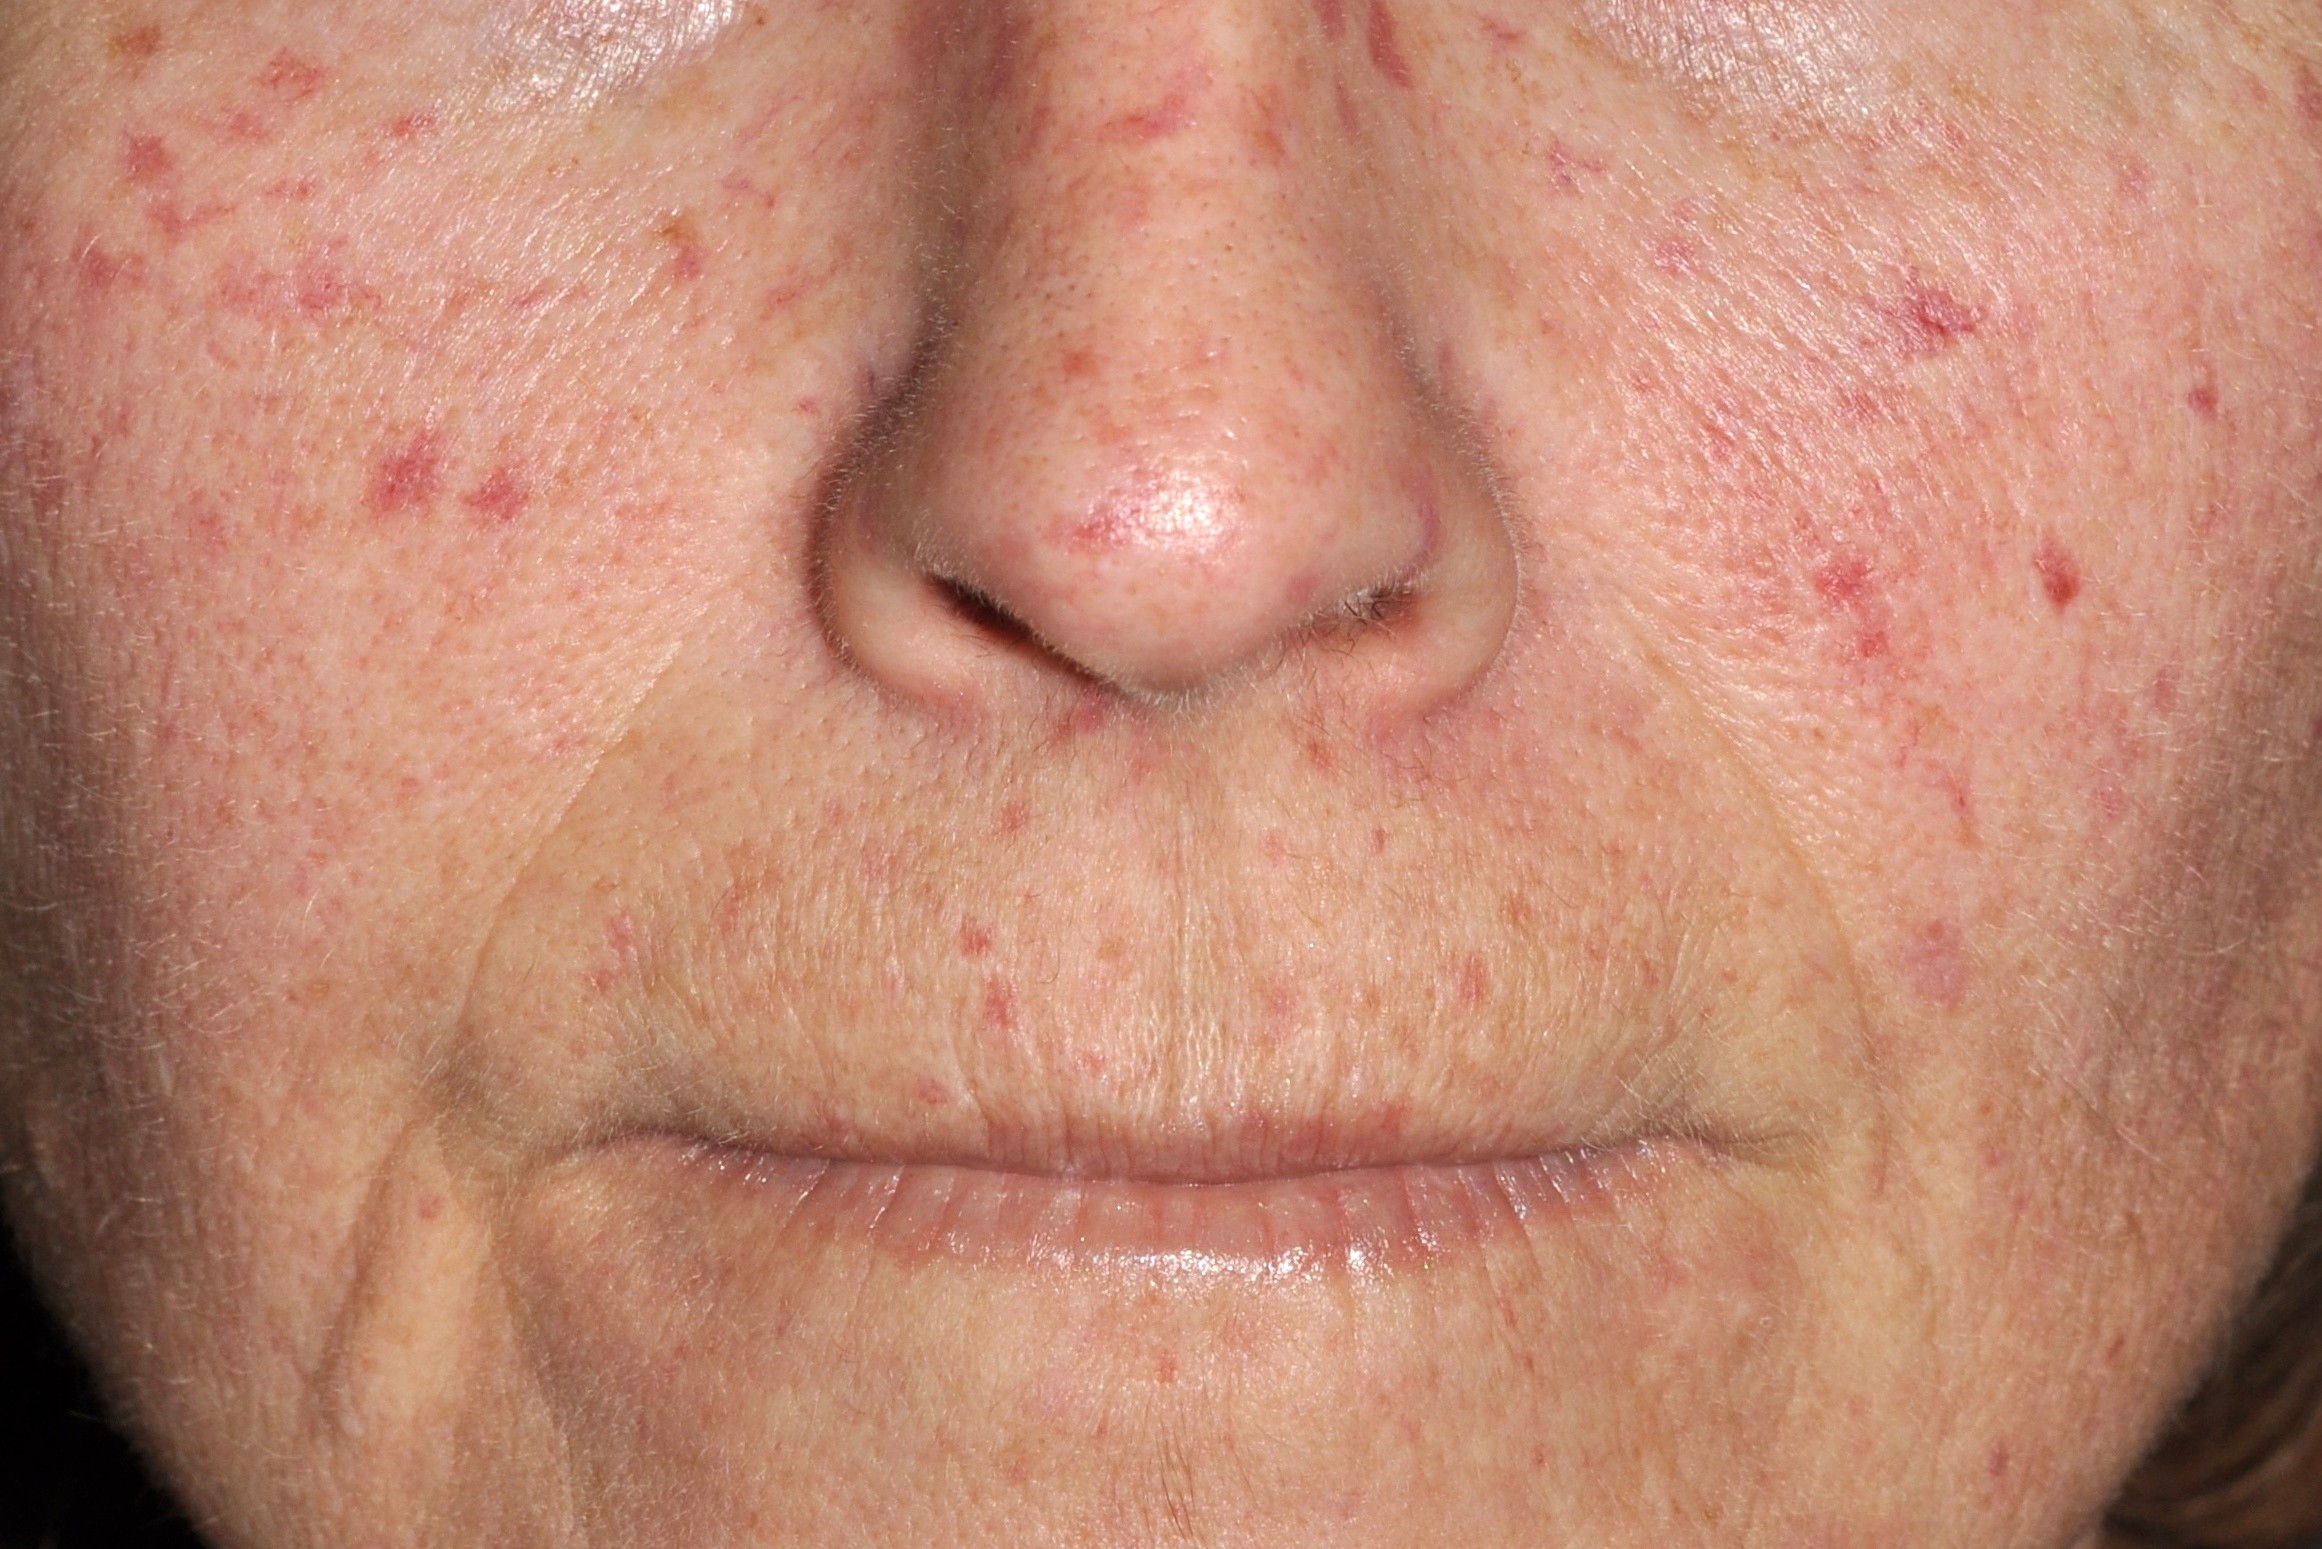
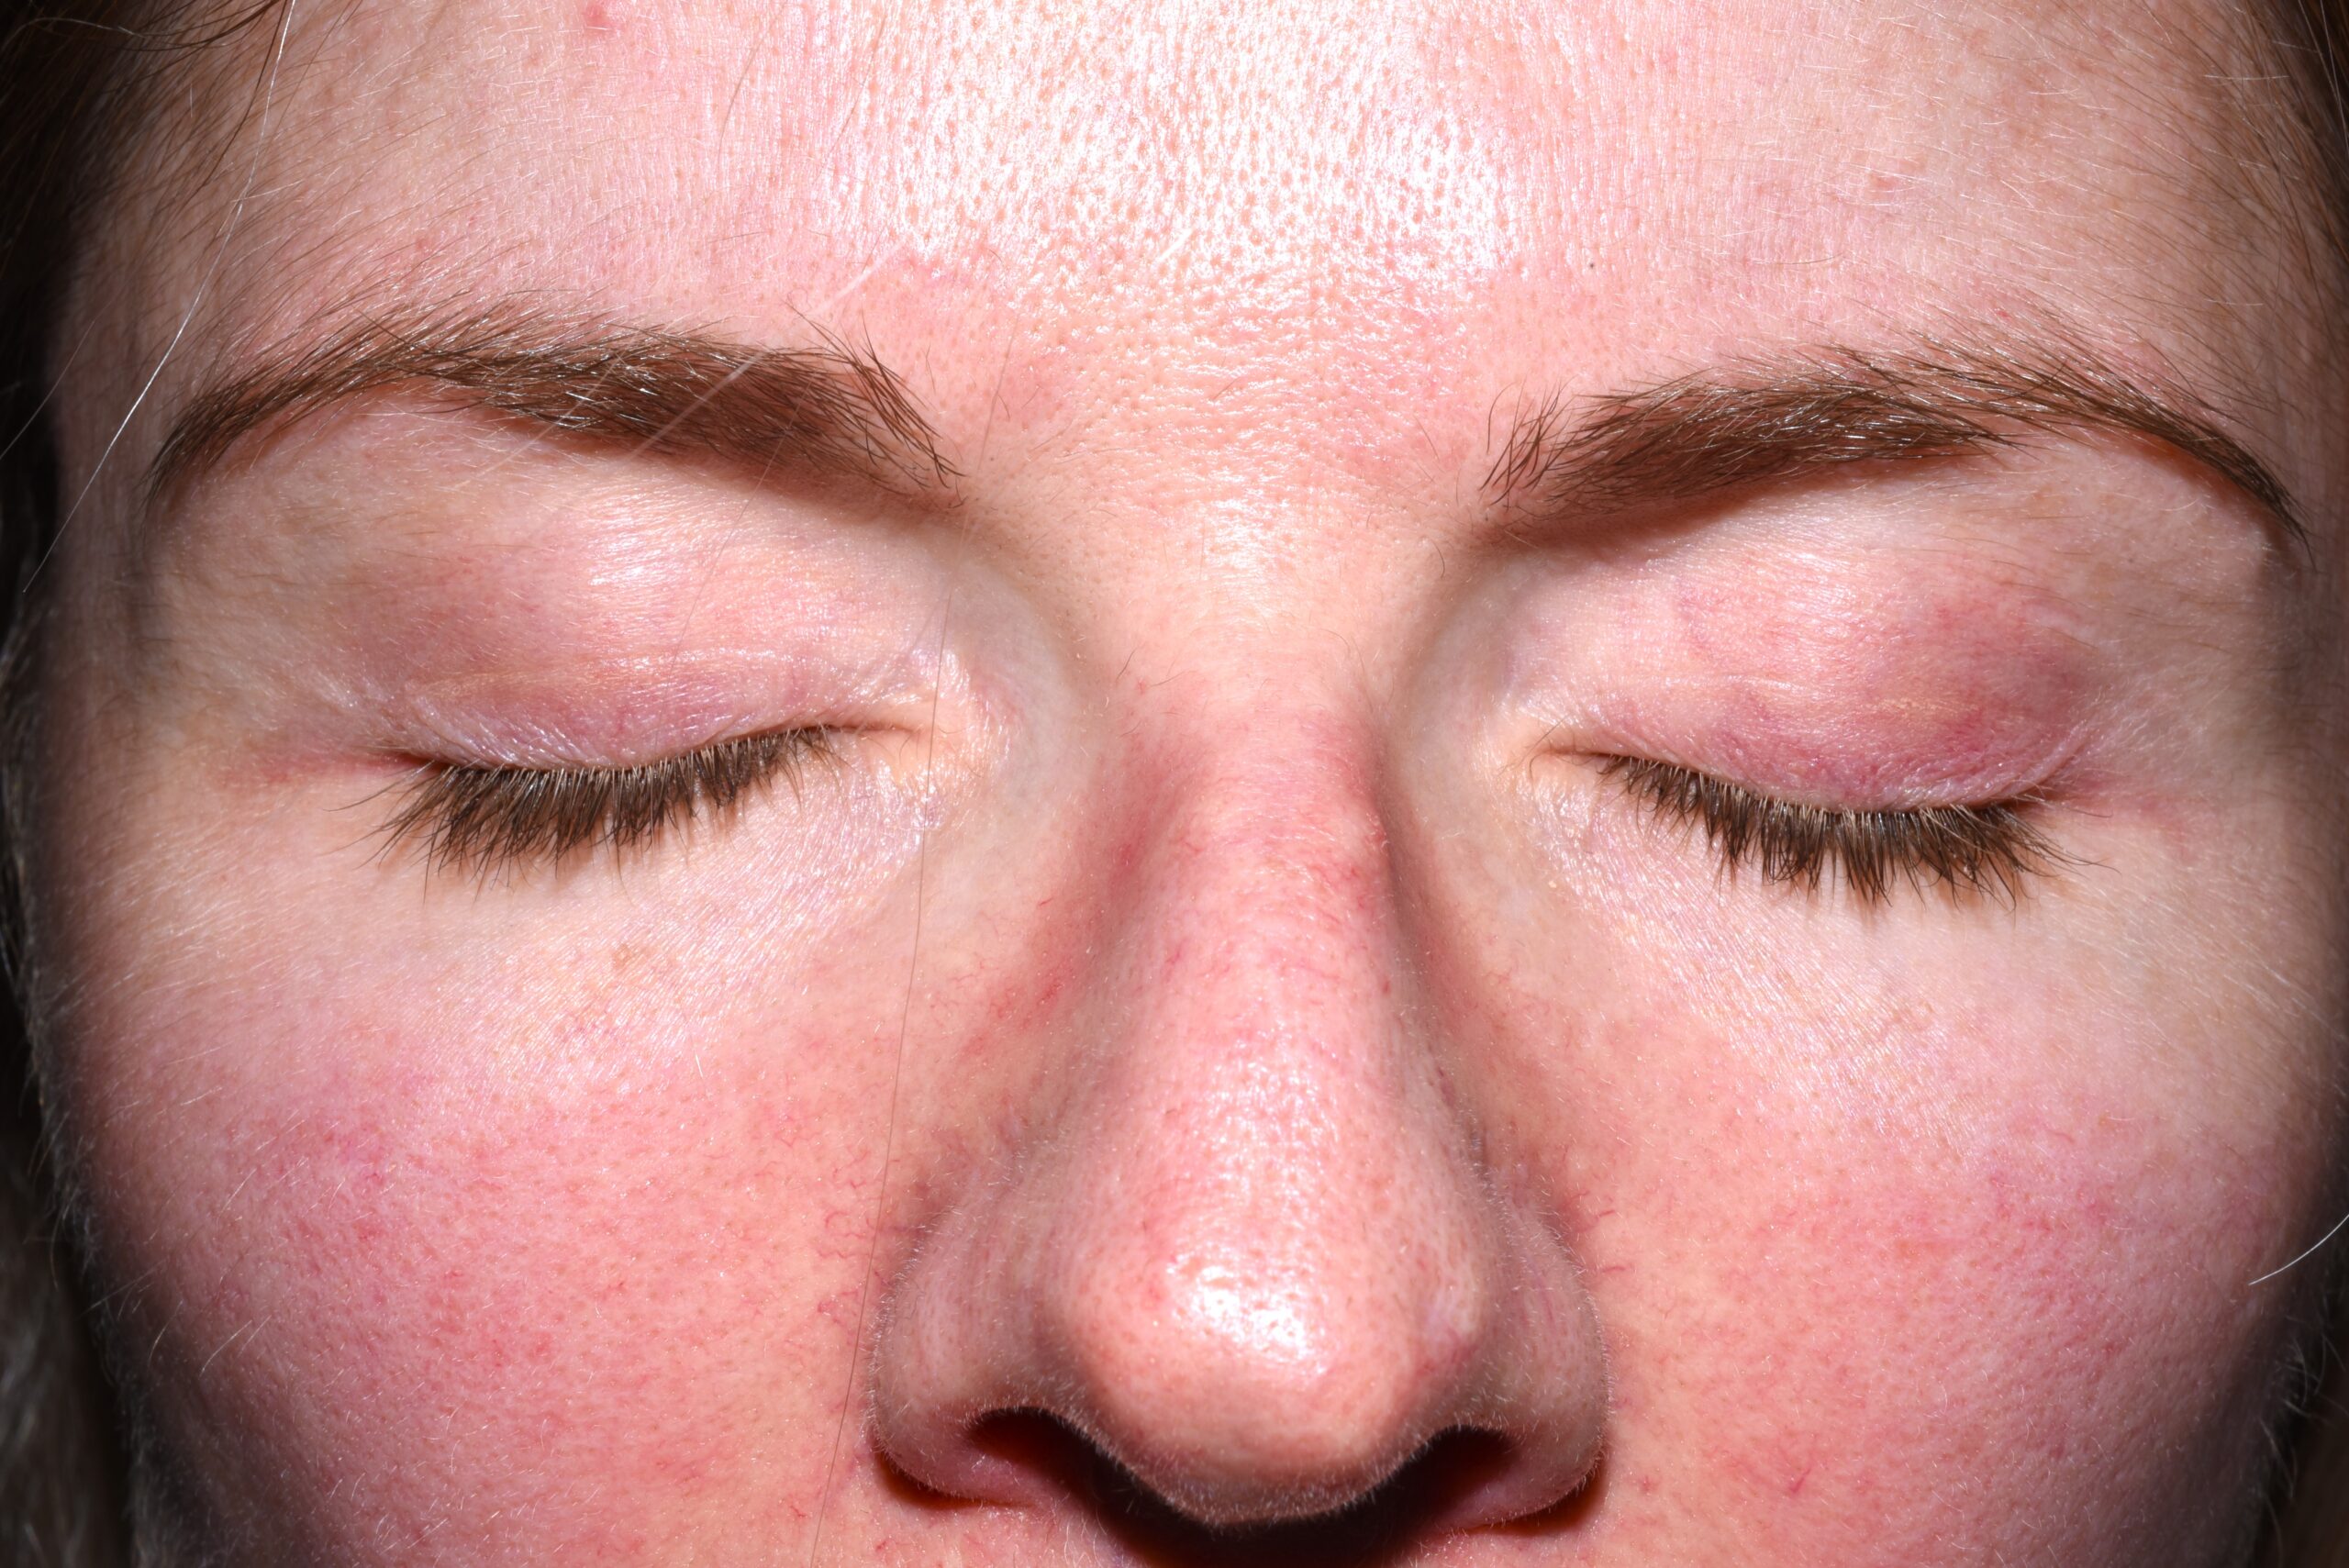
Esclerodermia sistémica difusa M34.0; perdida de las arrugas de los labios con adelgazamineto y endurecimiento de los mismos. Telangiectasias malares. Palidez perioral
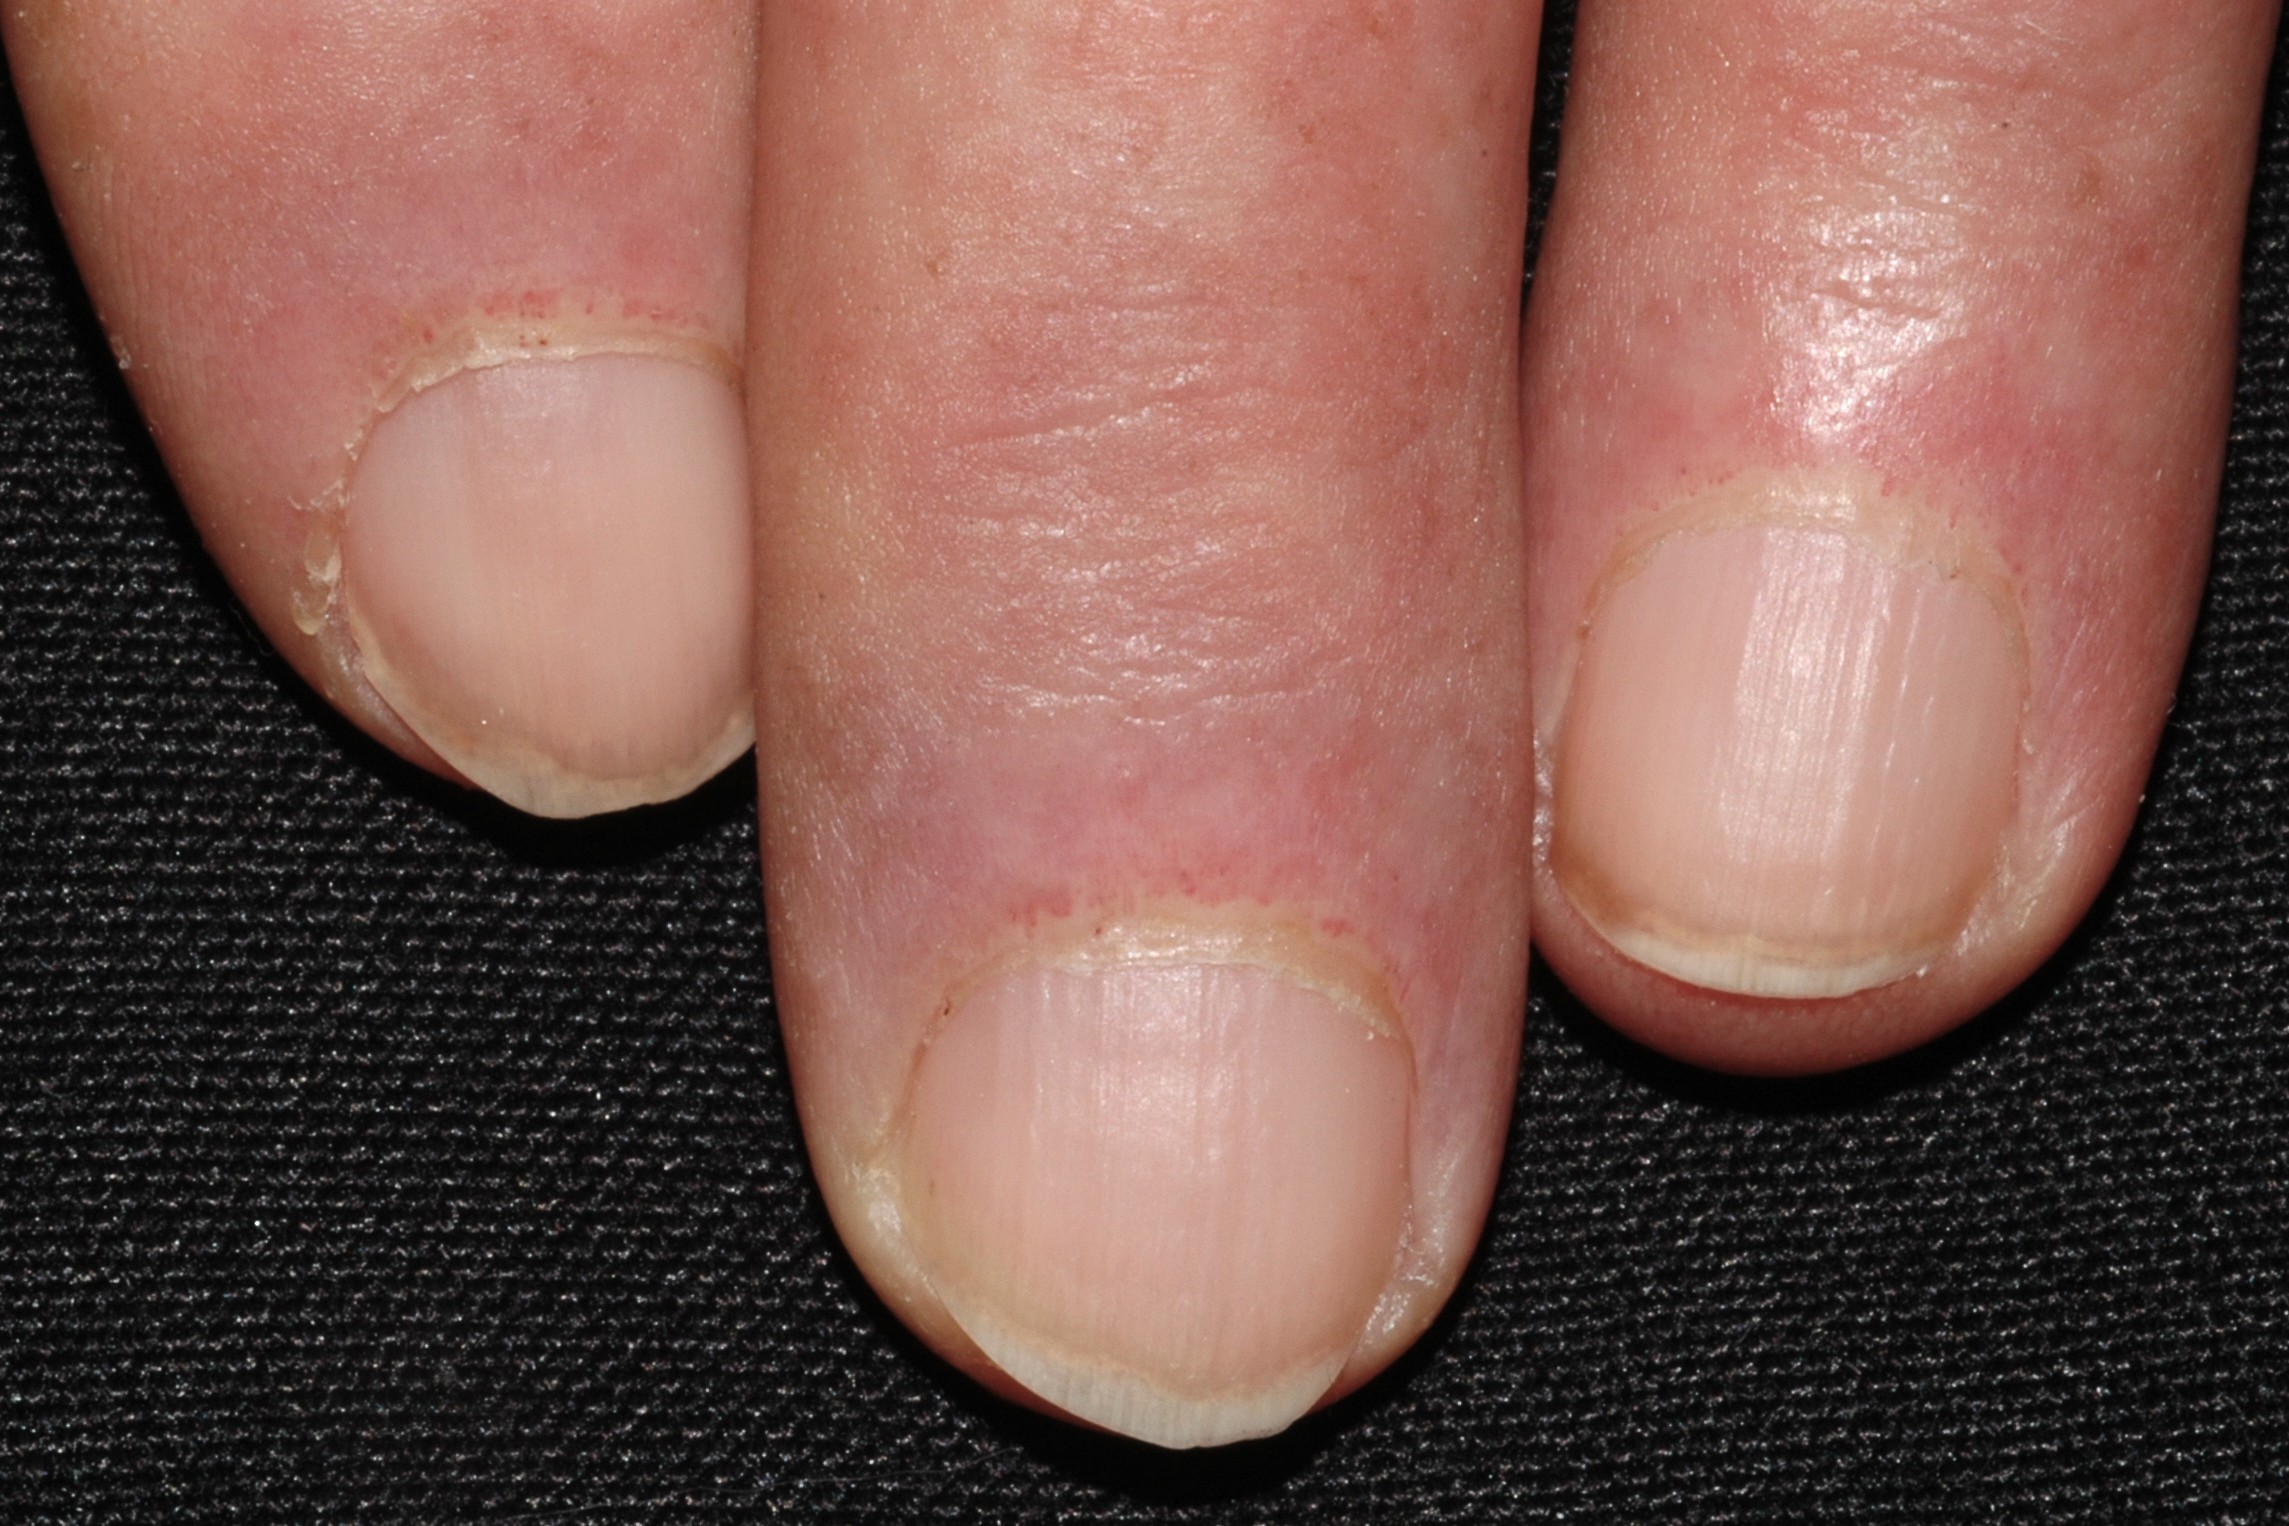
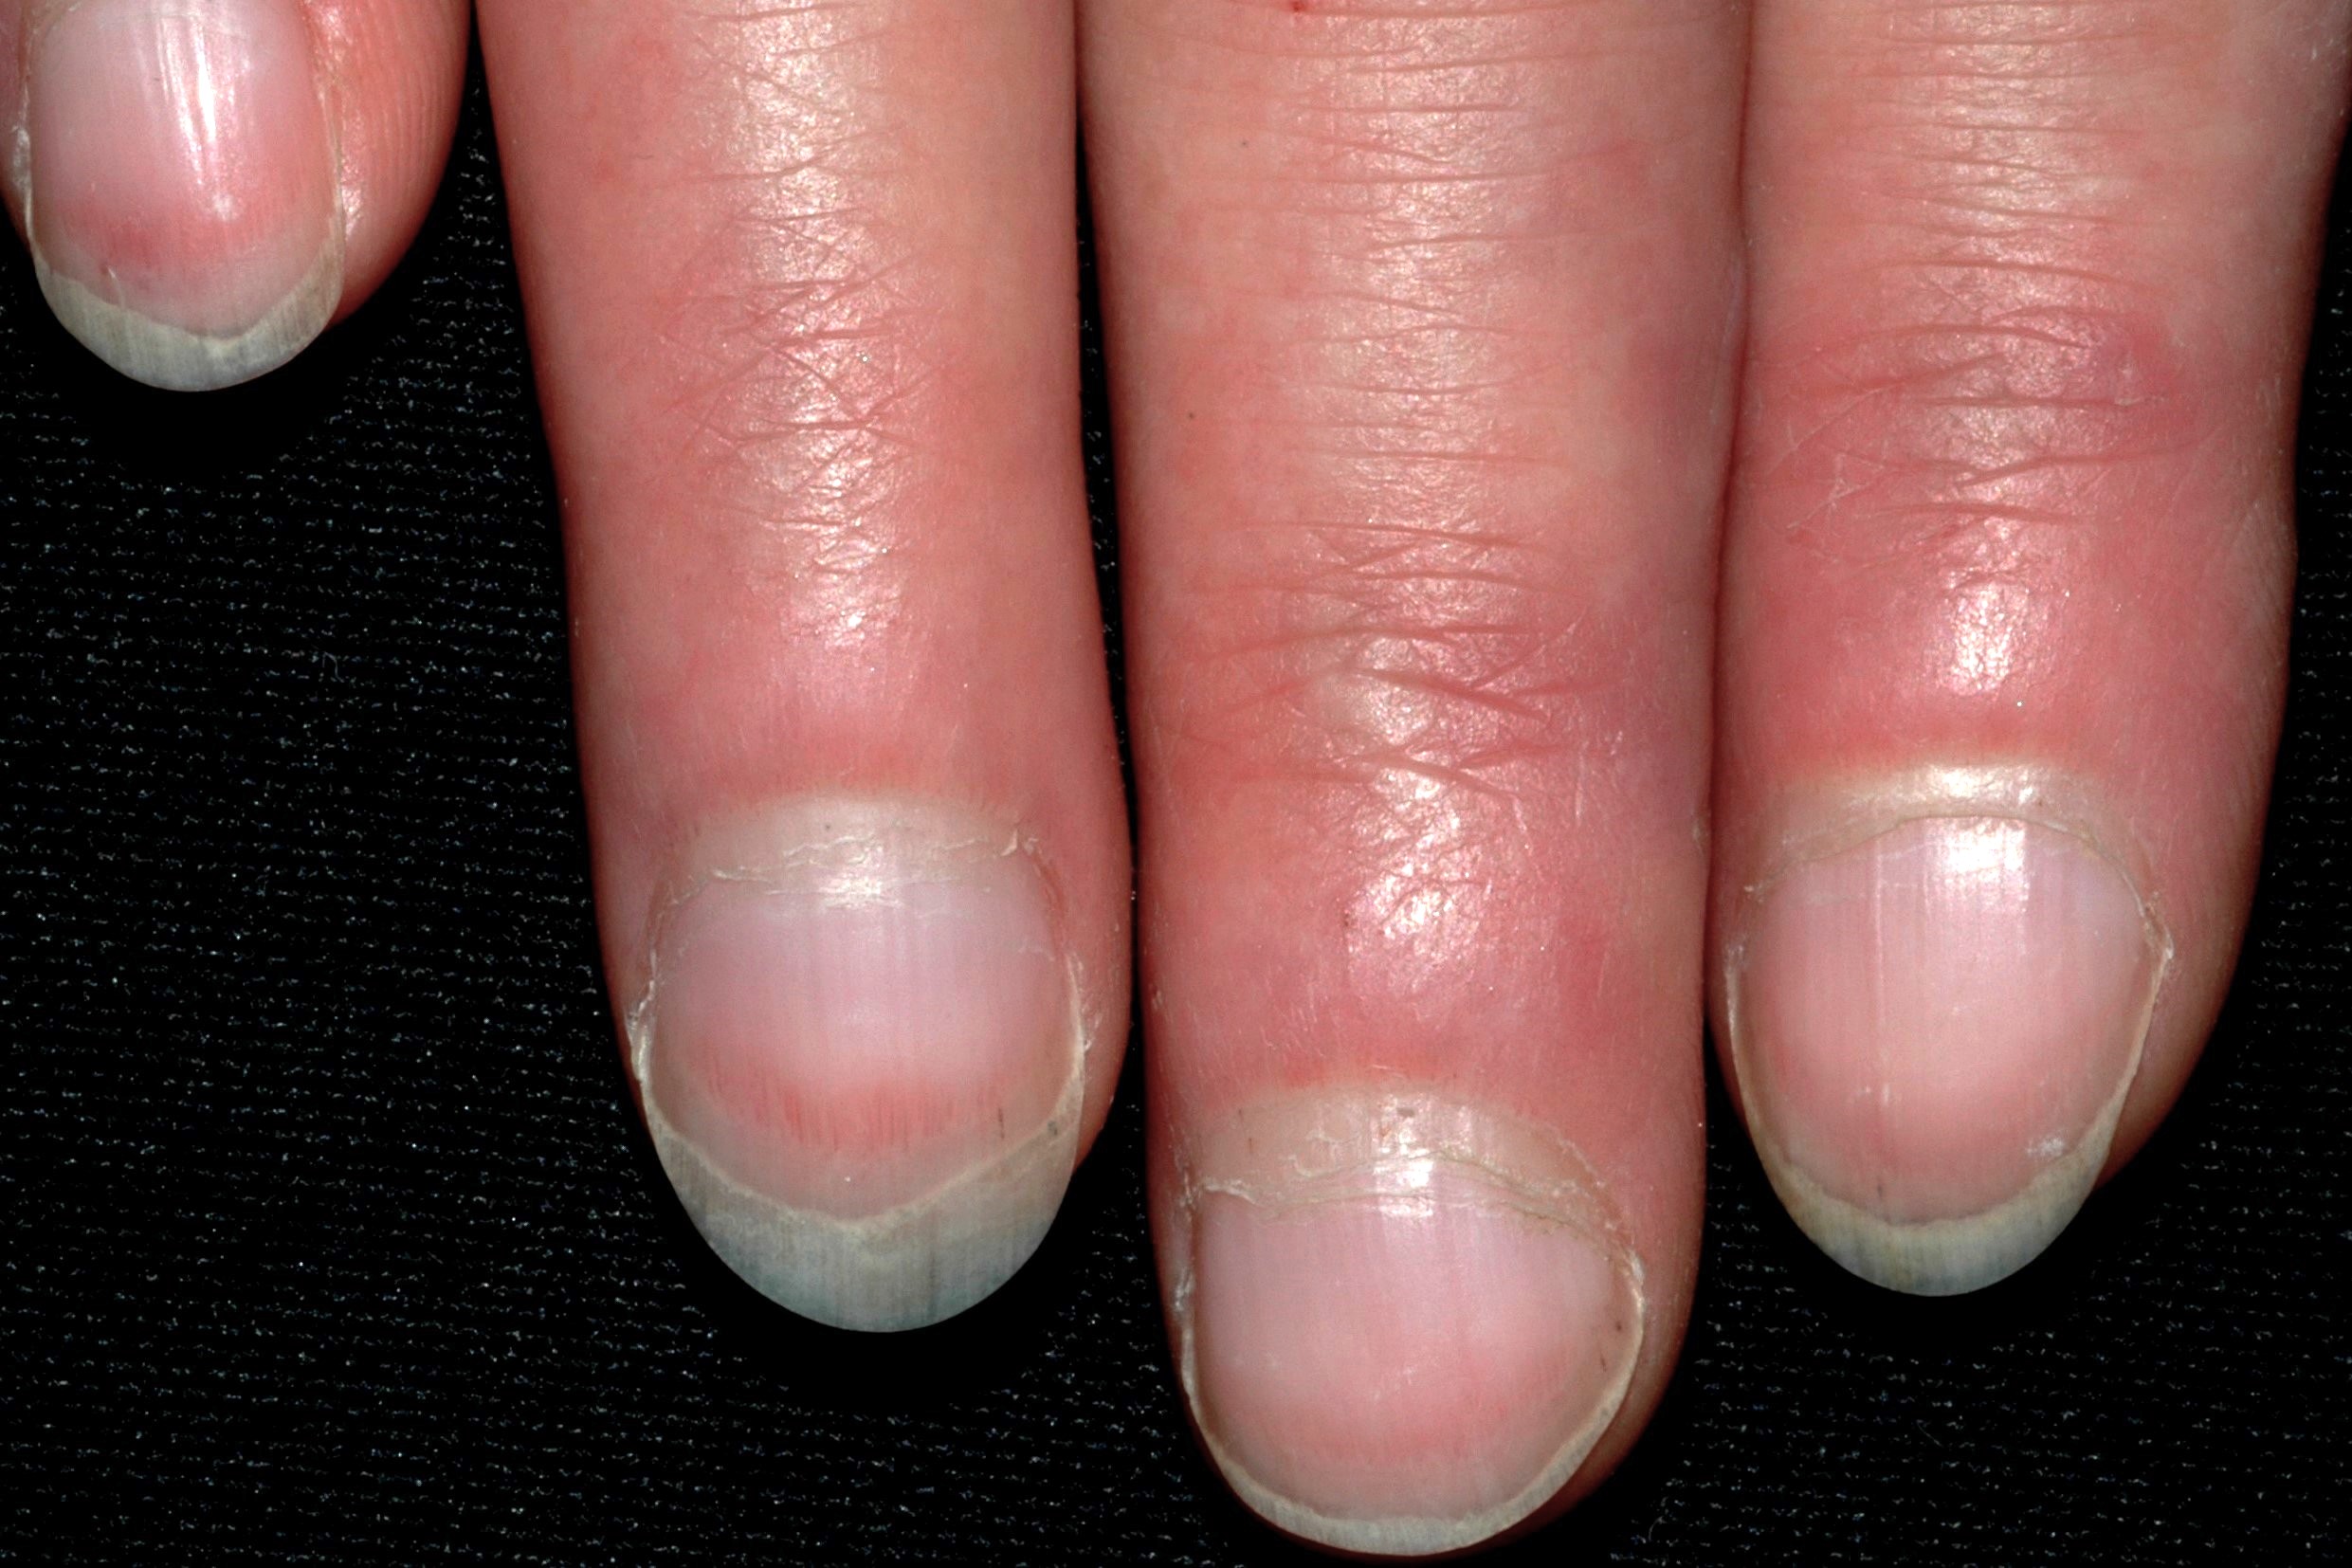
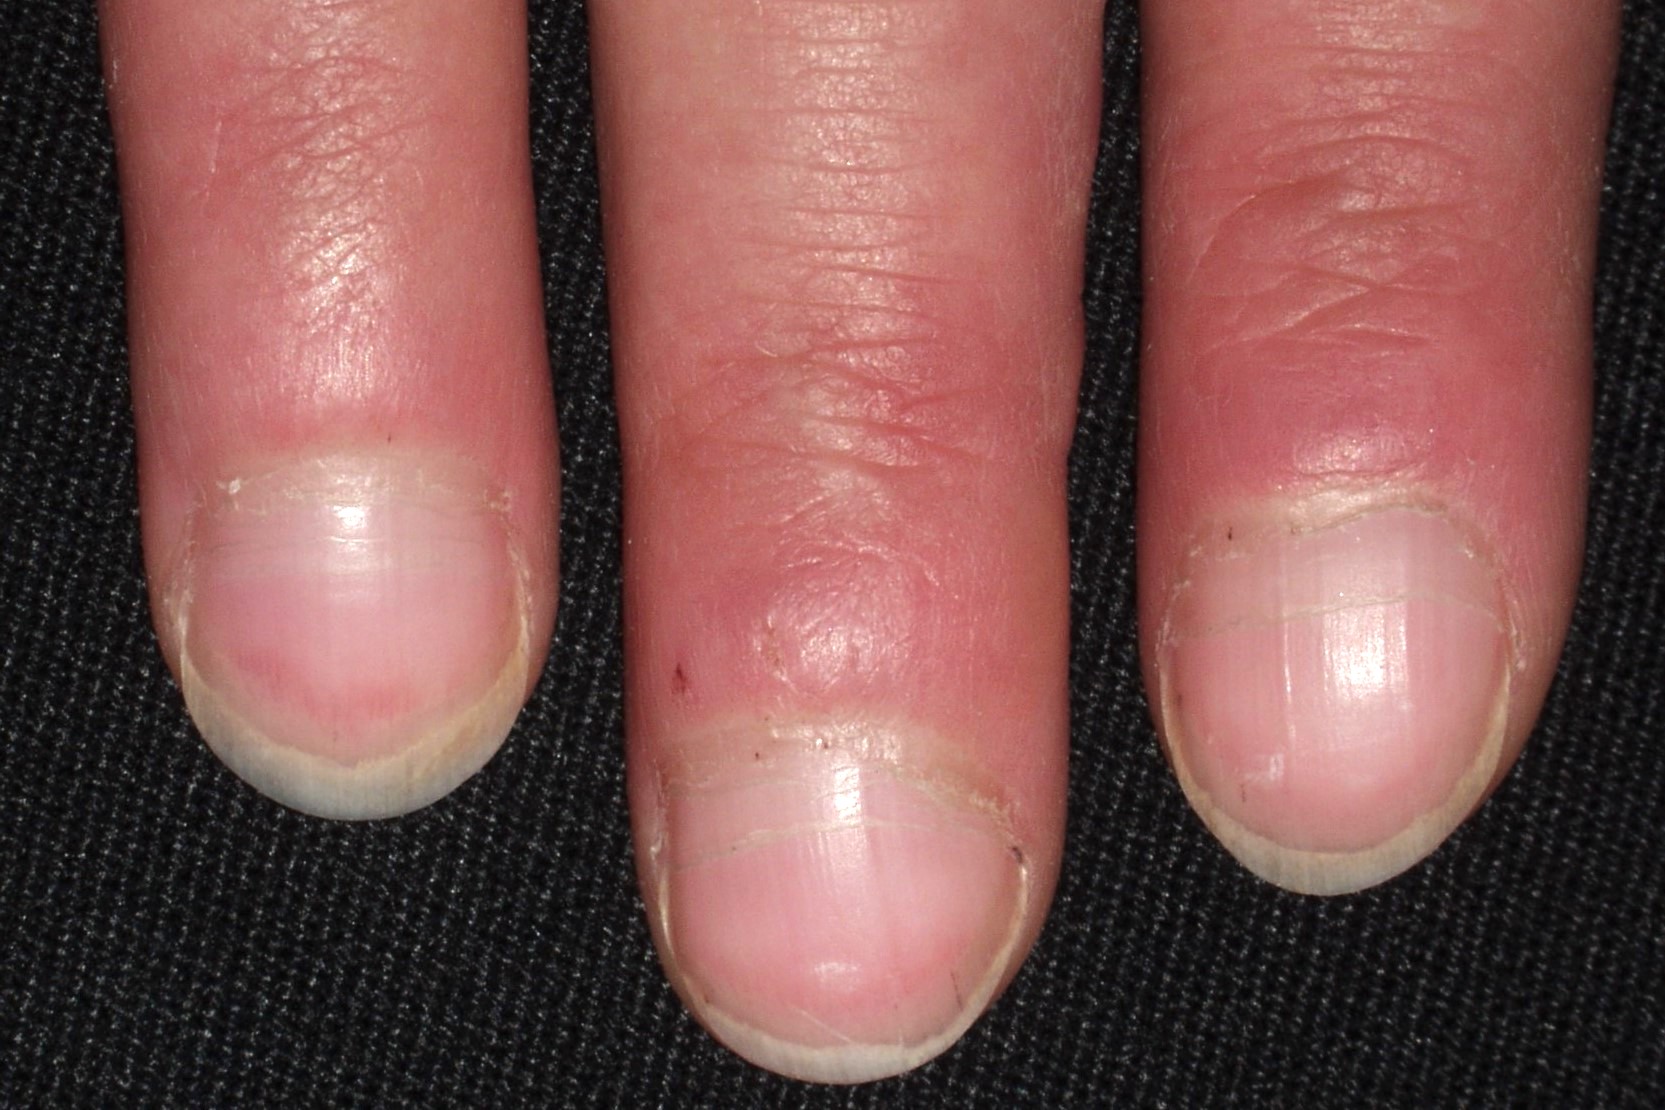
Esclerodermia sistémica difusa M34.0; hipertrofia de la cutícula, capilares dilatados y tortuosos que acaban bruscamente antes de una banda isquémica. Hemorragias en astilla en las cutículas
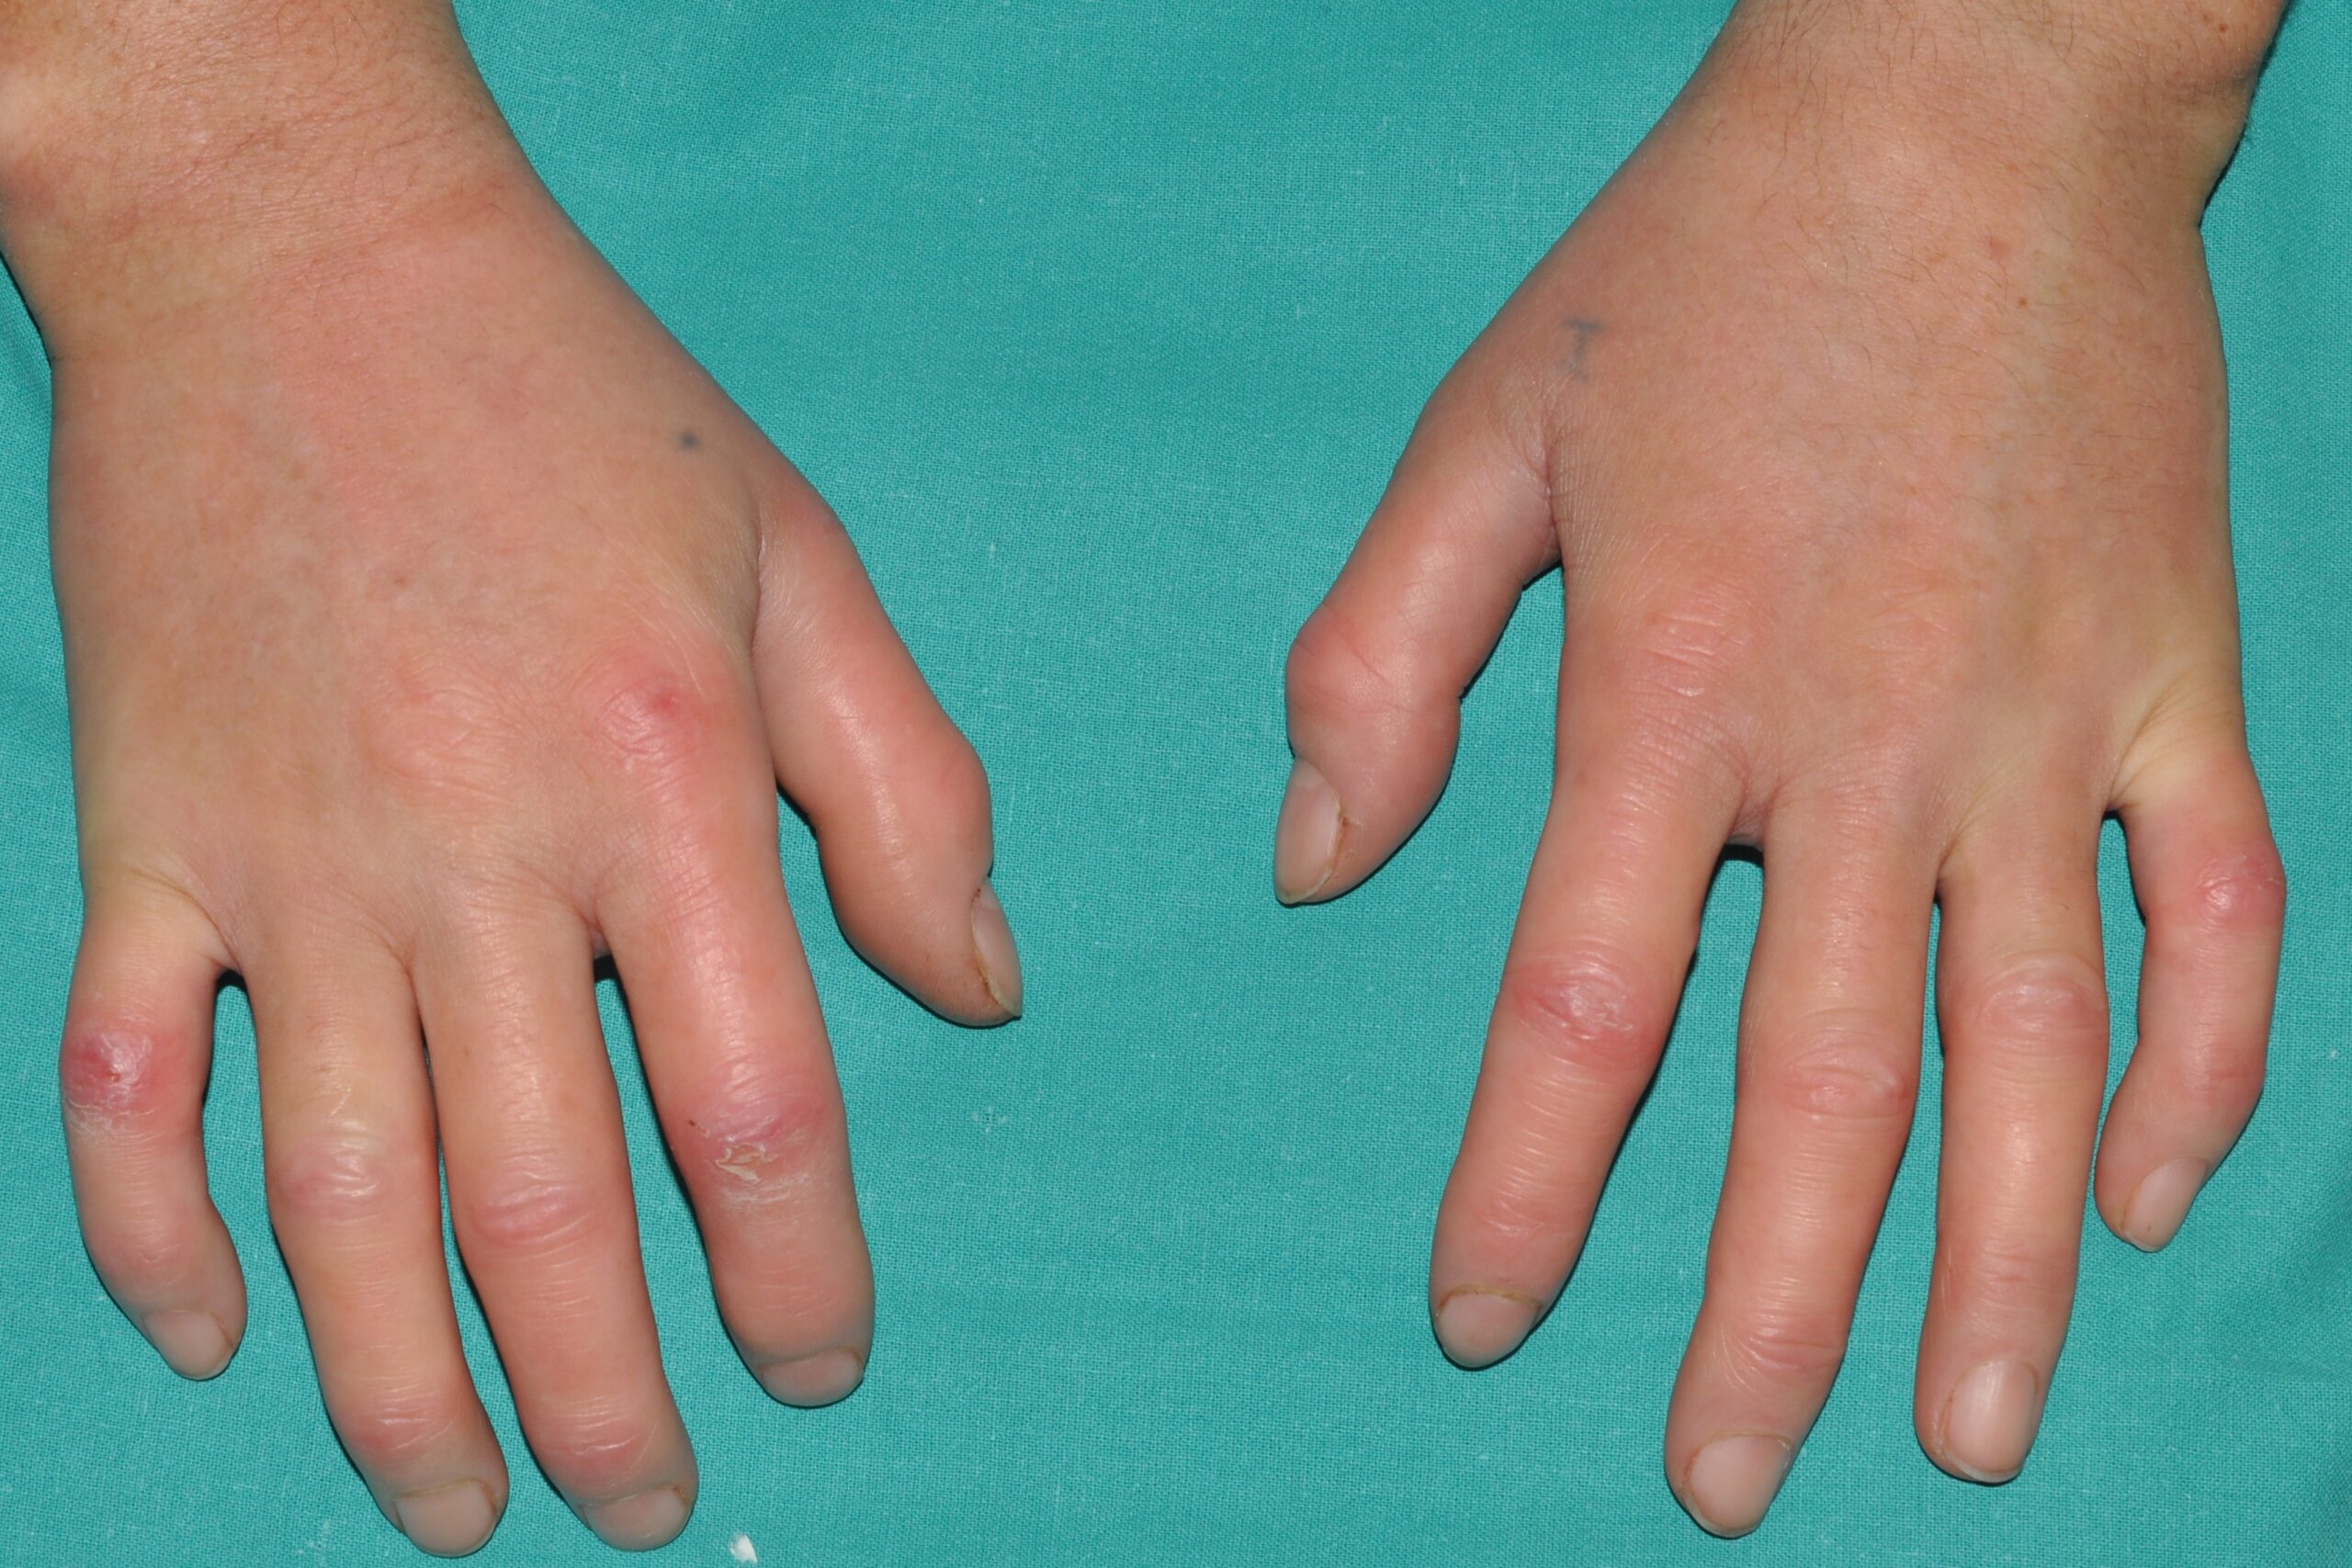
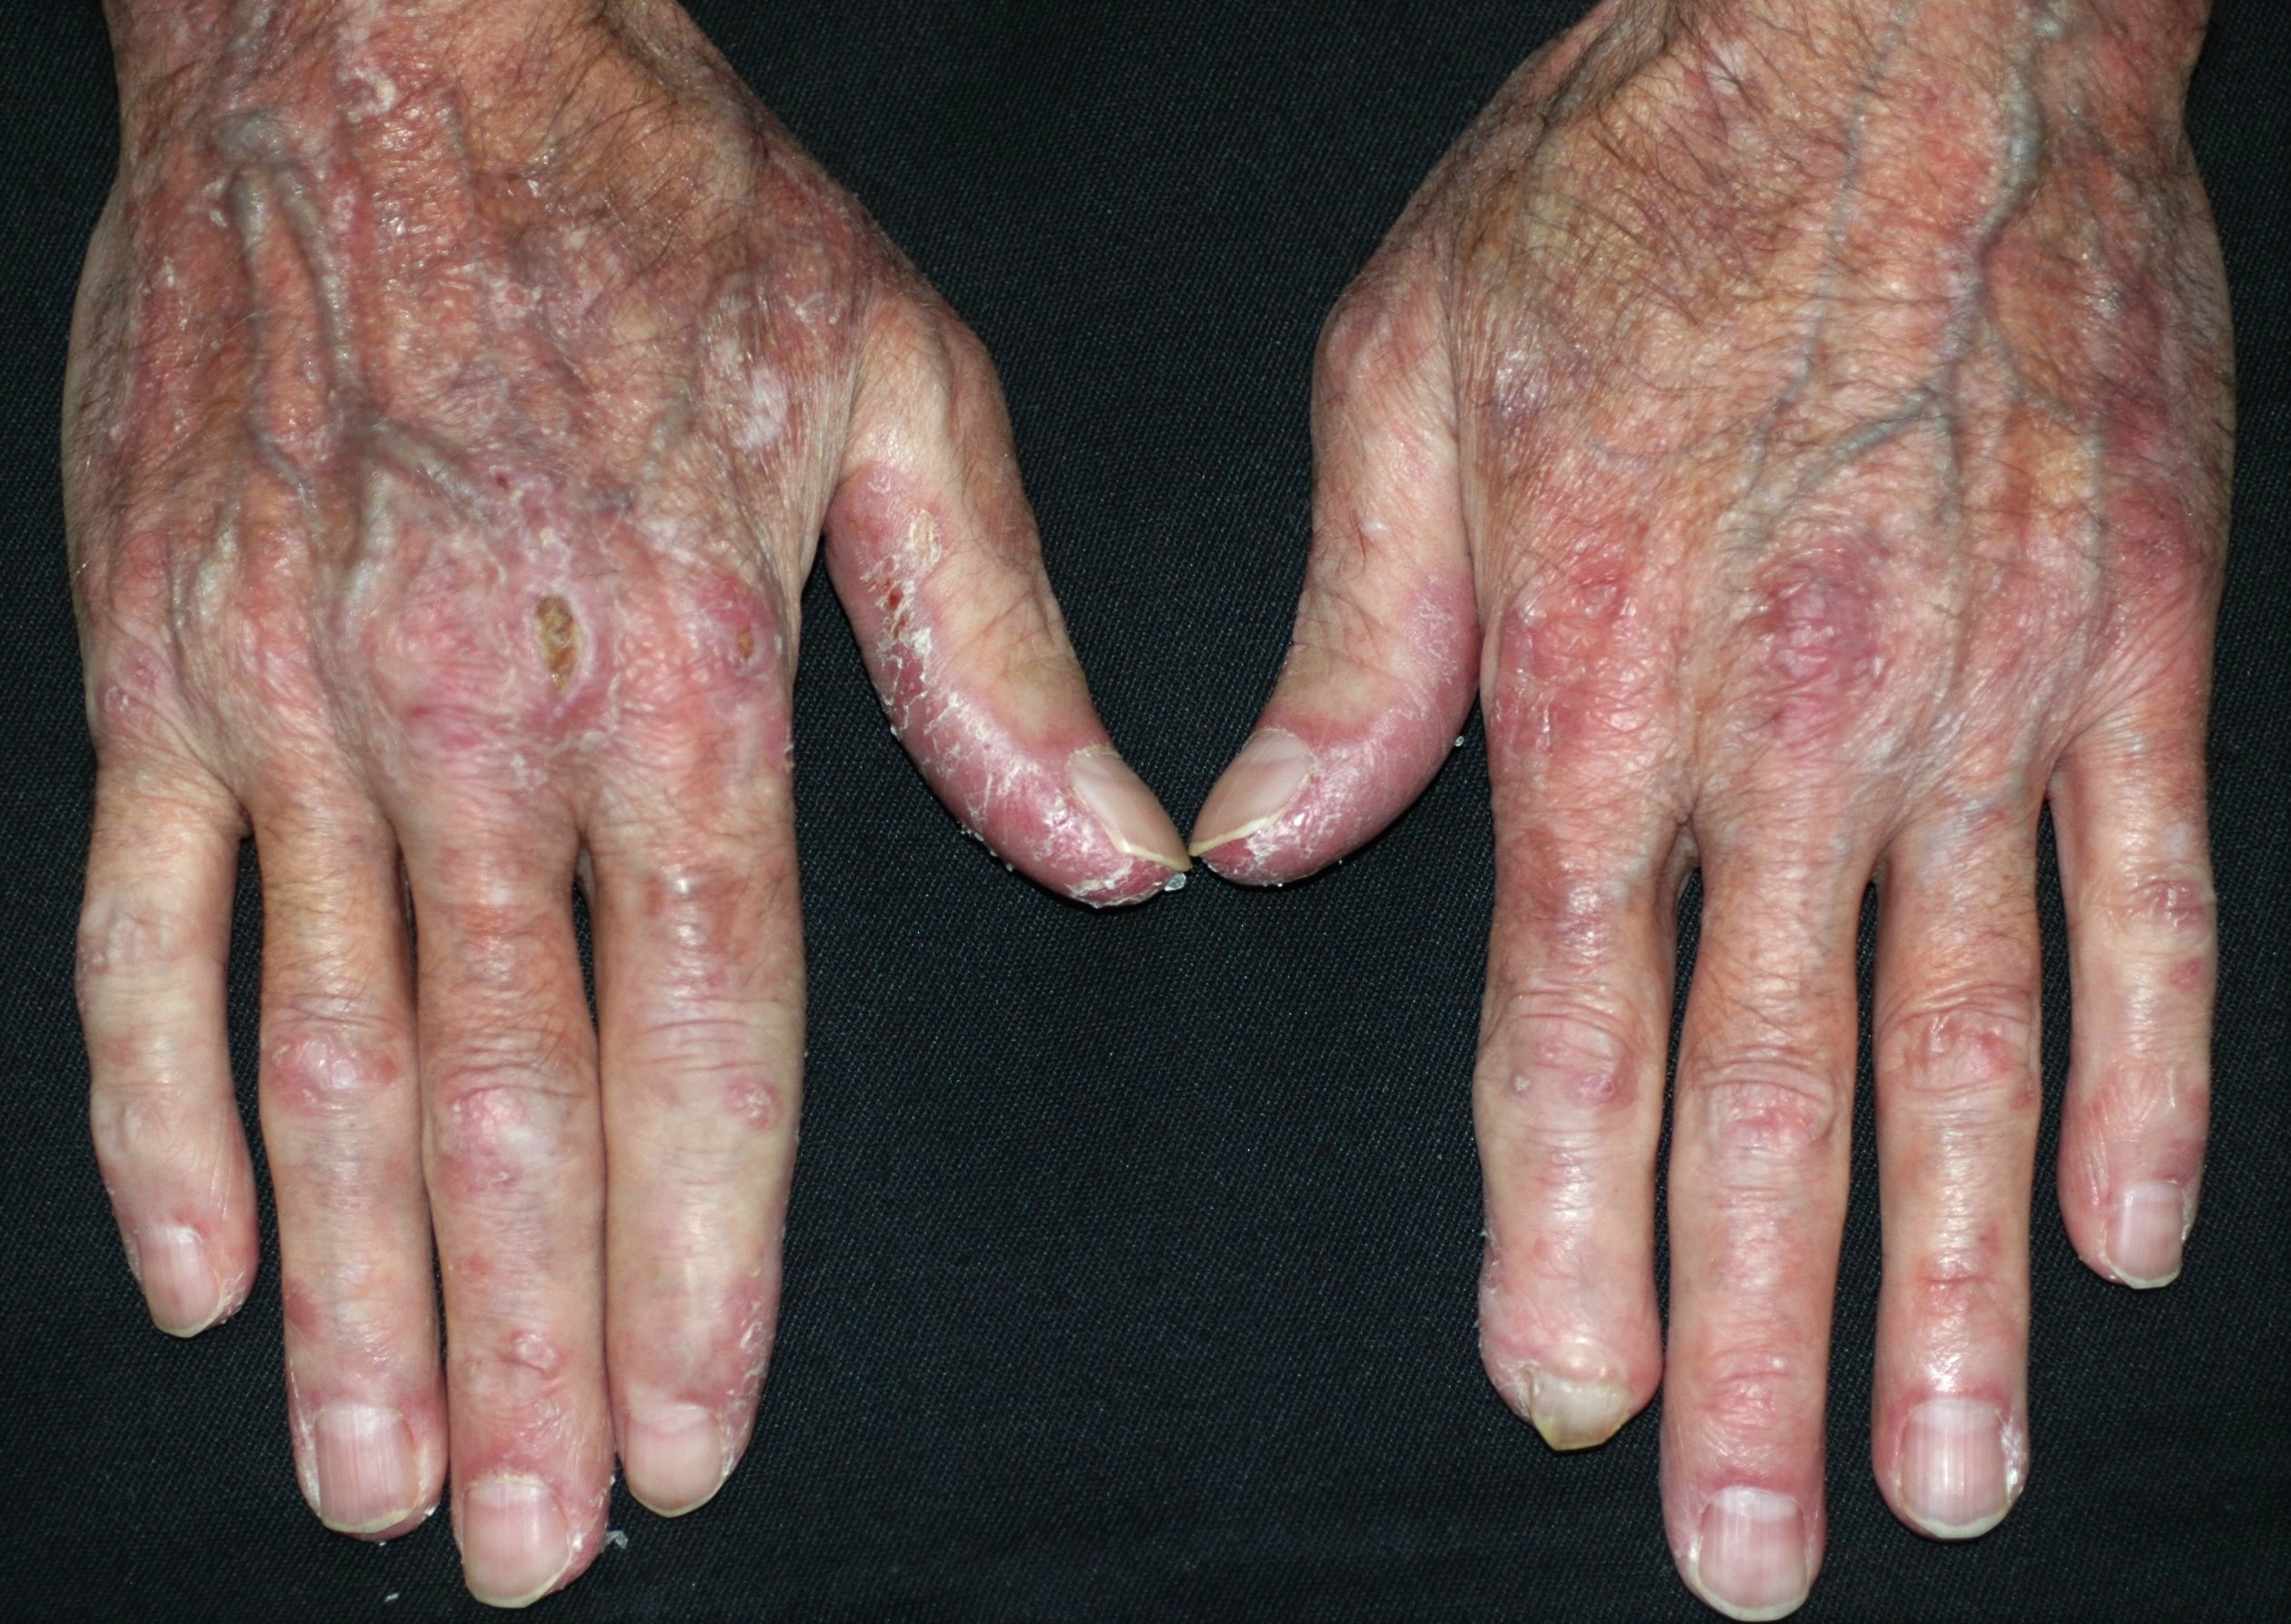
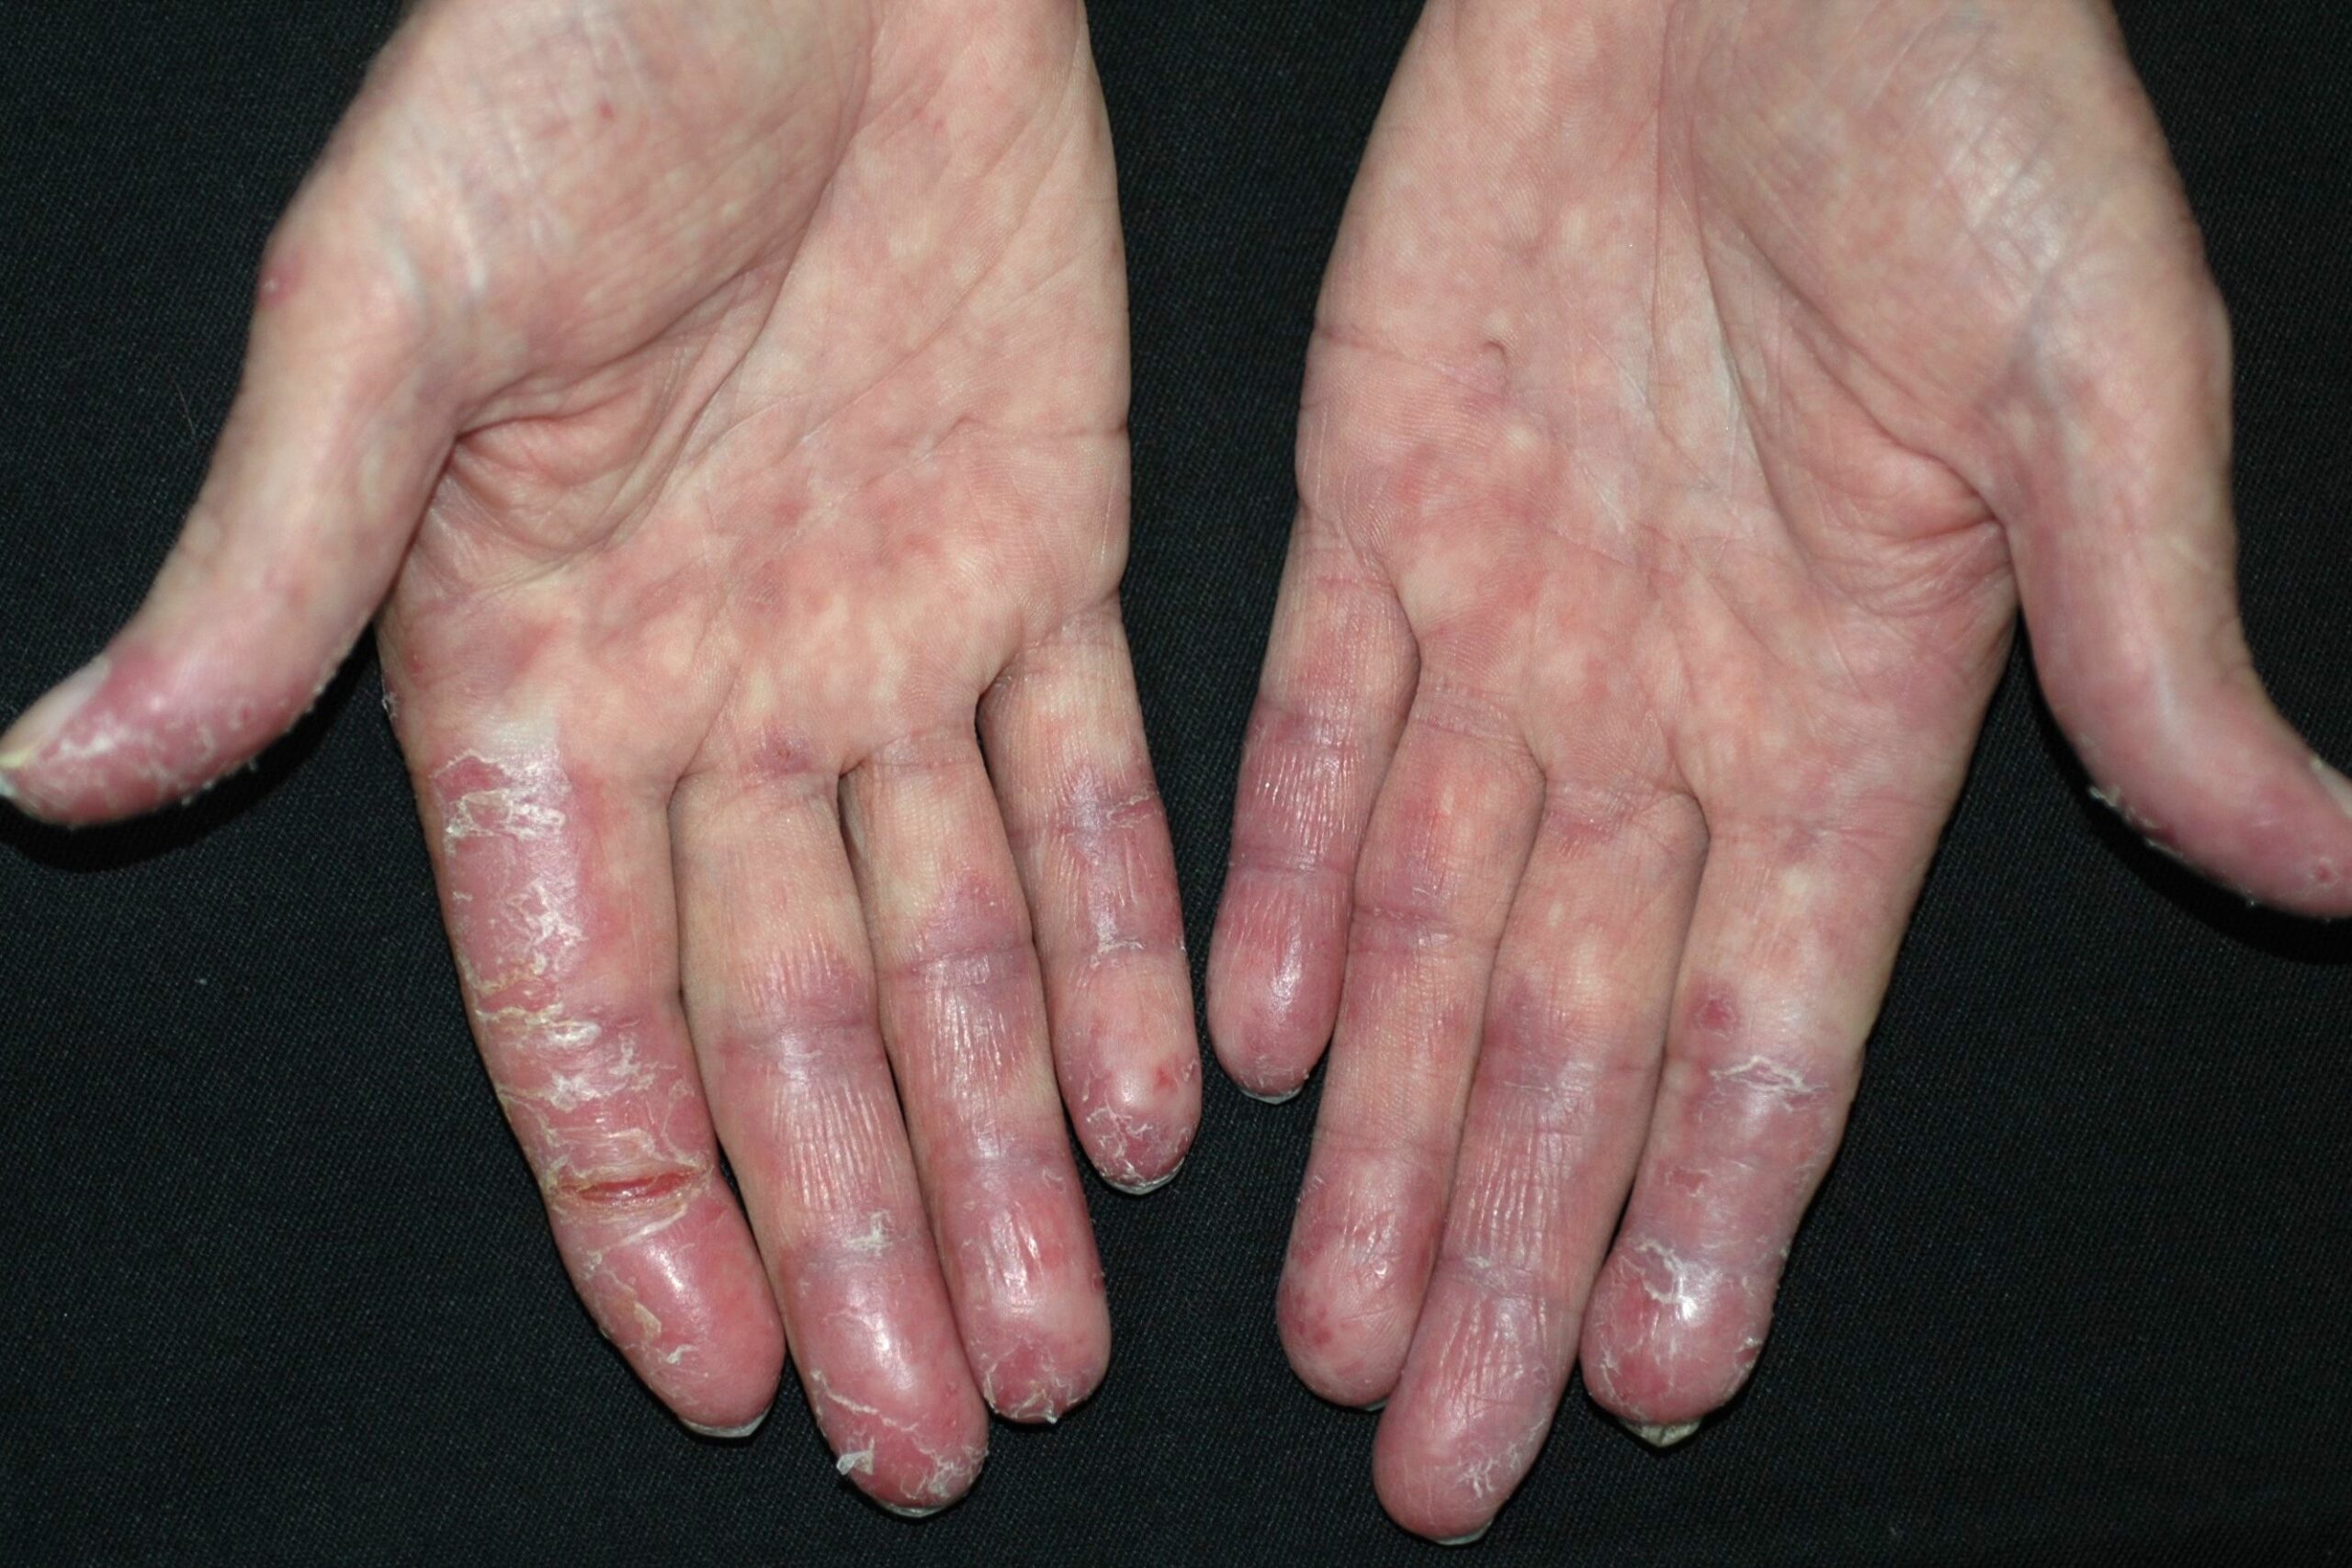
Esclerodermia sistémica progresiva M34.1; dedos edematosos e indurados, con poliartritis
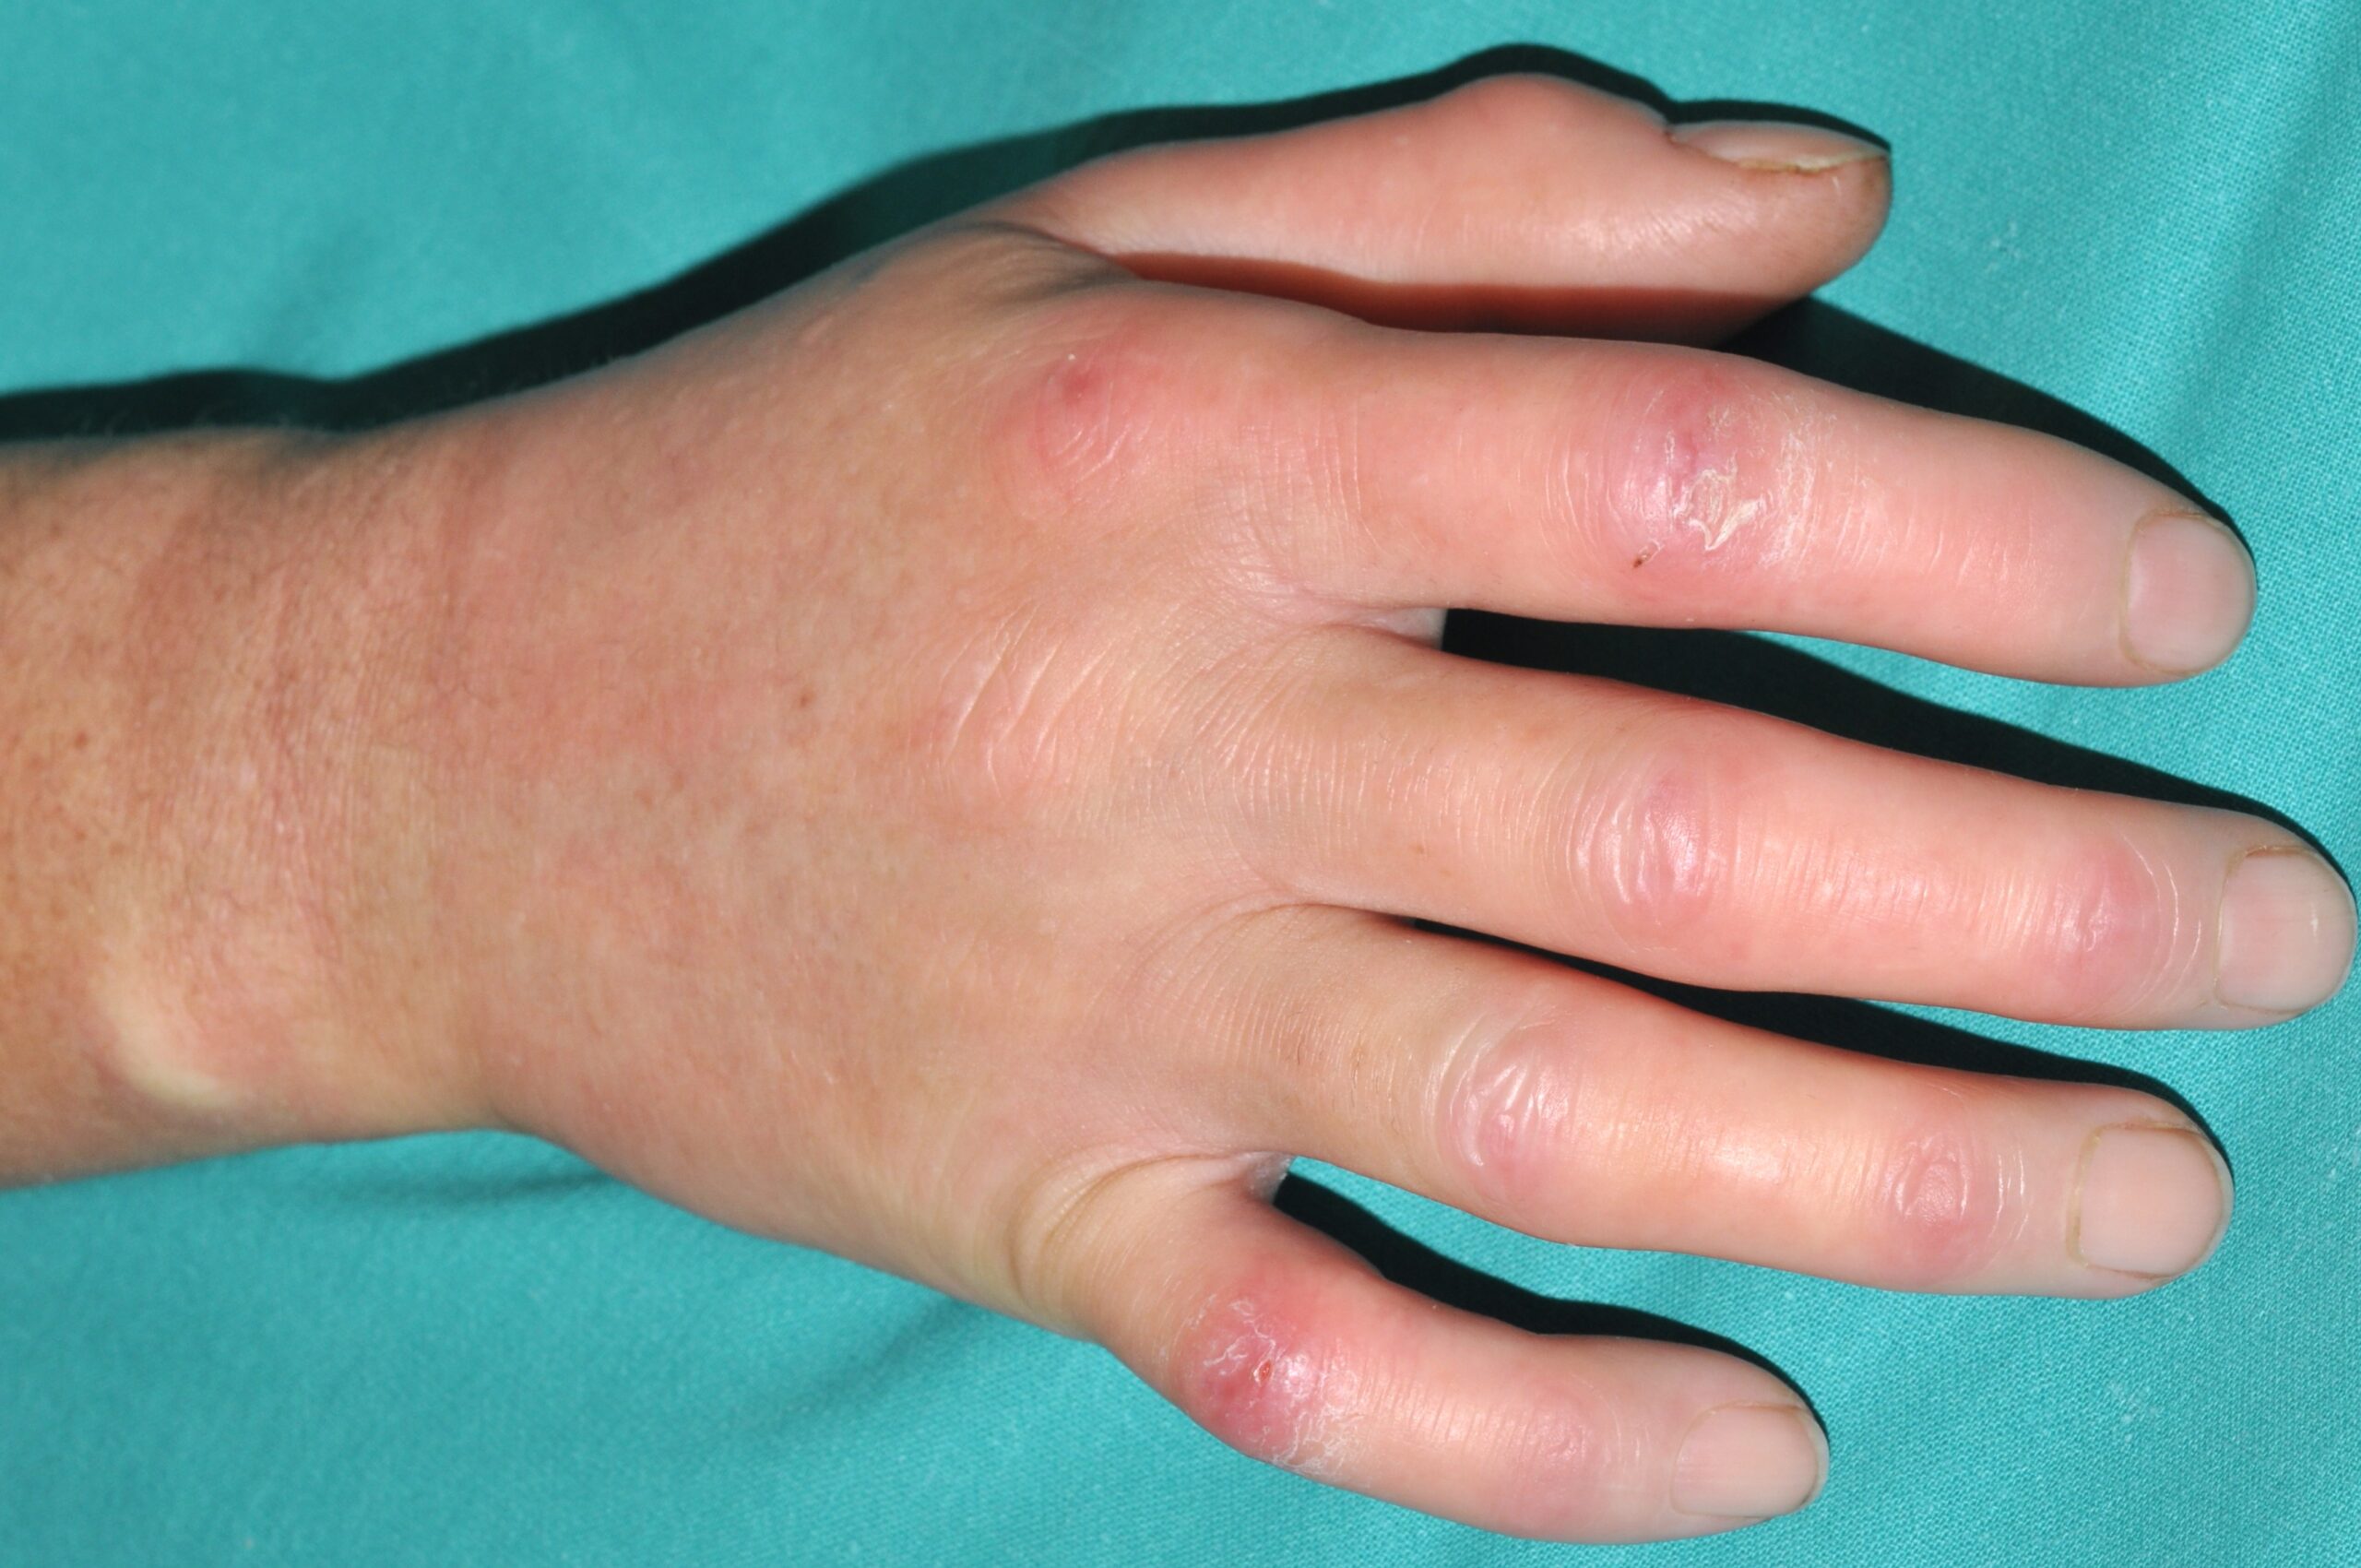
Esclerodermia sistémica difusa M34.1; dedos edematosos y endurecidos; artritis de varias articulaciones
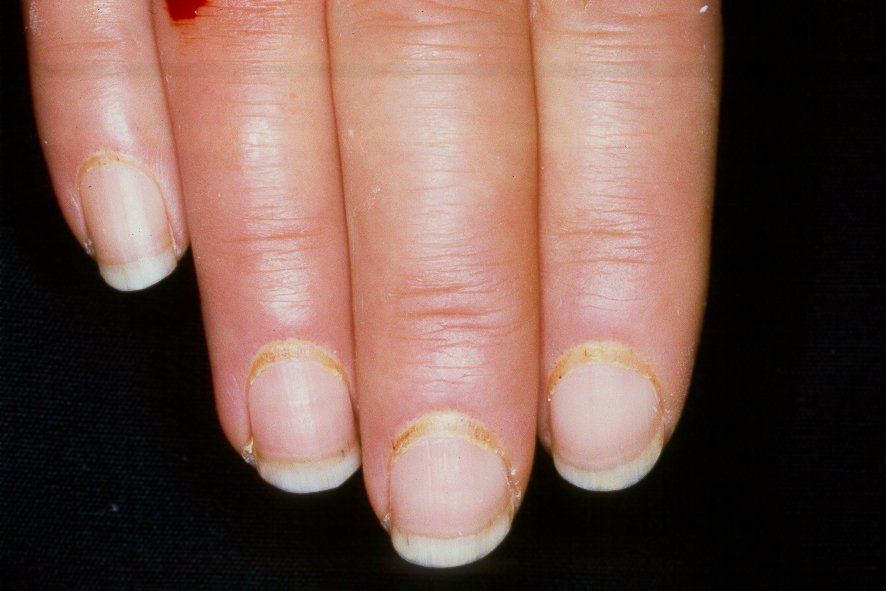
Esclerodermia sistémica difusa M34.1; hipertrofia de la cutícula, capilares periungueales dilatados
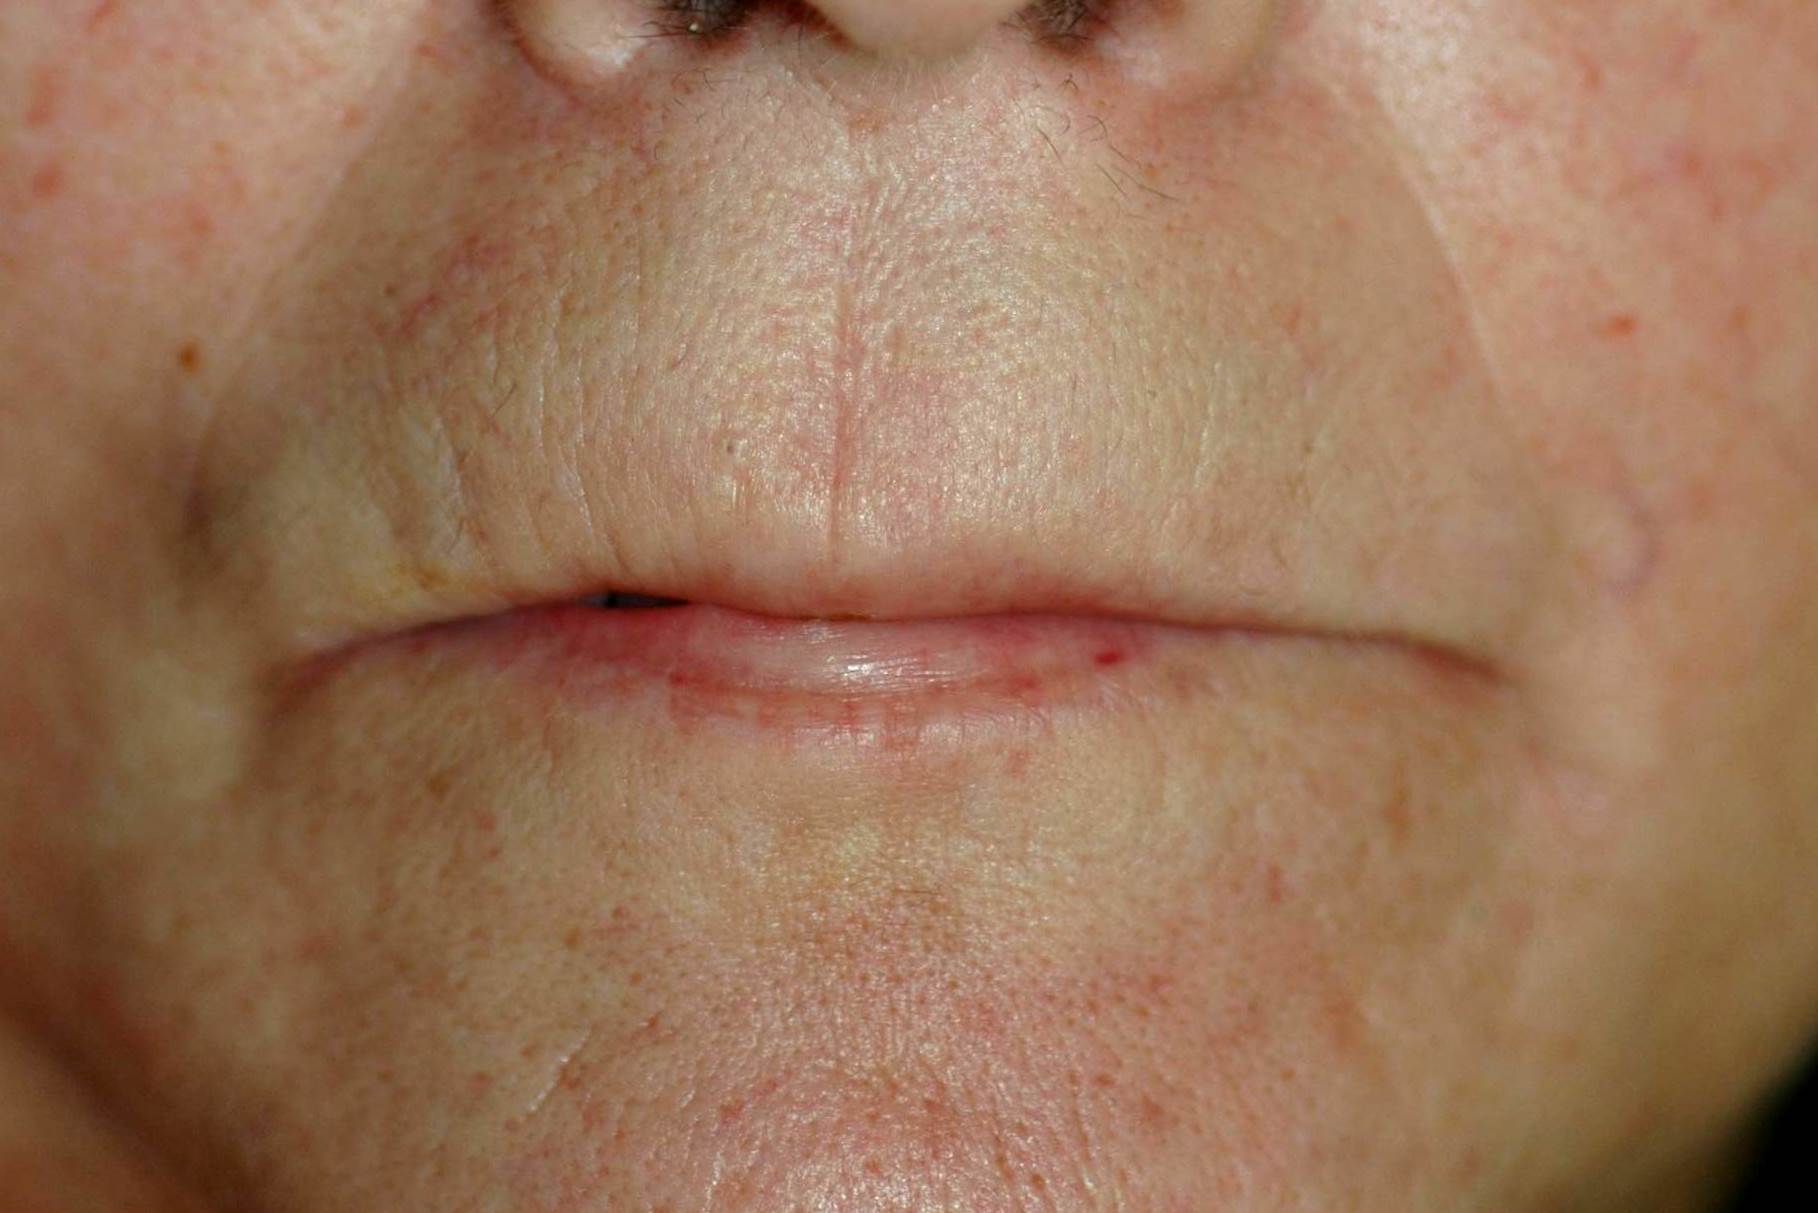
Esclerodermia sistémica progresiva M34.0; esclerosis de los labios con perdida de las arrugas y adelgazamineto de los mismos
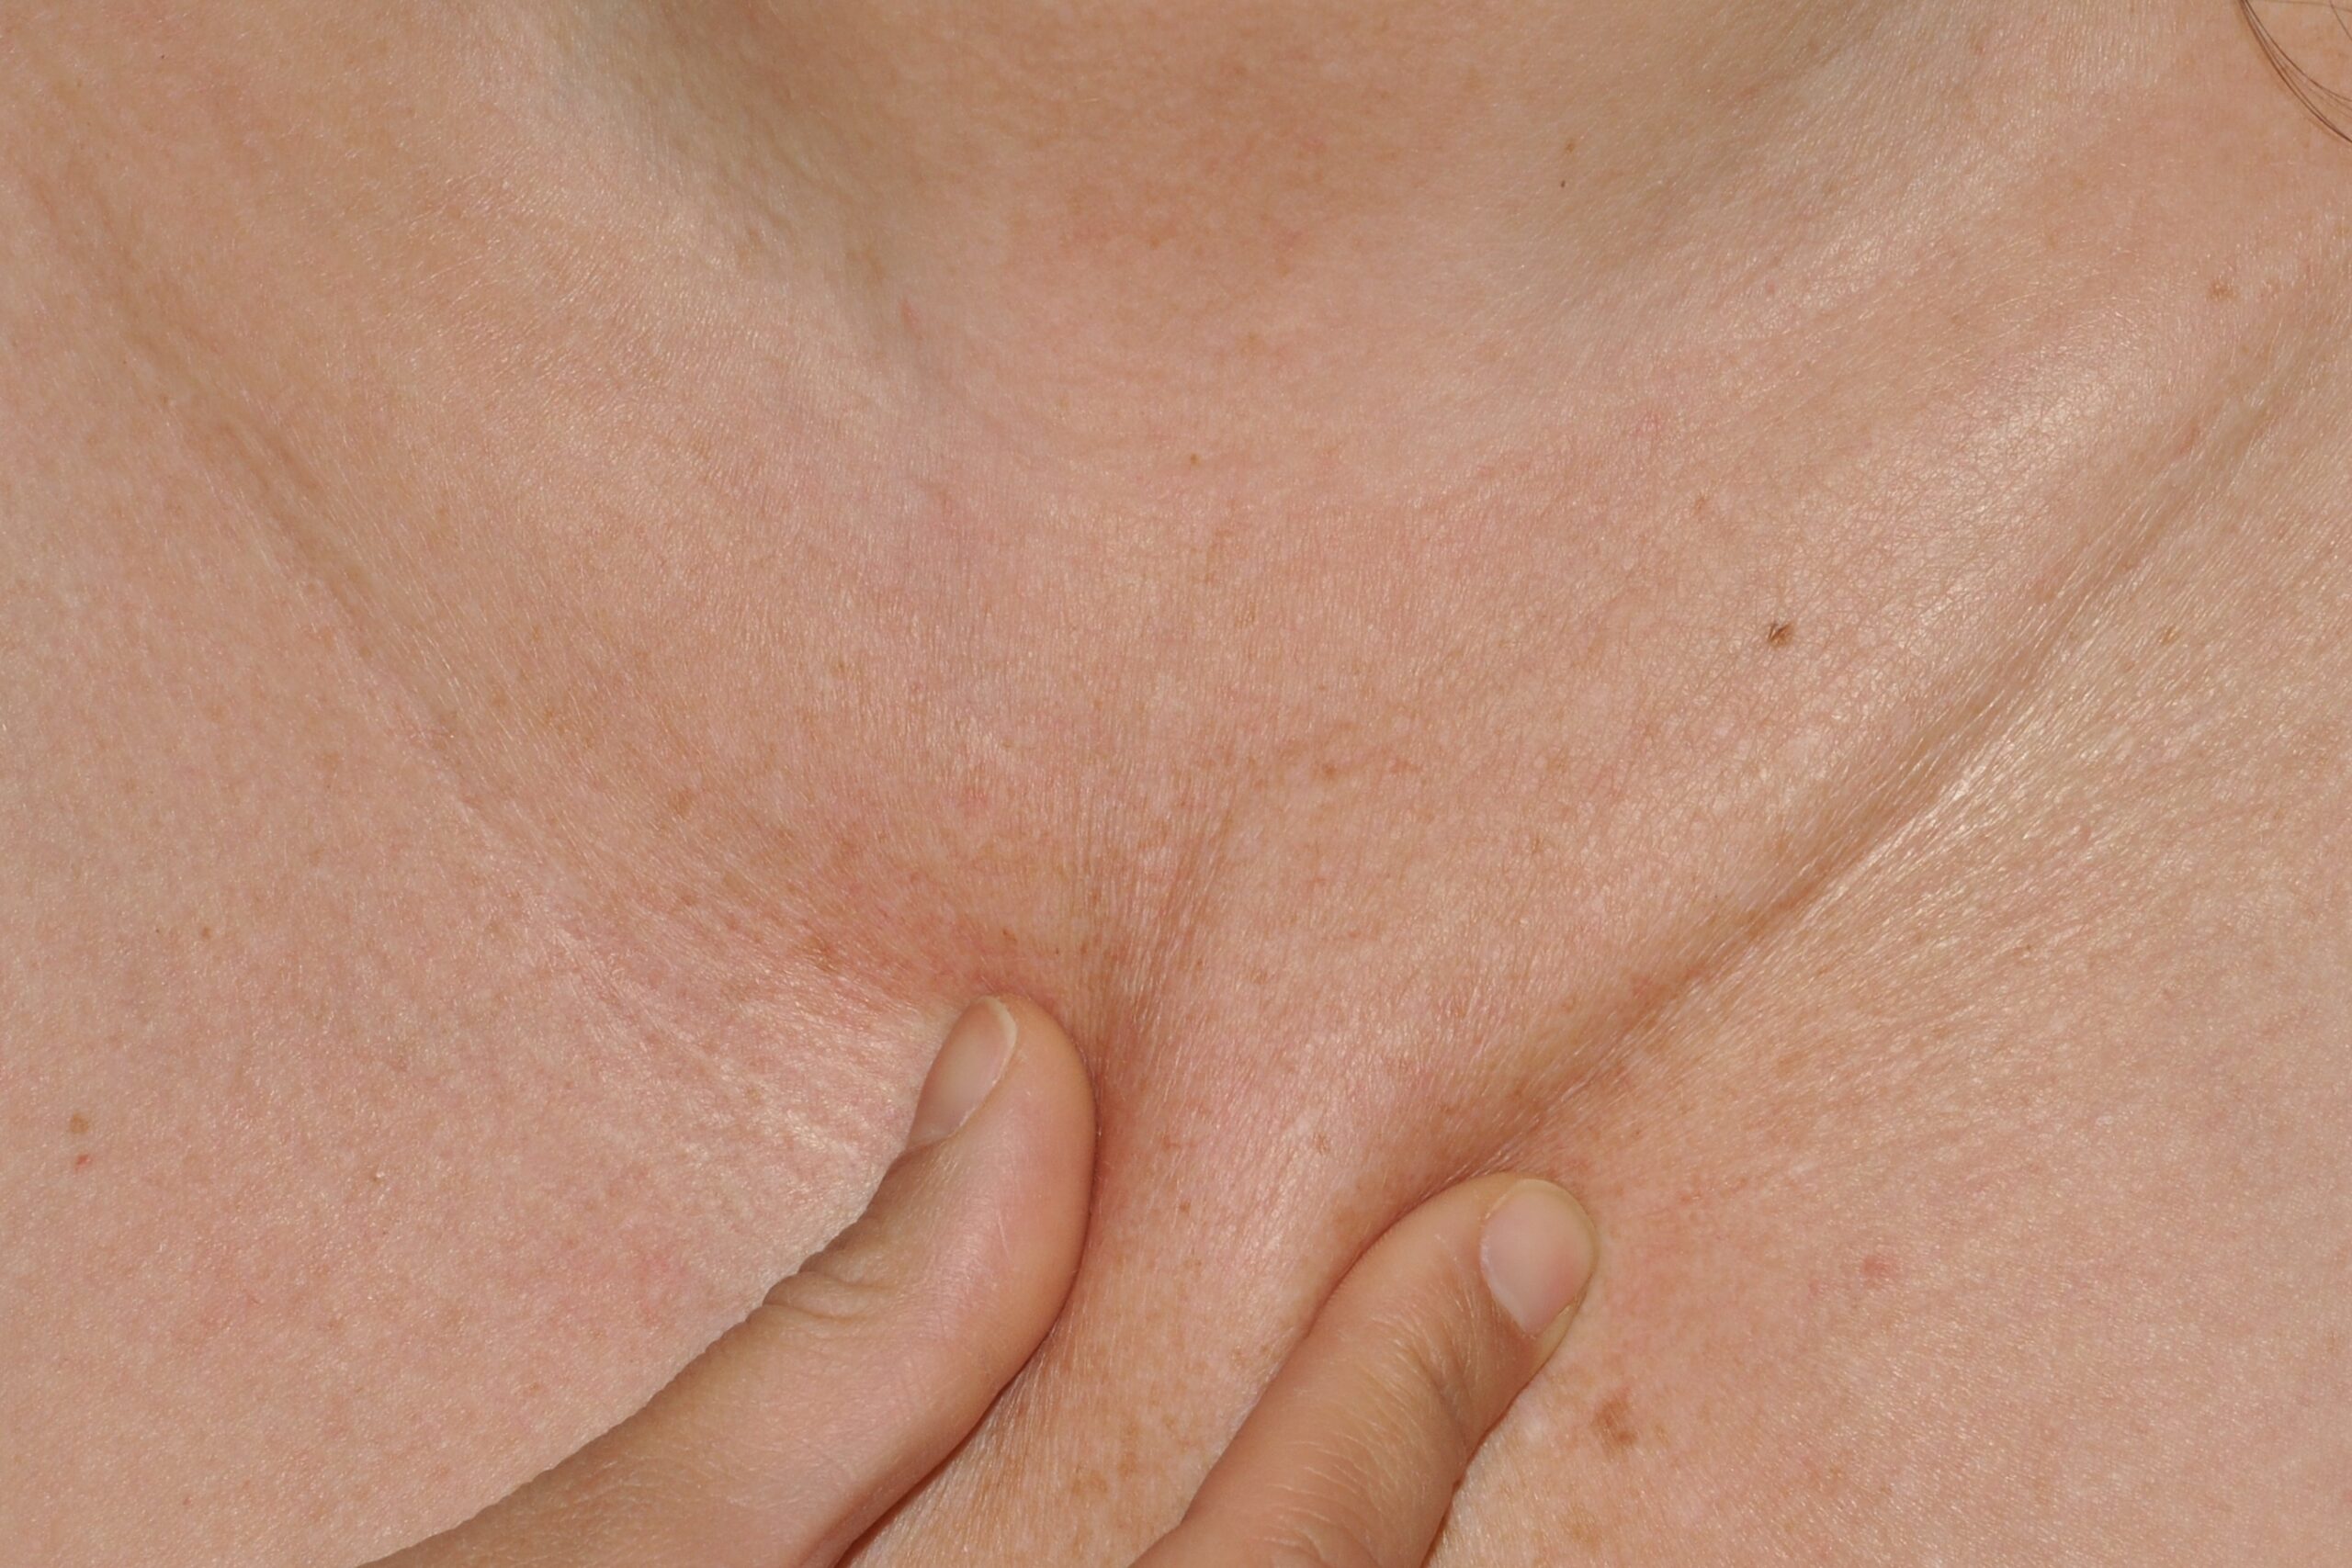
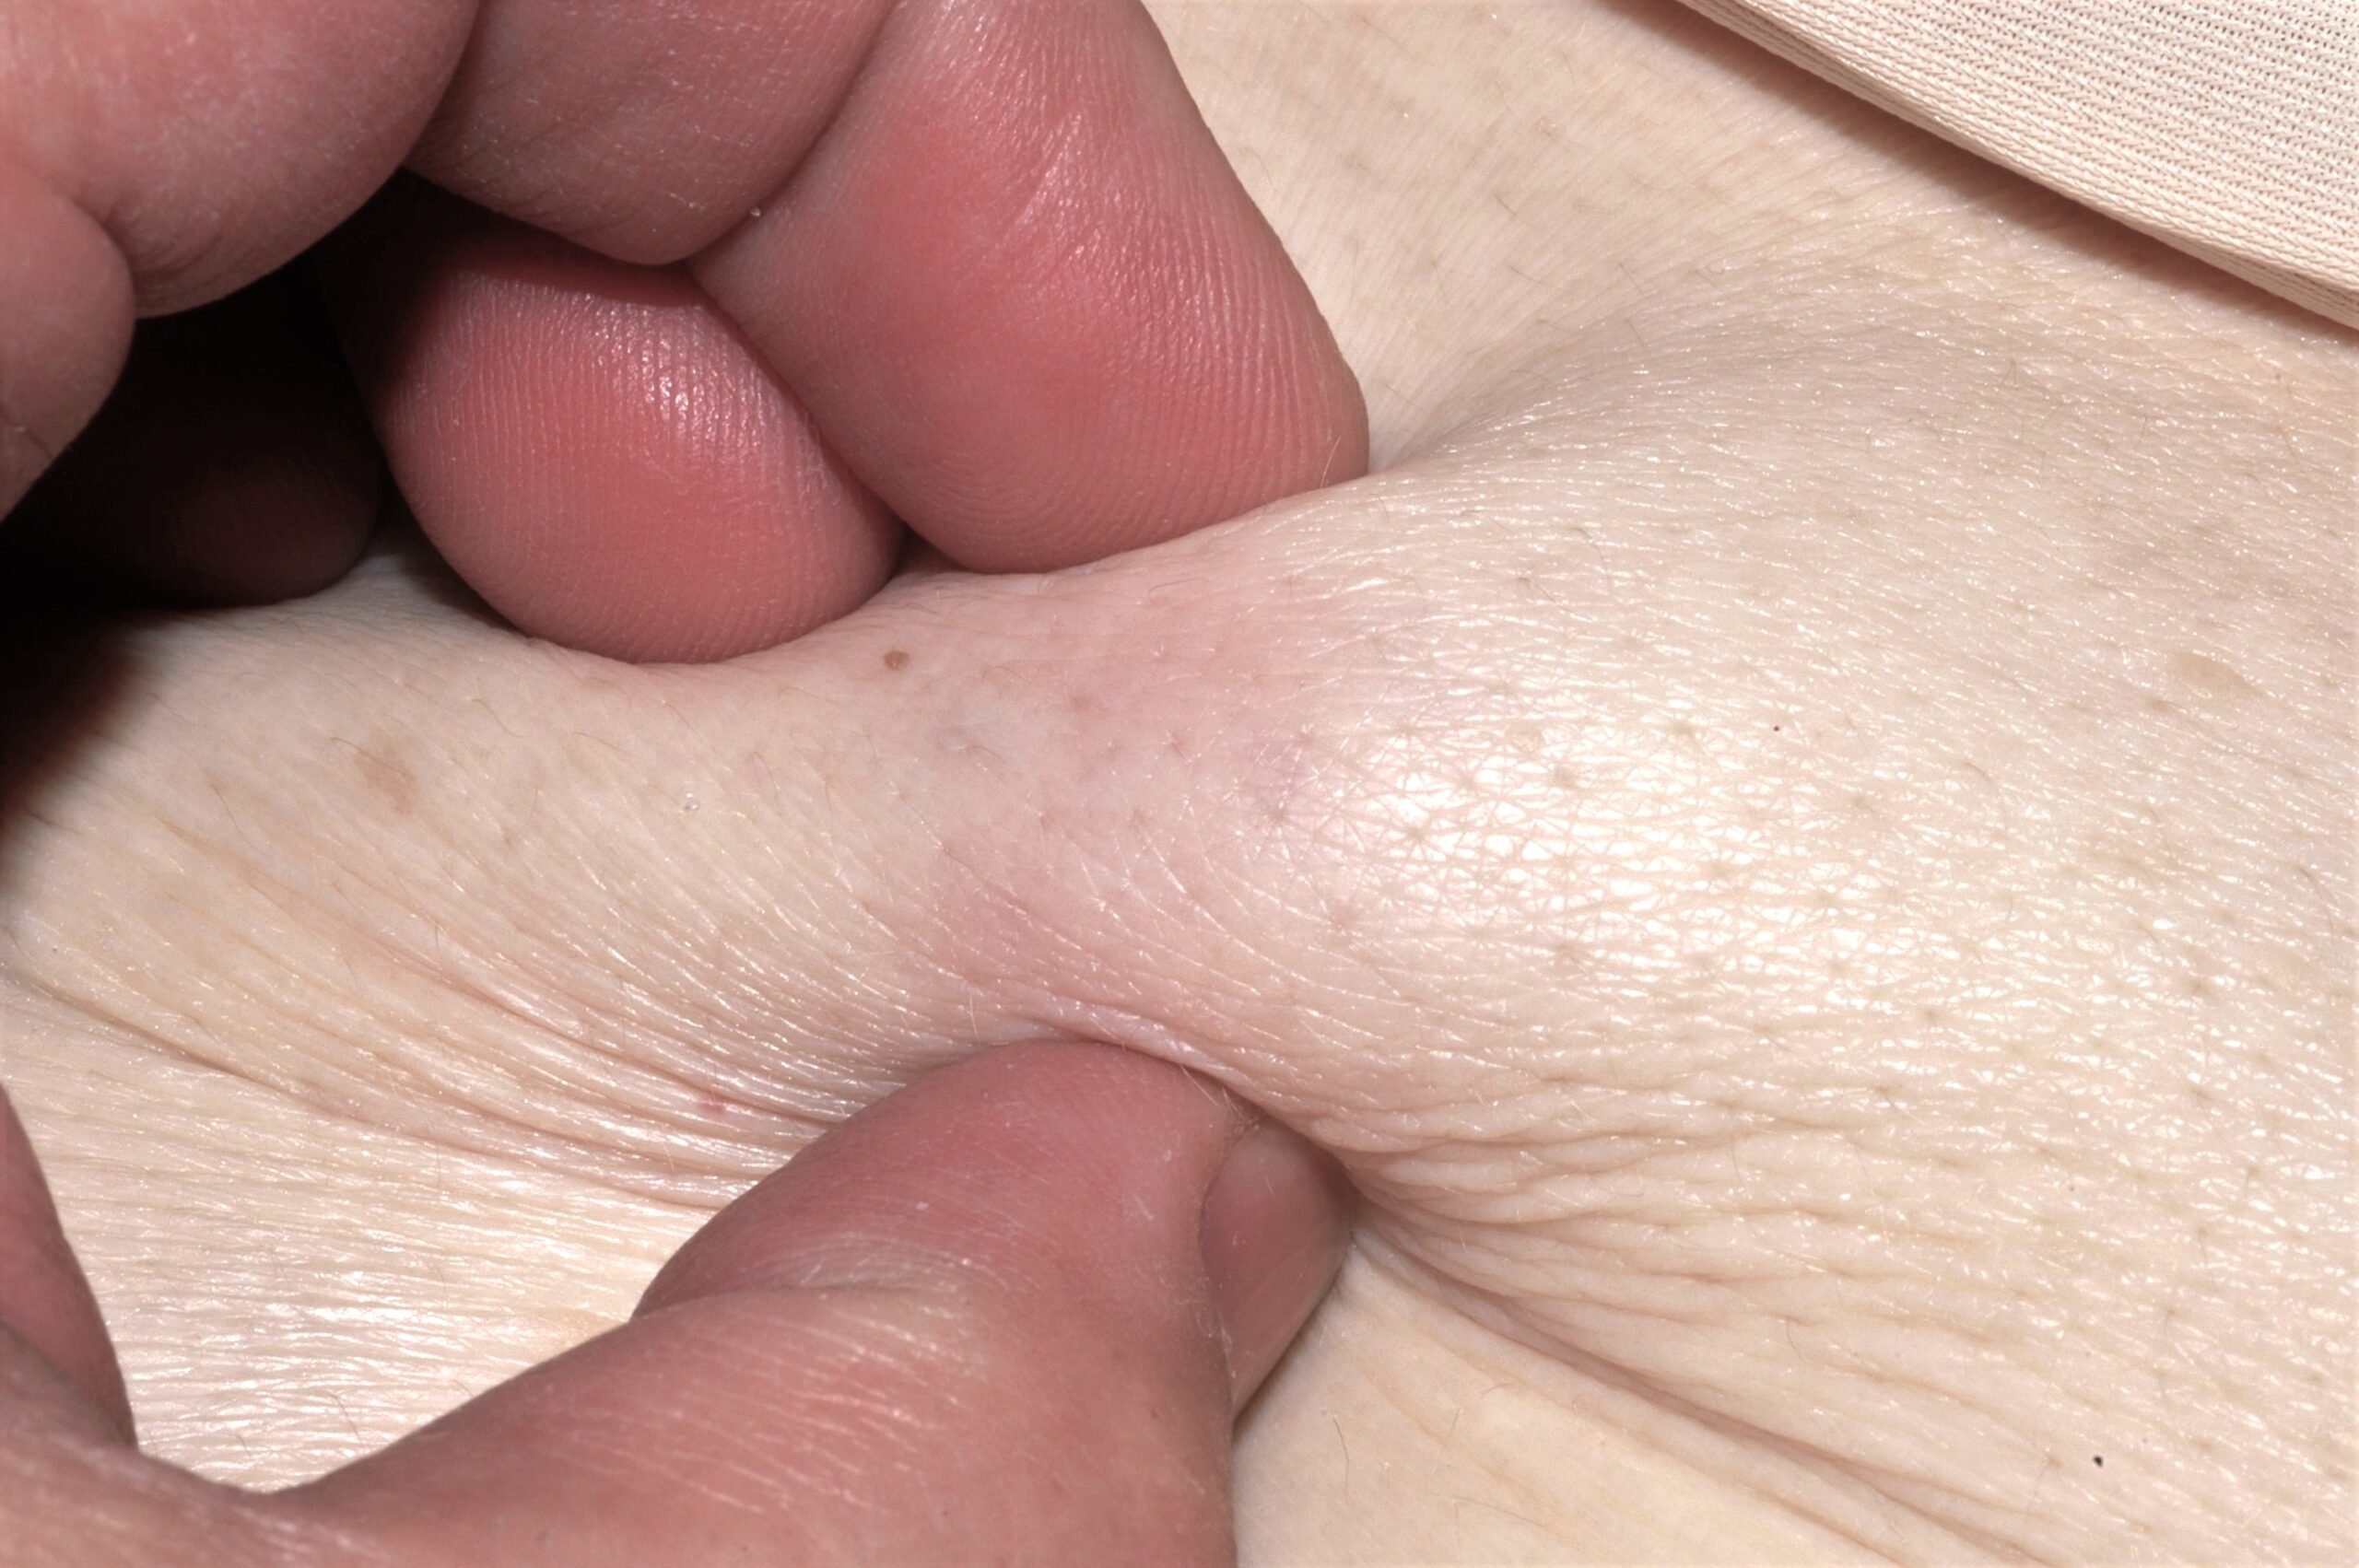
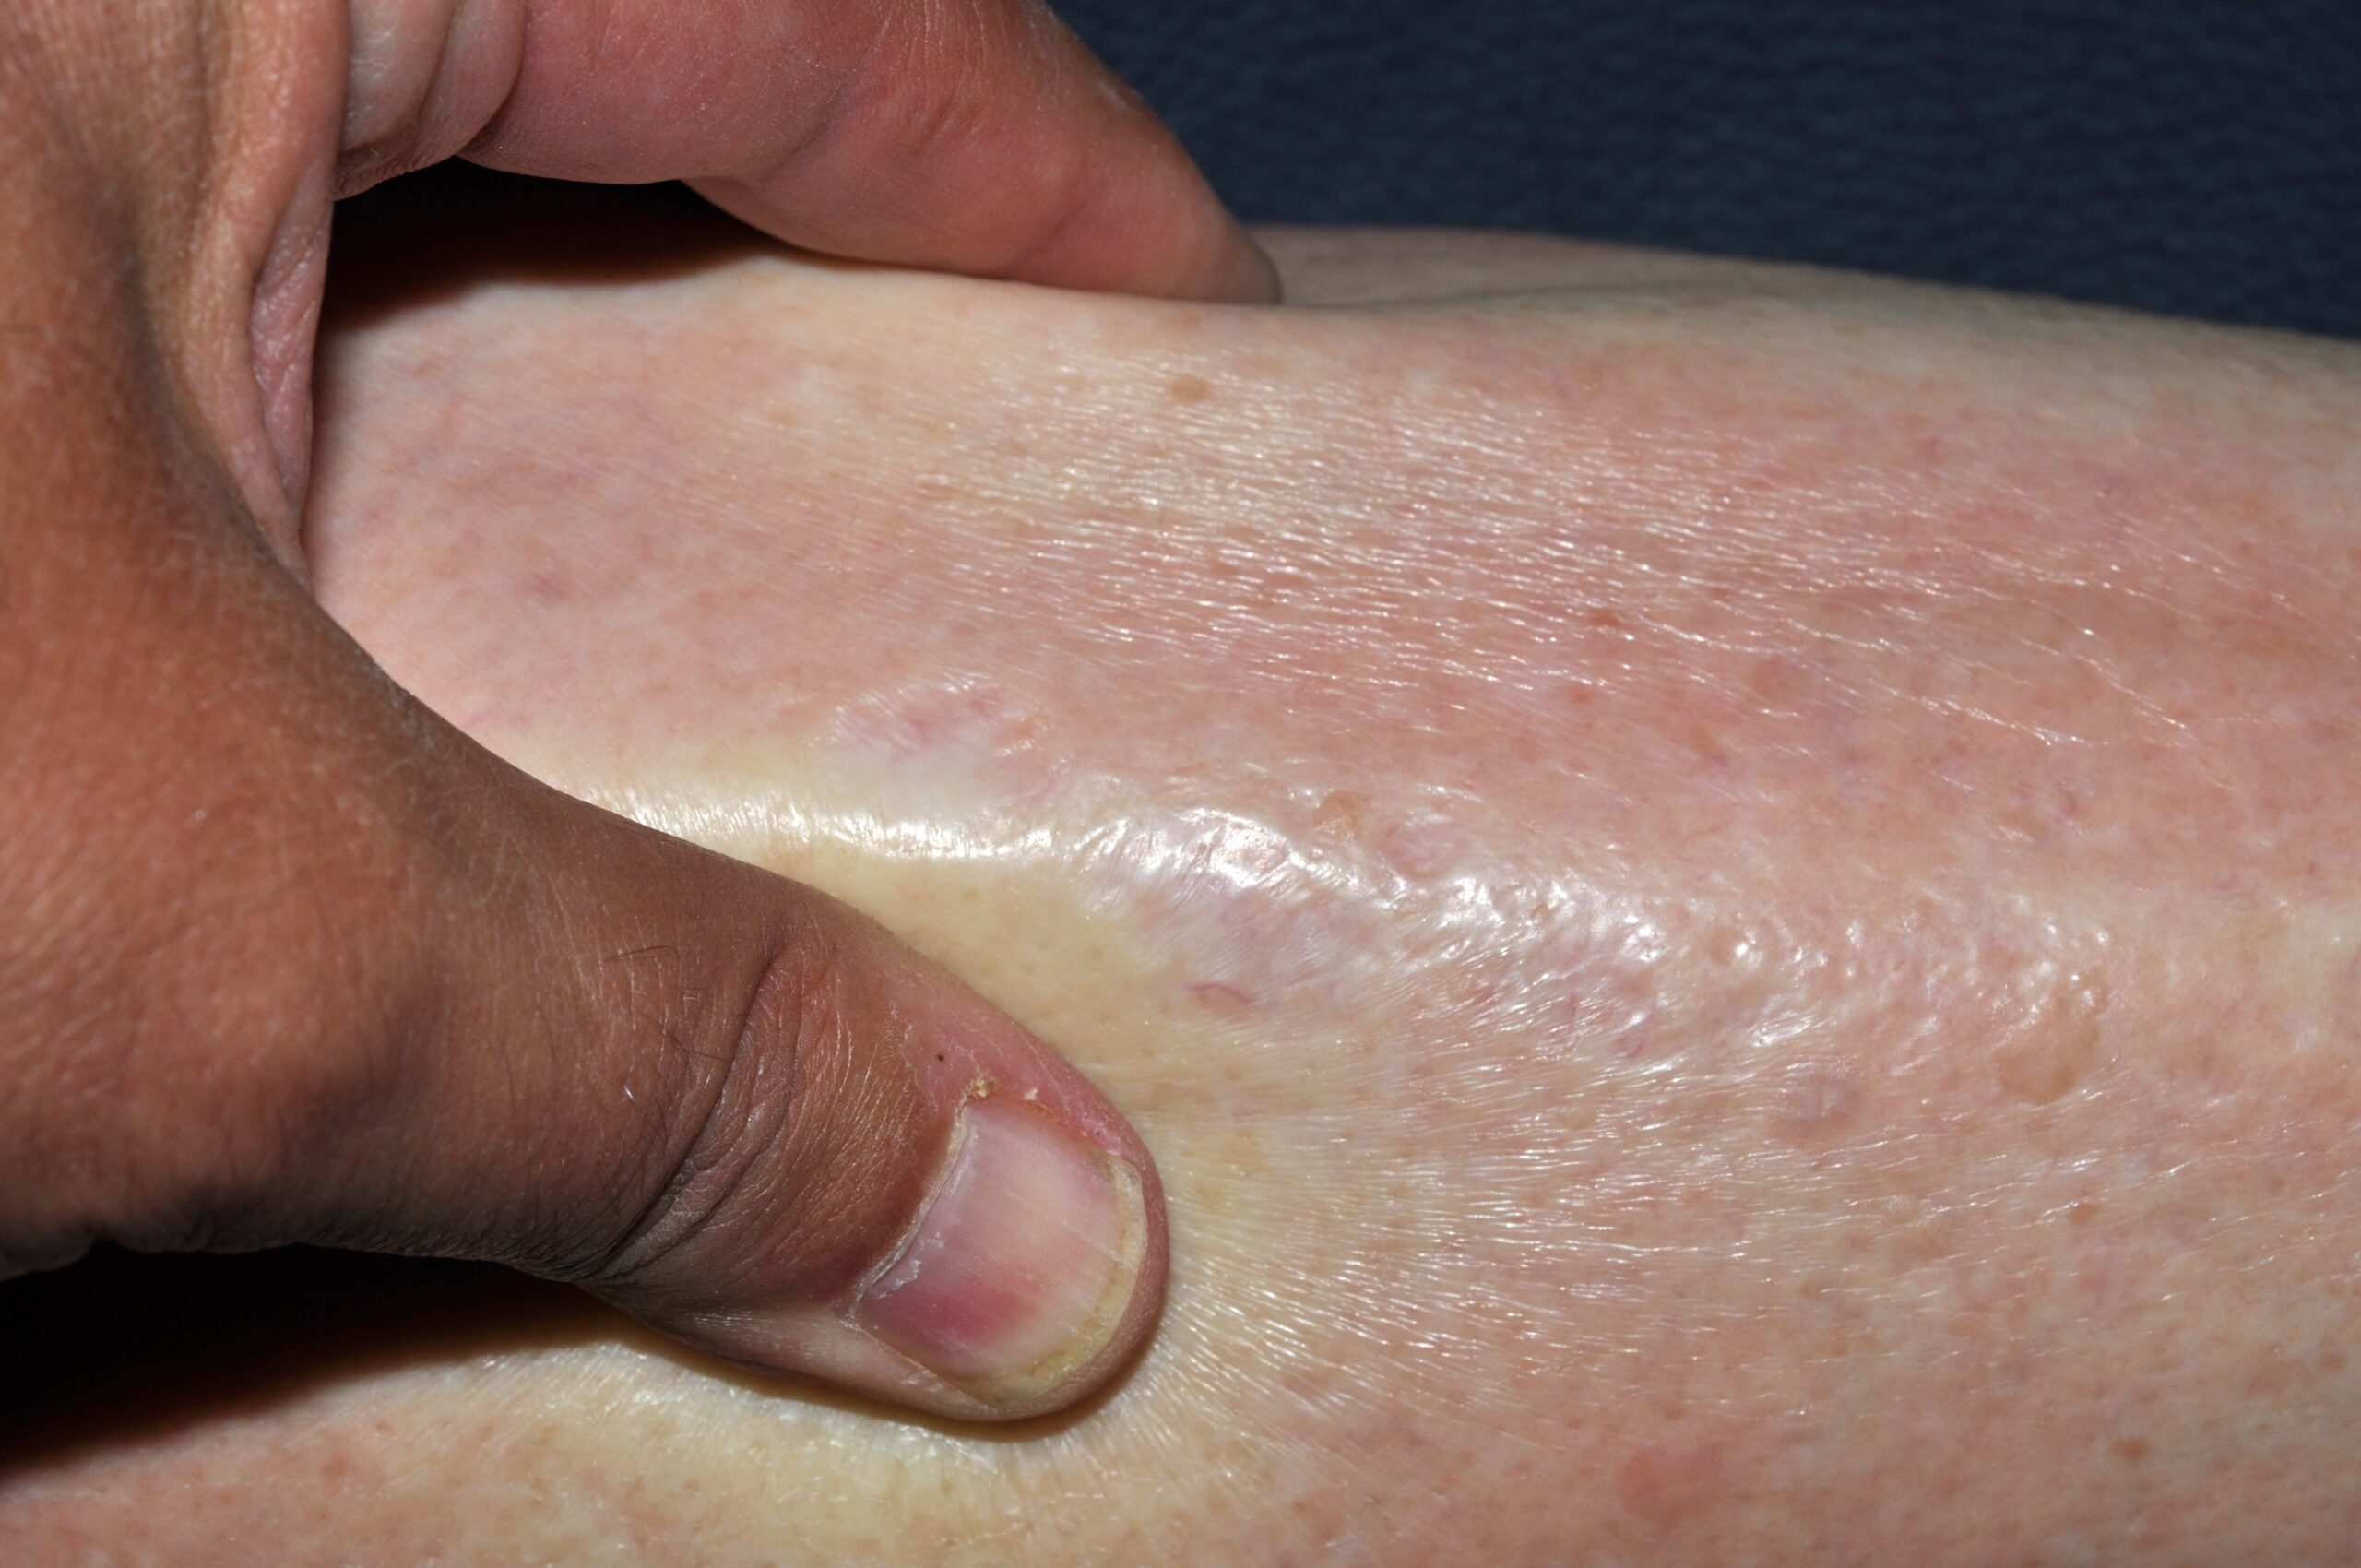
Esclerodermia sistémica progresiva M34.0; induración de la piel del escote con dificultad para pellizcarla
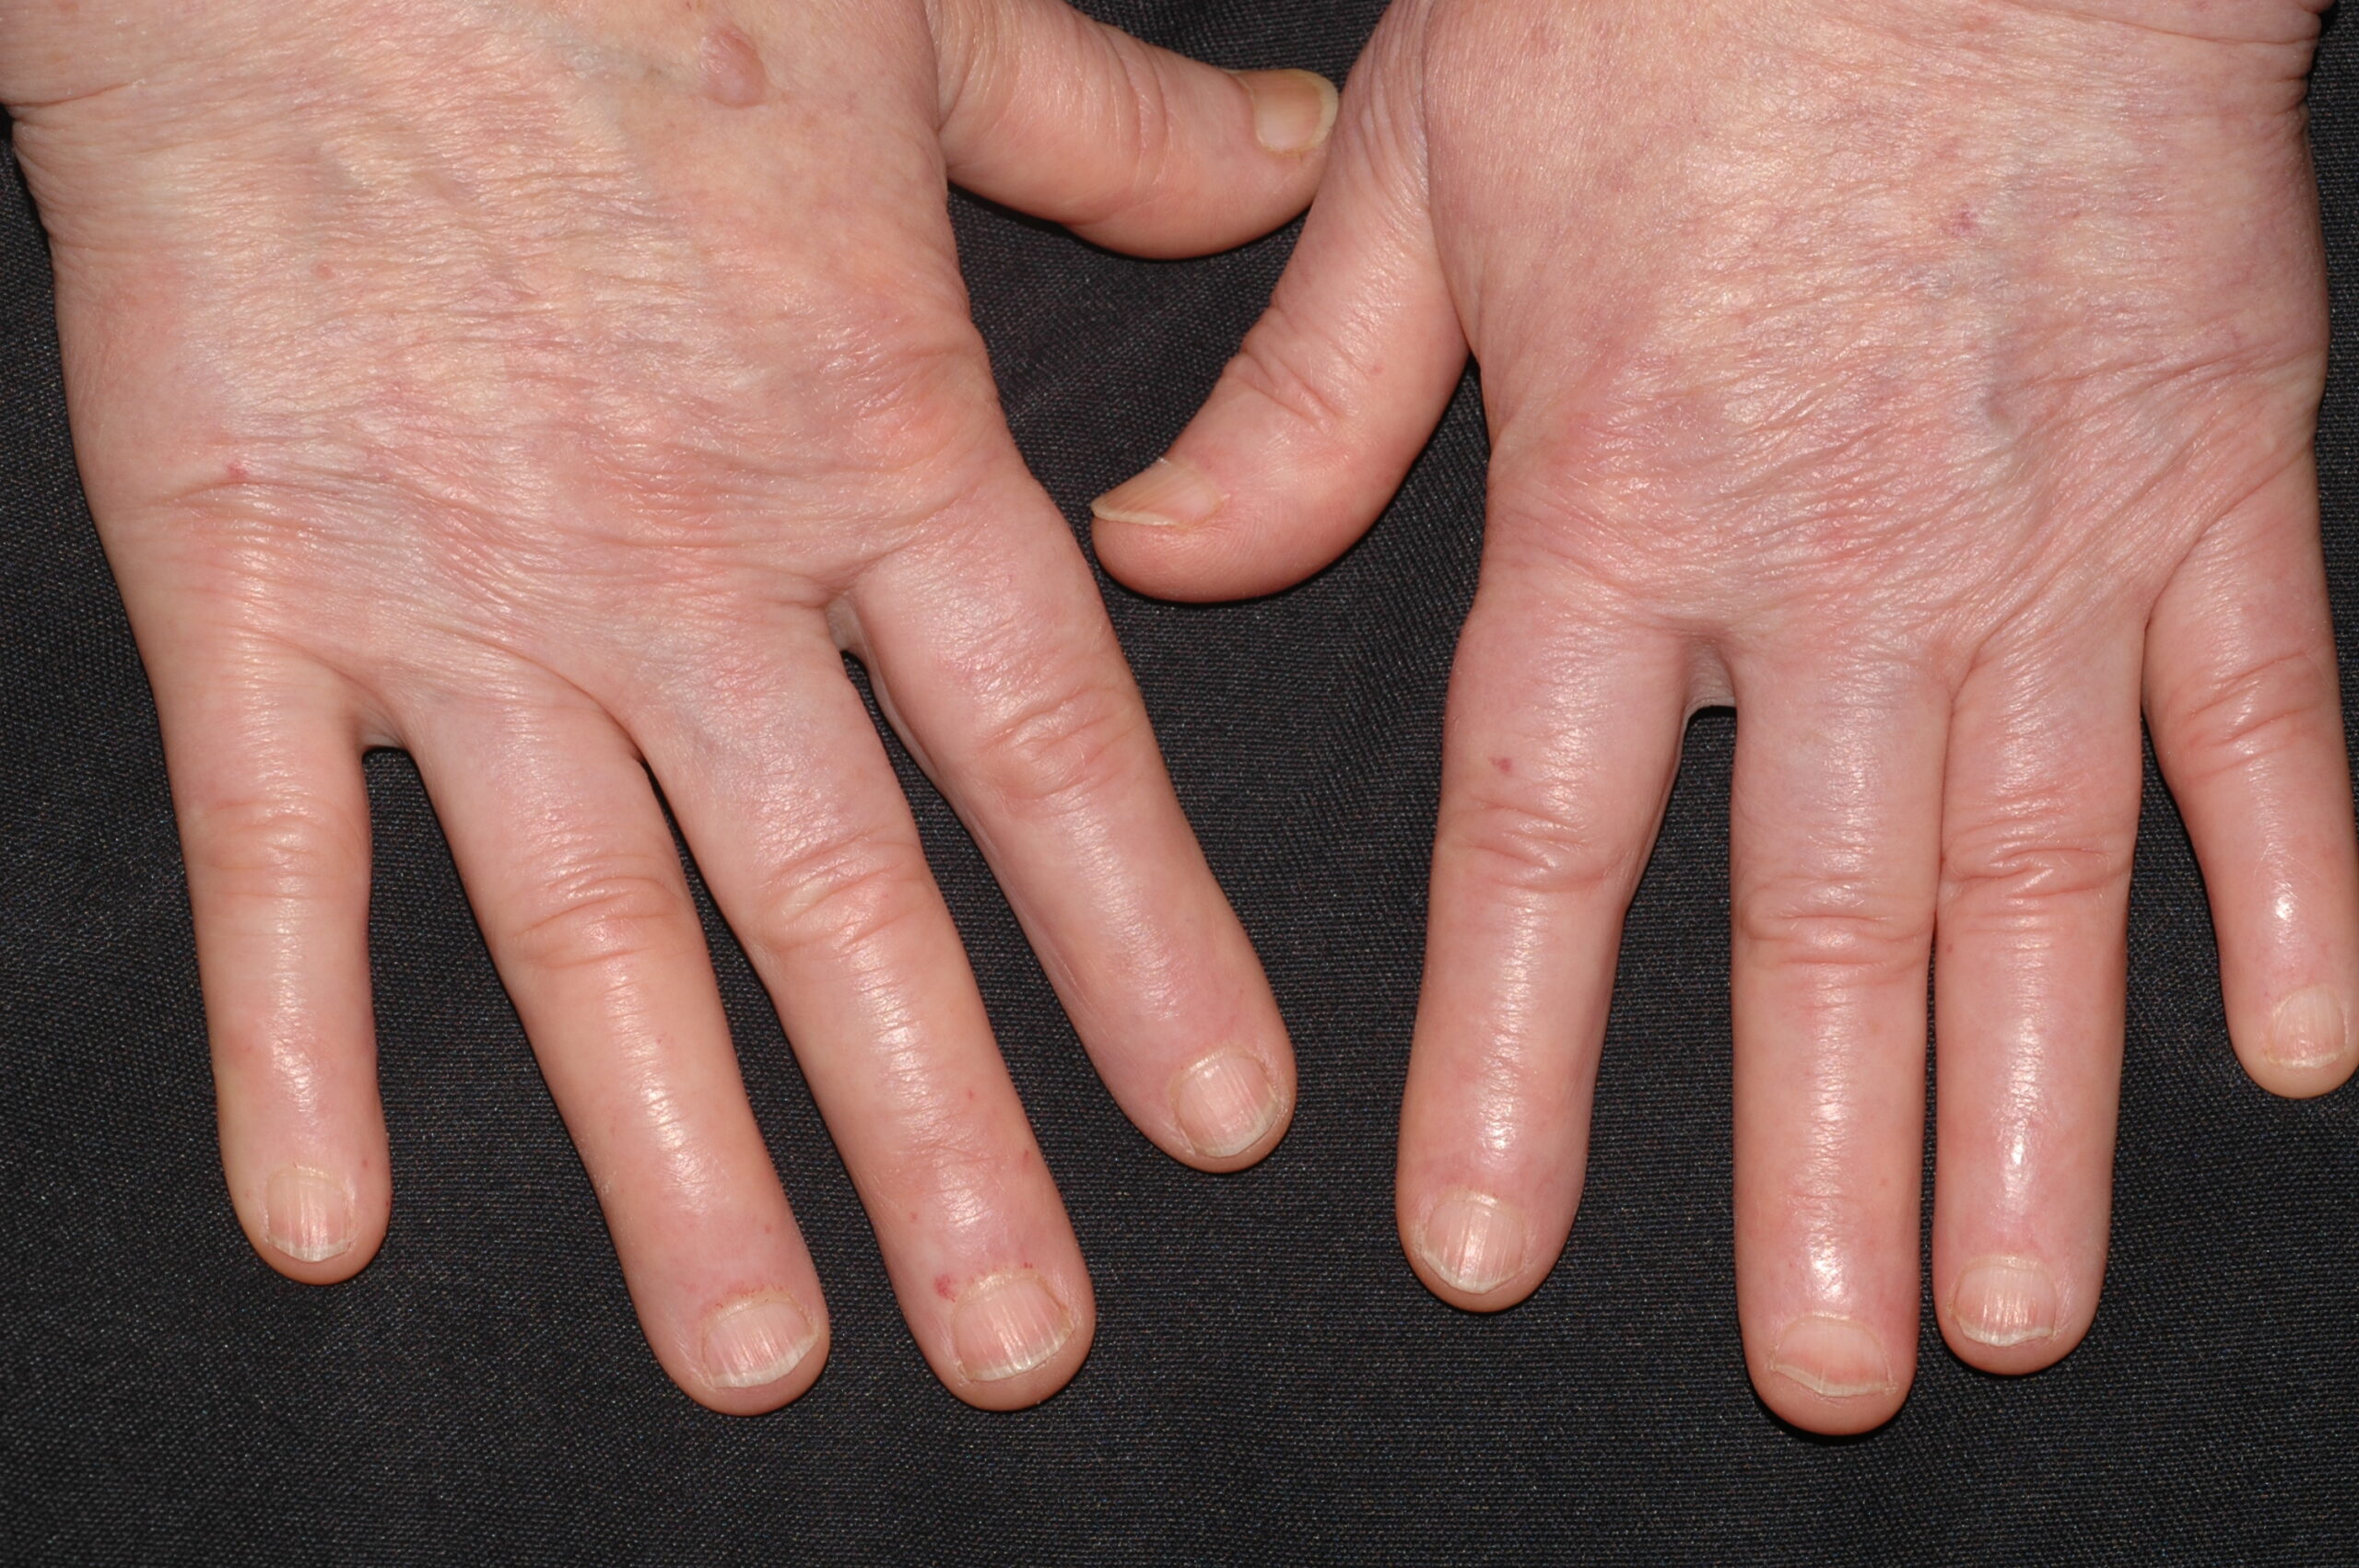
Esclerodermia sistémica progresiva M34.0; dedos en salchicha y telangiectasias periungueales
Cada vez se da más valor a los autoanticuerpos en la clasificación pronóstica de la EDS. En un estudio realizado en Londres sobre 1325 individuos con EDS se constató que los pacientes con EDS limitada con anticuerpos anticentrómero (ACA) positivos tuvieron una supervivencia mayor de 20 años (65.3%), menos fibrosis pulmonar (8.5%), menos crisis renal esclerodérmica (0.3%) y menos incidencia de afectación cardíaca (4.9%); mientras que los pacientes con anticuerpos anti-Scl70+ y EDS limitada a la piel o con EDS difusa tenían mayor incidencia de fibrosis pulmonar (86.1%). Los pacientes con EDS difusa fueron los que tuvieron menor supervivencia (32.4%) y la segunda mayor incidencia de EDS cardíaca (12.9%) a los 20 años. Los pacientes con anti-RNA polimerasa tuvieron la mayor incidencia de crisis renal (28.1%), mientras que el grupo con anticuerpos anti-U3RNP+ fueron los que tuvieron la mayor incidencia de hipertensión pulmonar (33.8%) y de EDS cardiaca (13.2%) (Nihtyanova SI, 2019).
1.4.4.3. Cambios cutáneos en la EDS
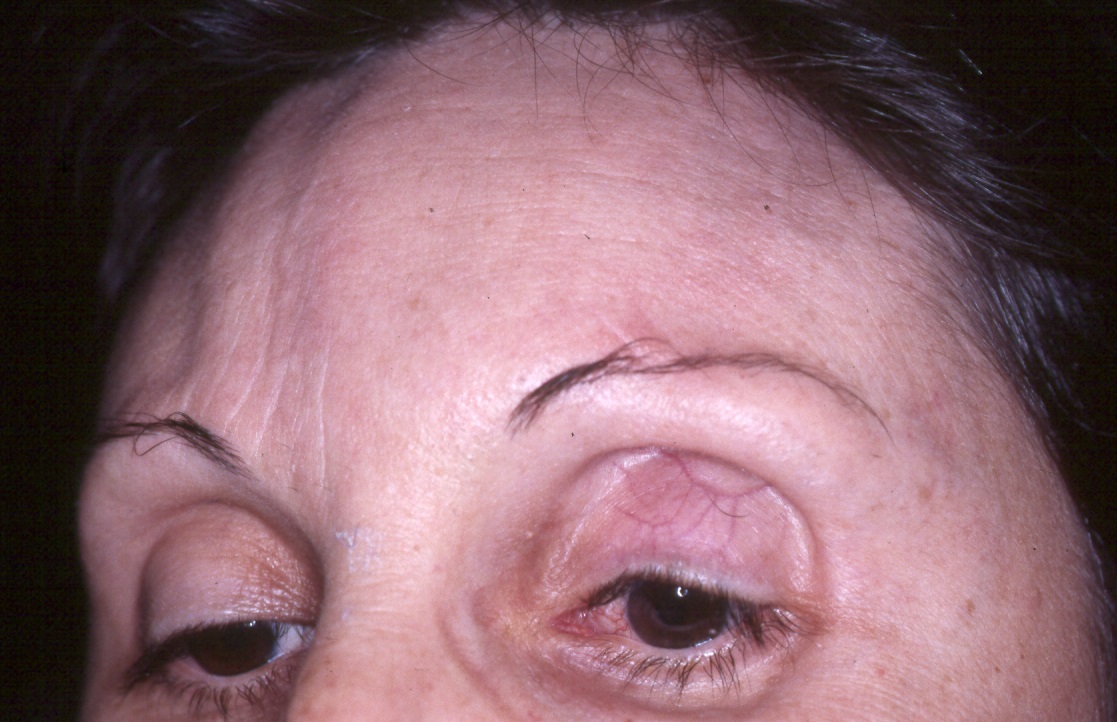
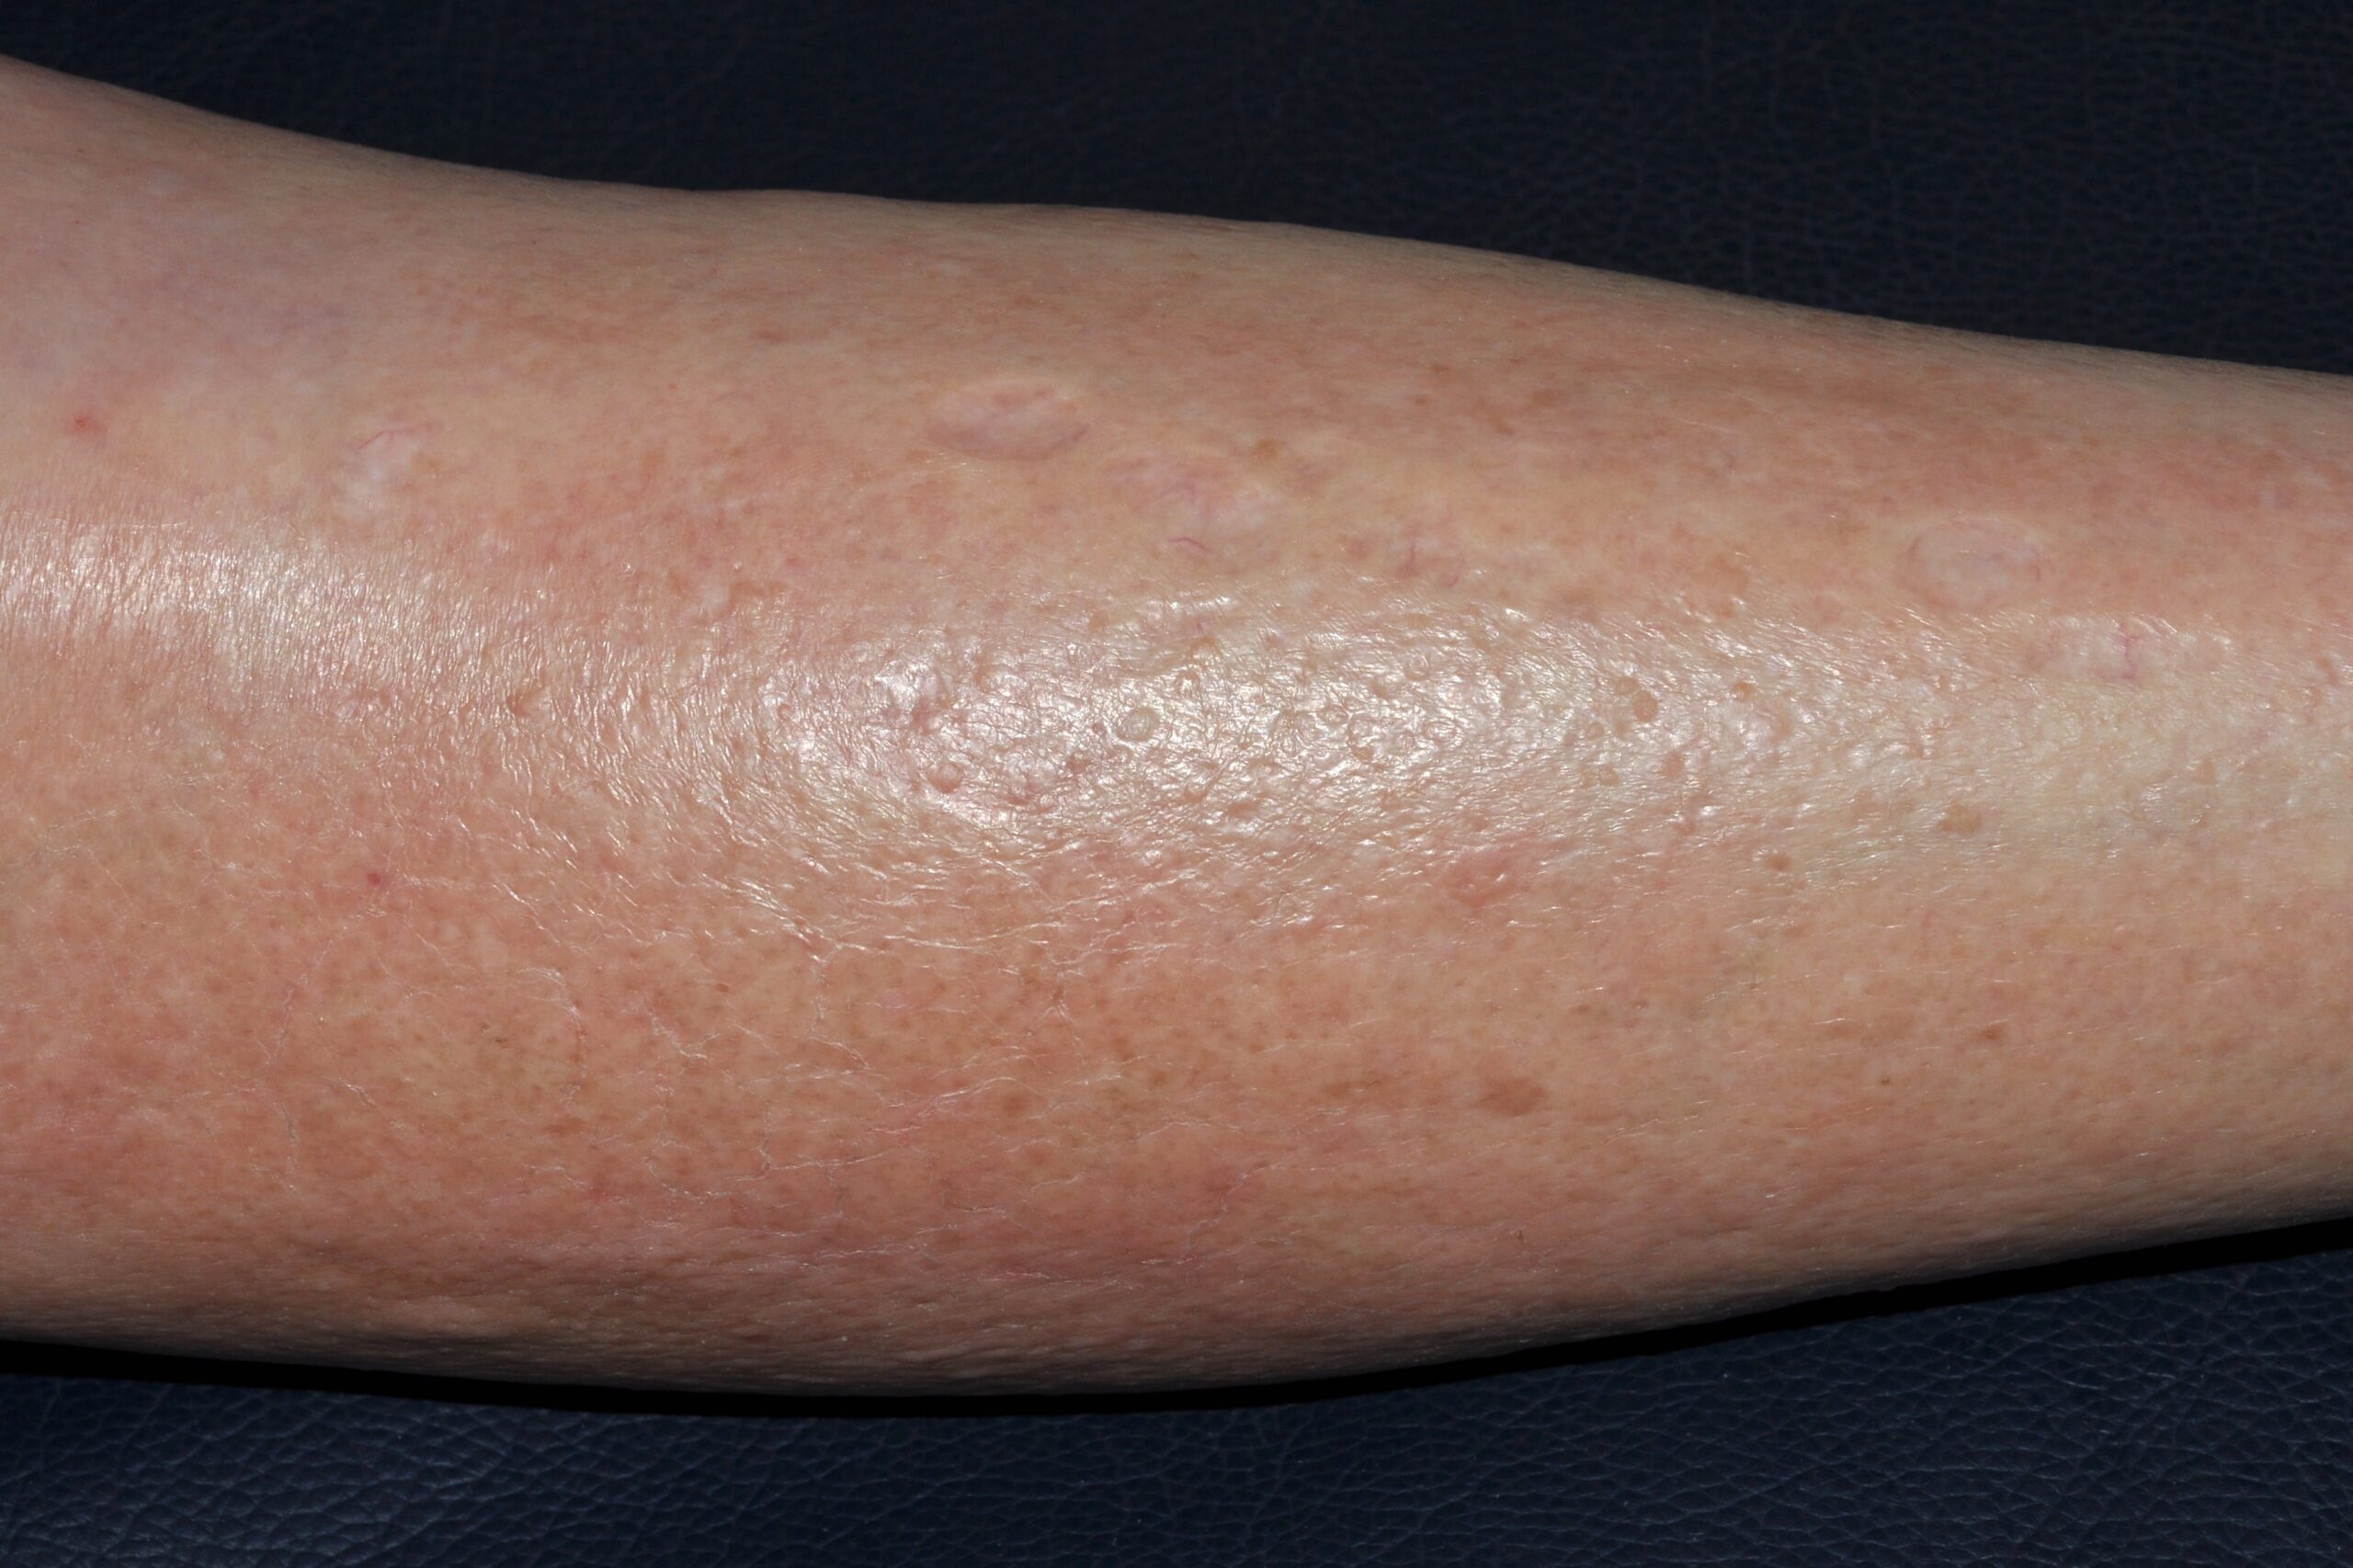
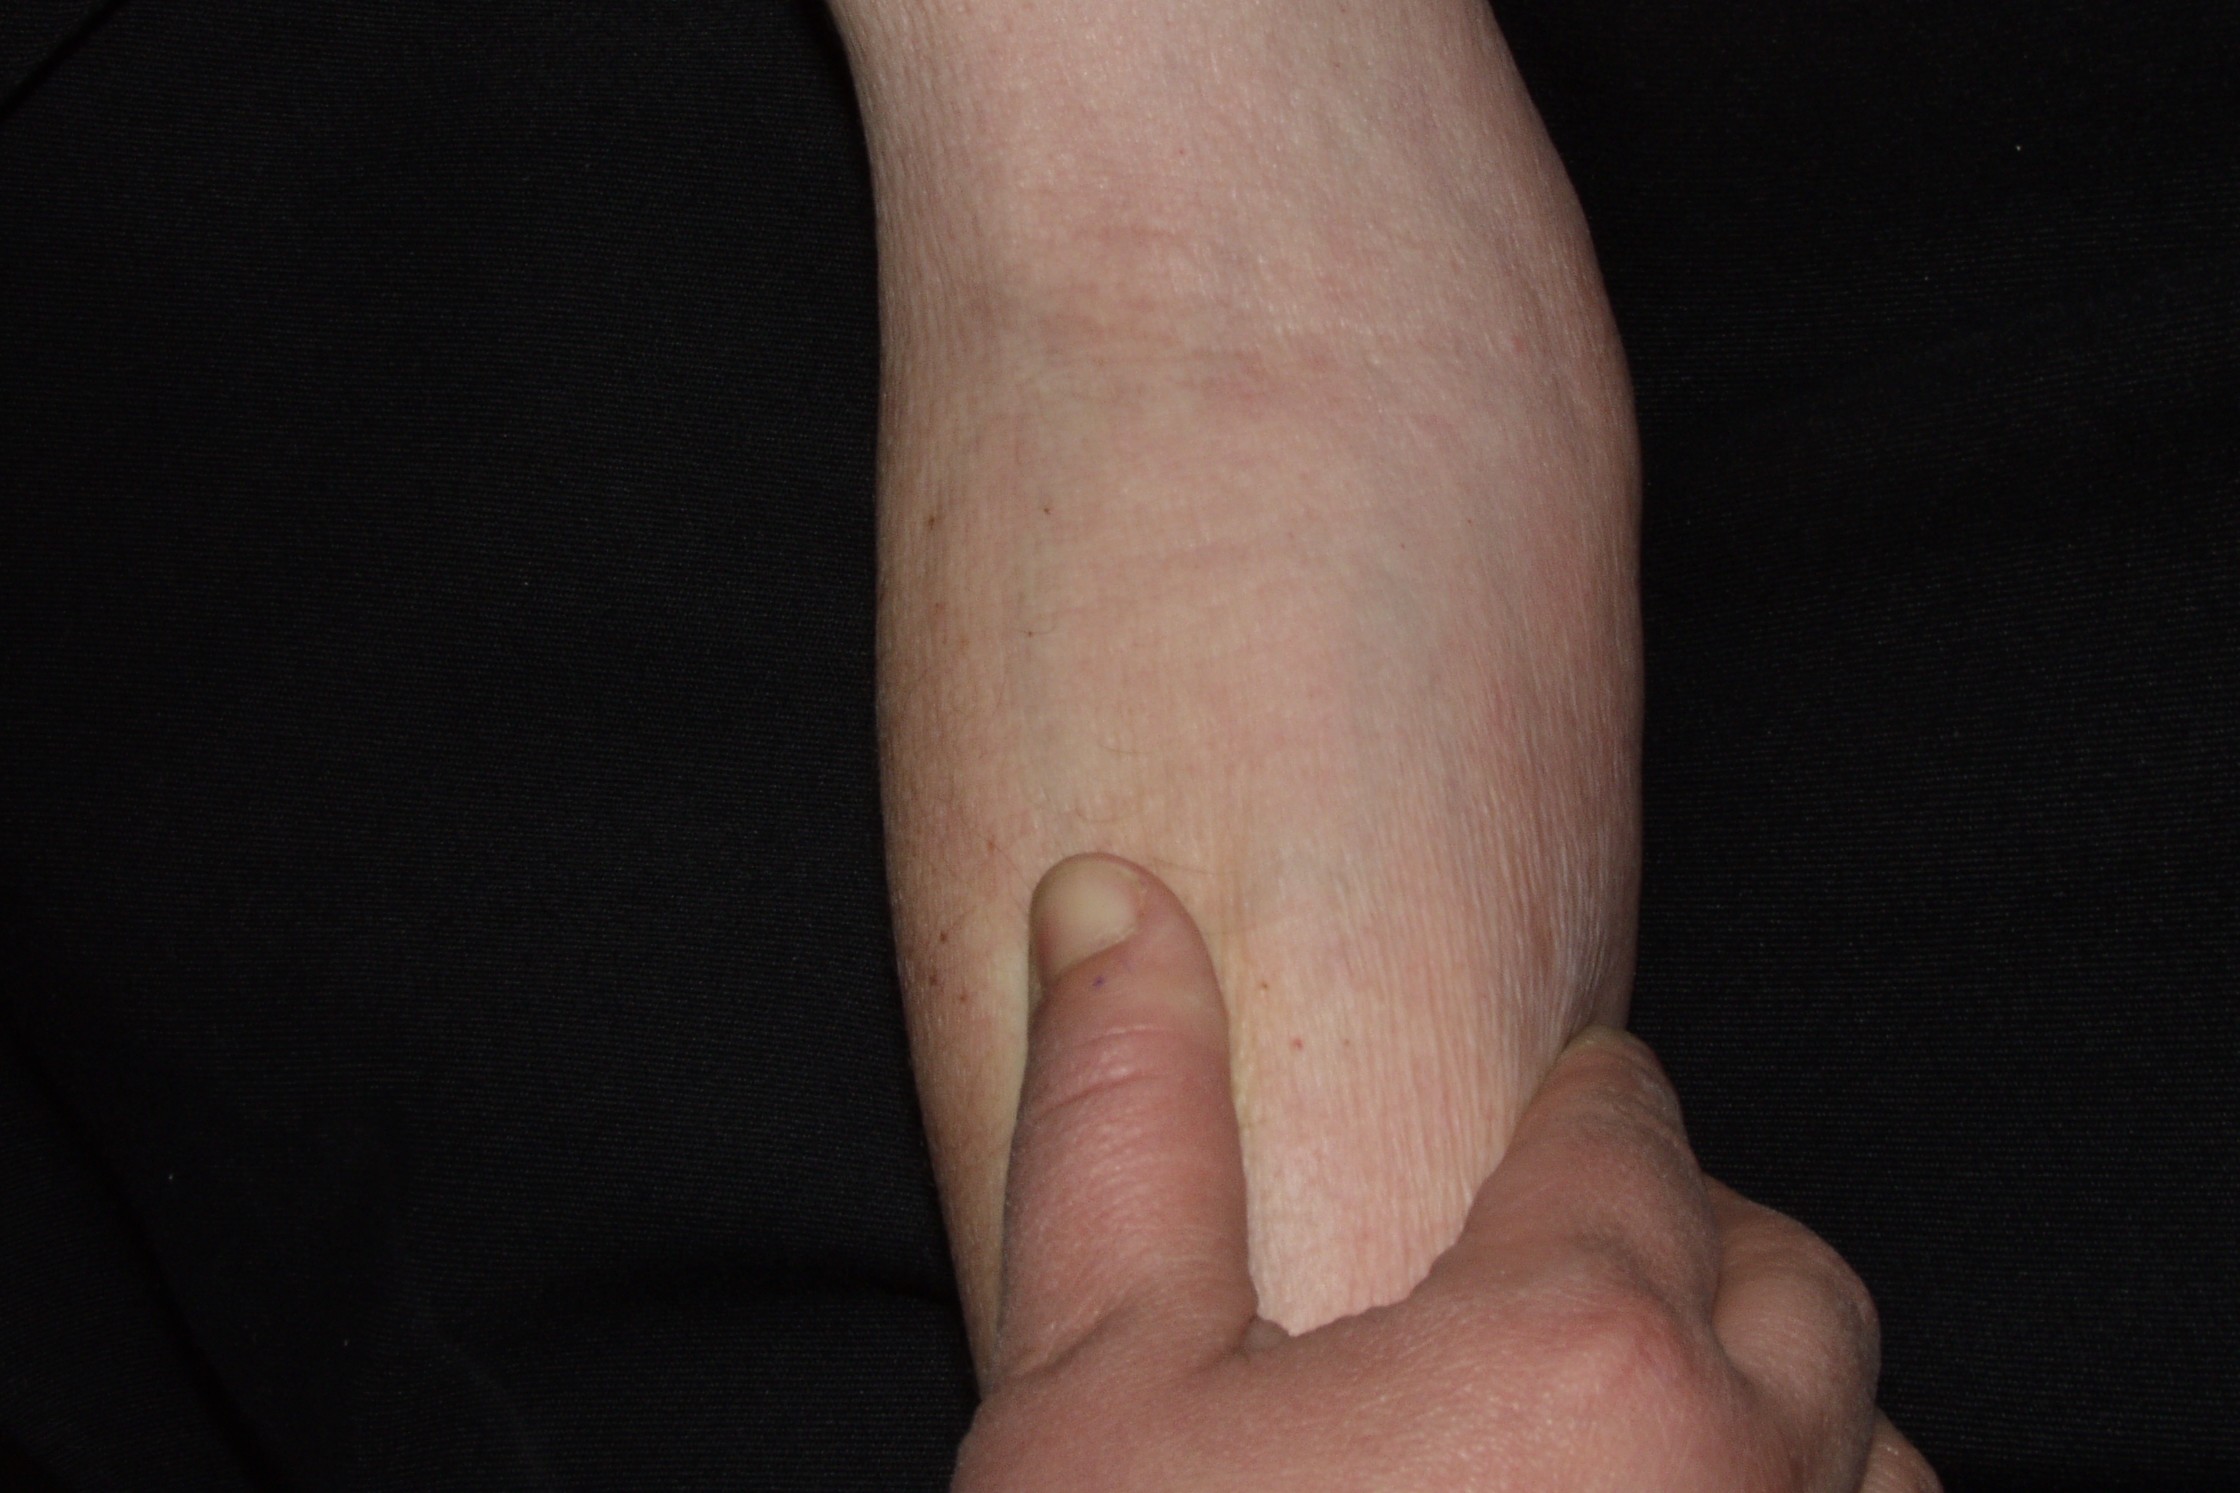
Inicialmente la piel aparece eritematoedematosa y algo indurada. Tras pocas semanas, se torna dura, lisa y adherida a planos profundos, adquiriendo una consistencia leñosa que impide la movilización normal de las extremidades. Se pierden los pliegues fisiológicos, dando una sensación inicial de rejuvenecimiento, pero dejando paso a una facies inexpresiva e inmóvil. Los labios se adelgazan, la apertura bucal disminuye y aparecen unos finos pliegues radiales alrededor de la boca. Este periodo indurativo puede durar muchos años en el caso de la EDS limitada, o bien establecerse en menos de 1 año, en el caso de la forma difusa.
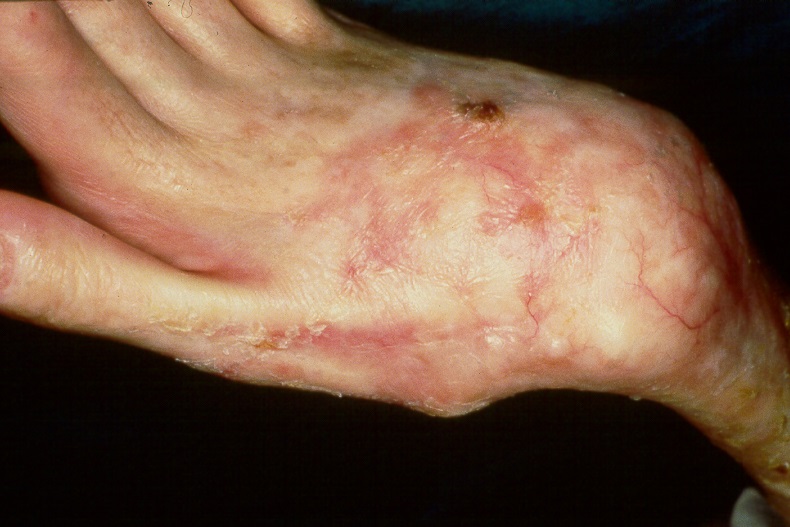
Posteriormente, en las zonas de piel indurada, observaremos alopecia, anhidrosis, hiperpigmentación, telangiectasias y calcificaciones (tumoraciones subcutáneas, duras que pueden ulcerarse y drenar un material espeso de color blanco). En las fases avanzadas son frecuentes las ulceraciones de los pulpejos de los dedos por isquemia. La disminución de la movilidad y la isquemia inducen una reabsorción progresiva de las falanges distales que conduce al adelgazamiento de los dedos seguido de acortamiento de los mismos. En casos muy evolucionados las falanges distales llegan a desaparecer.
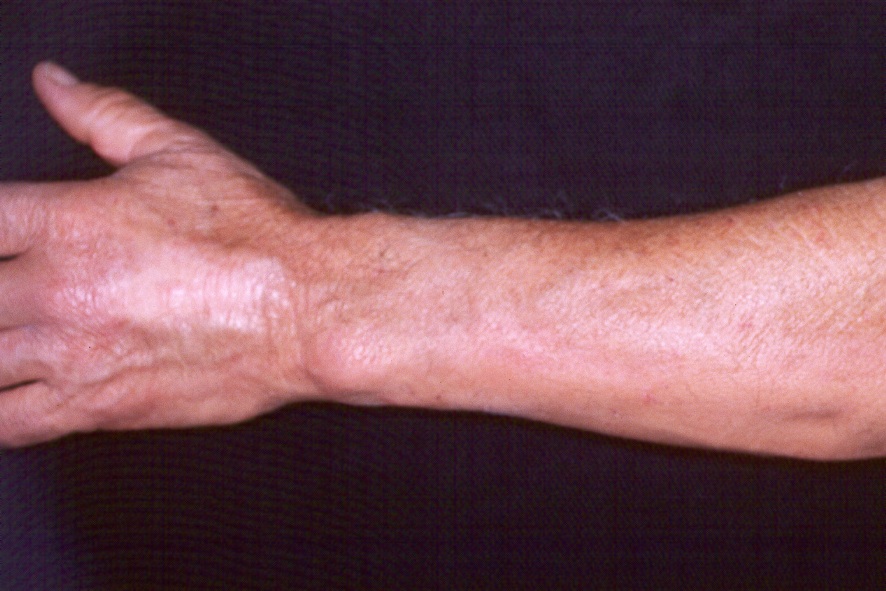
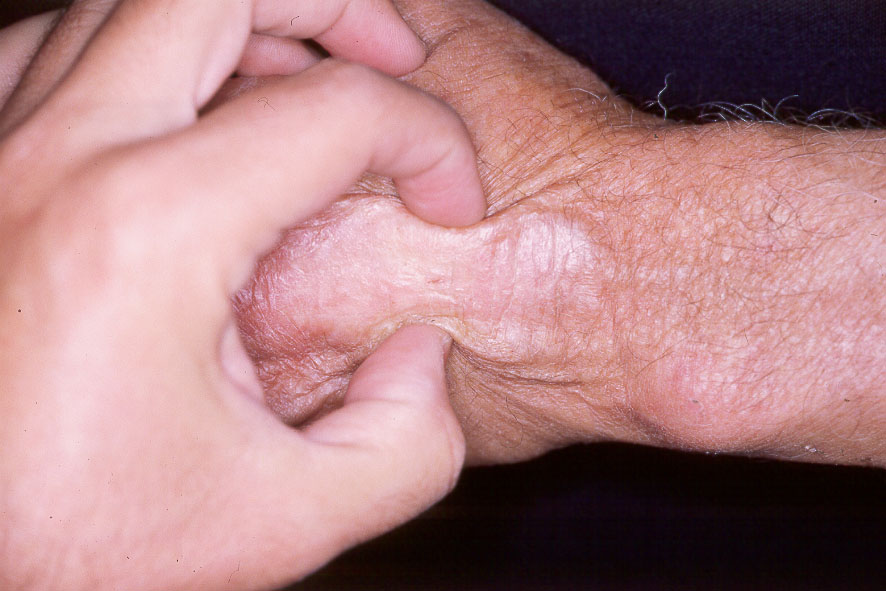
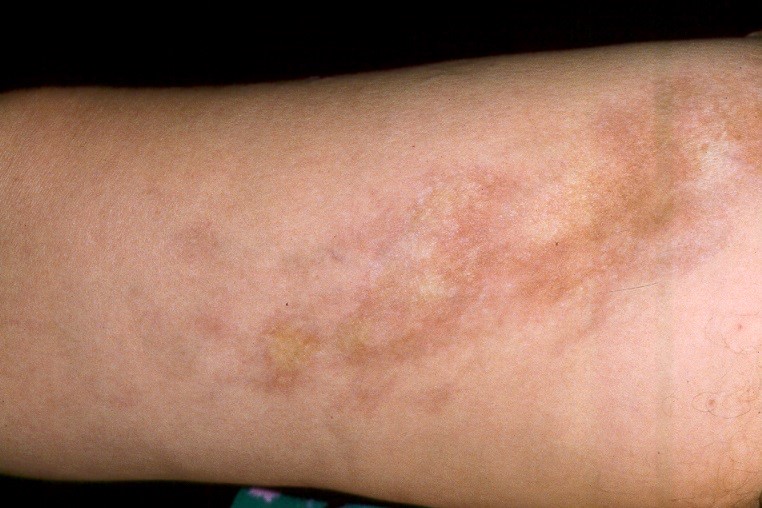
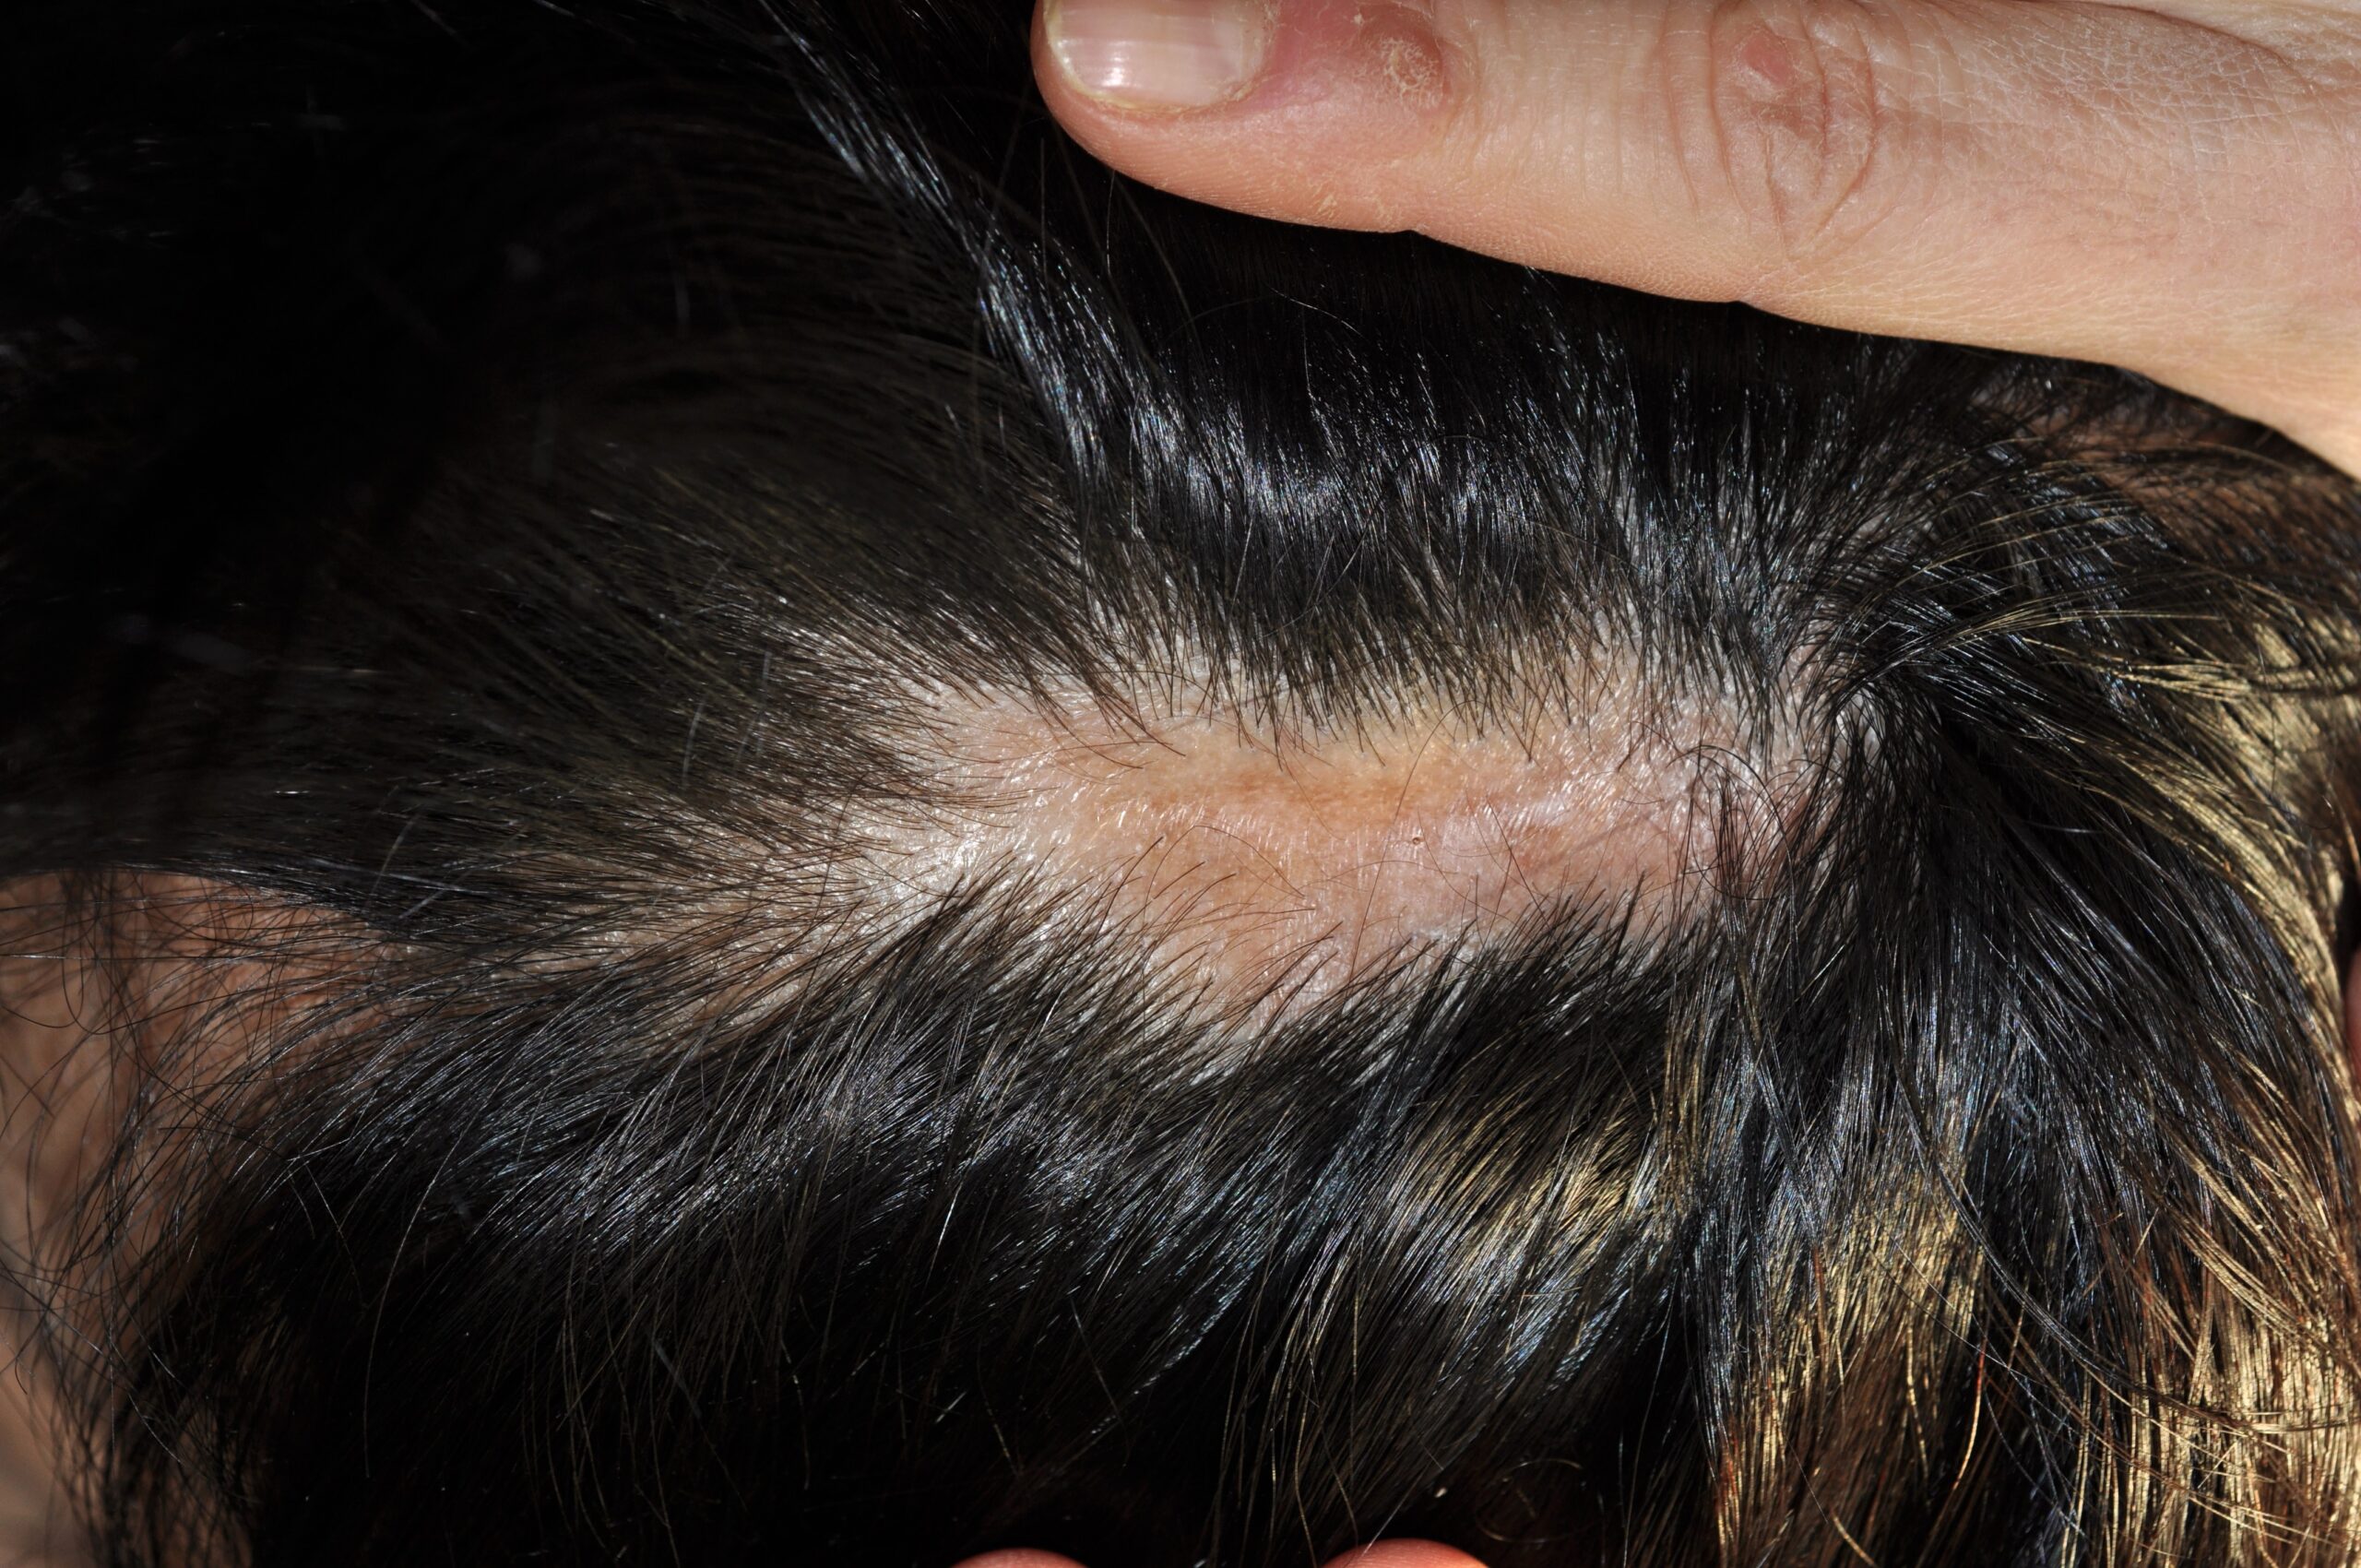
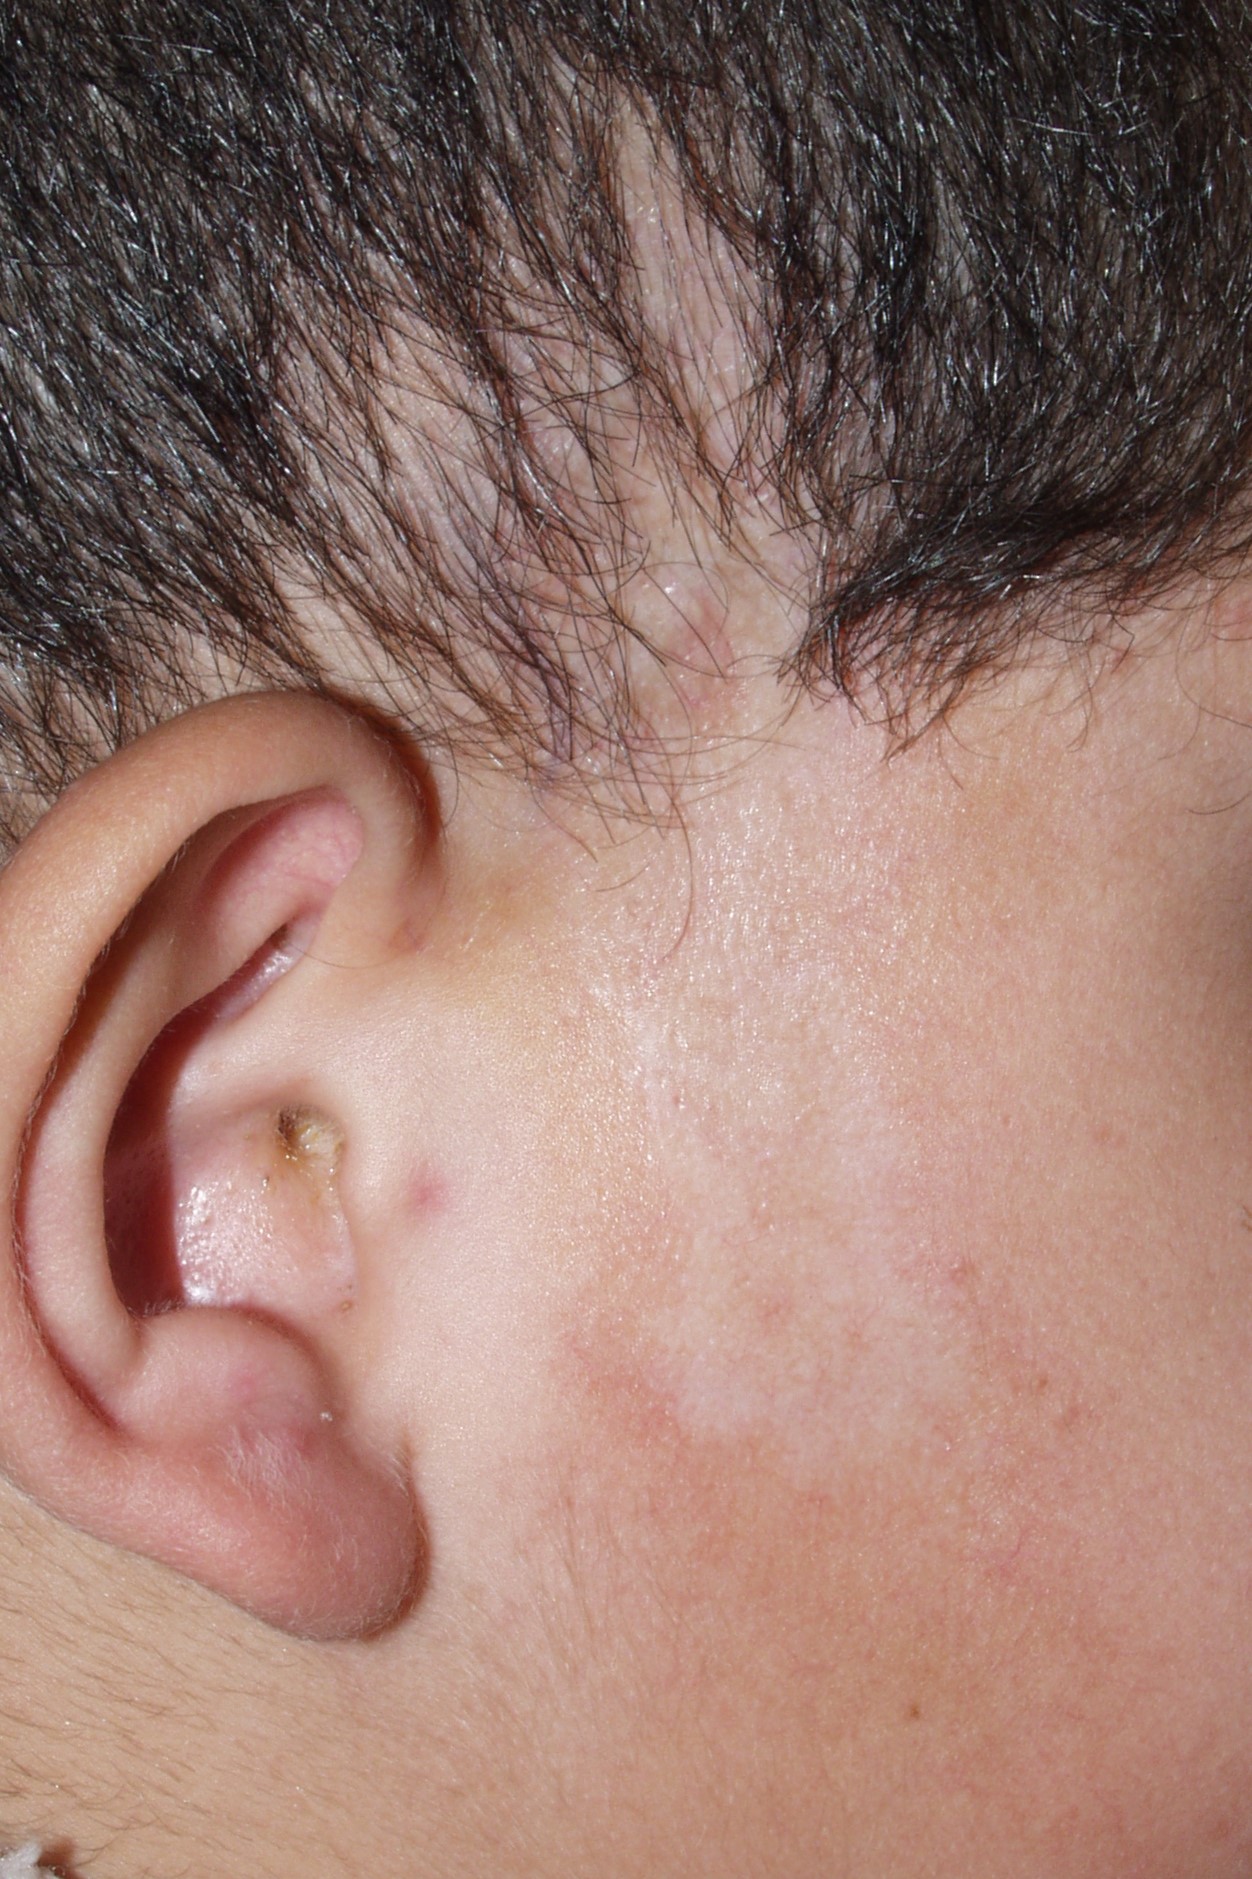
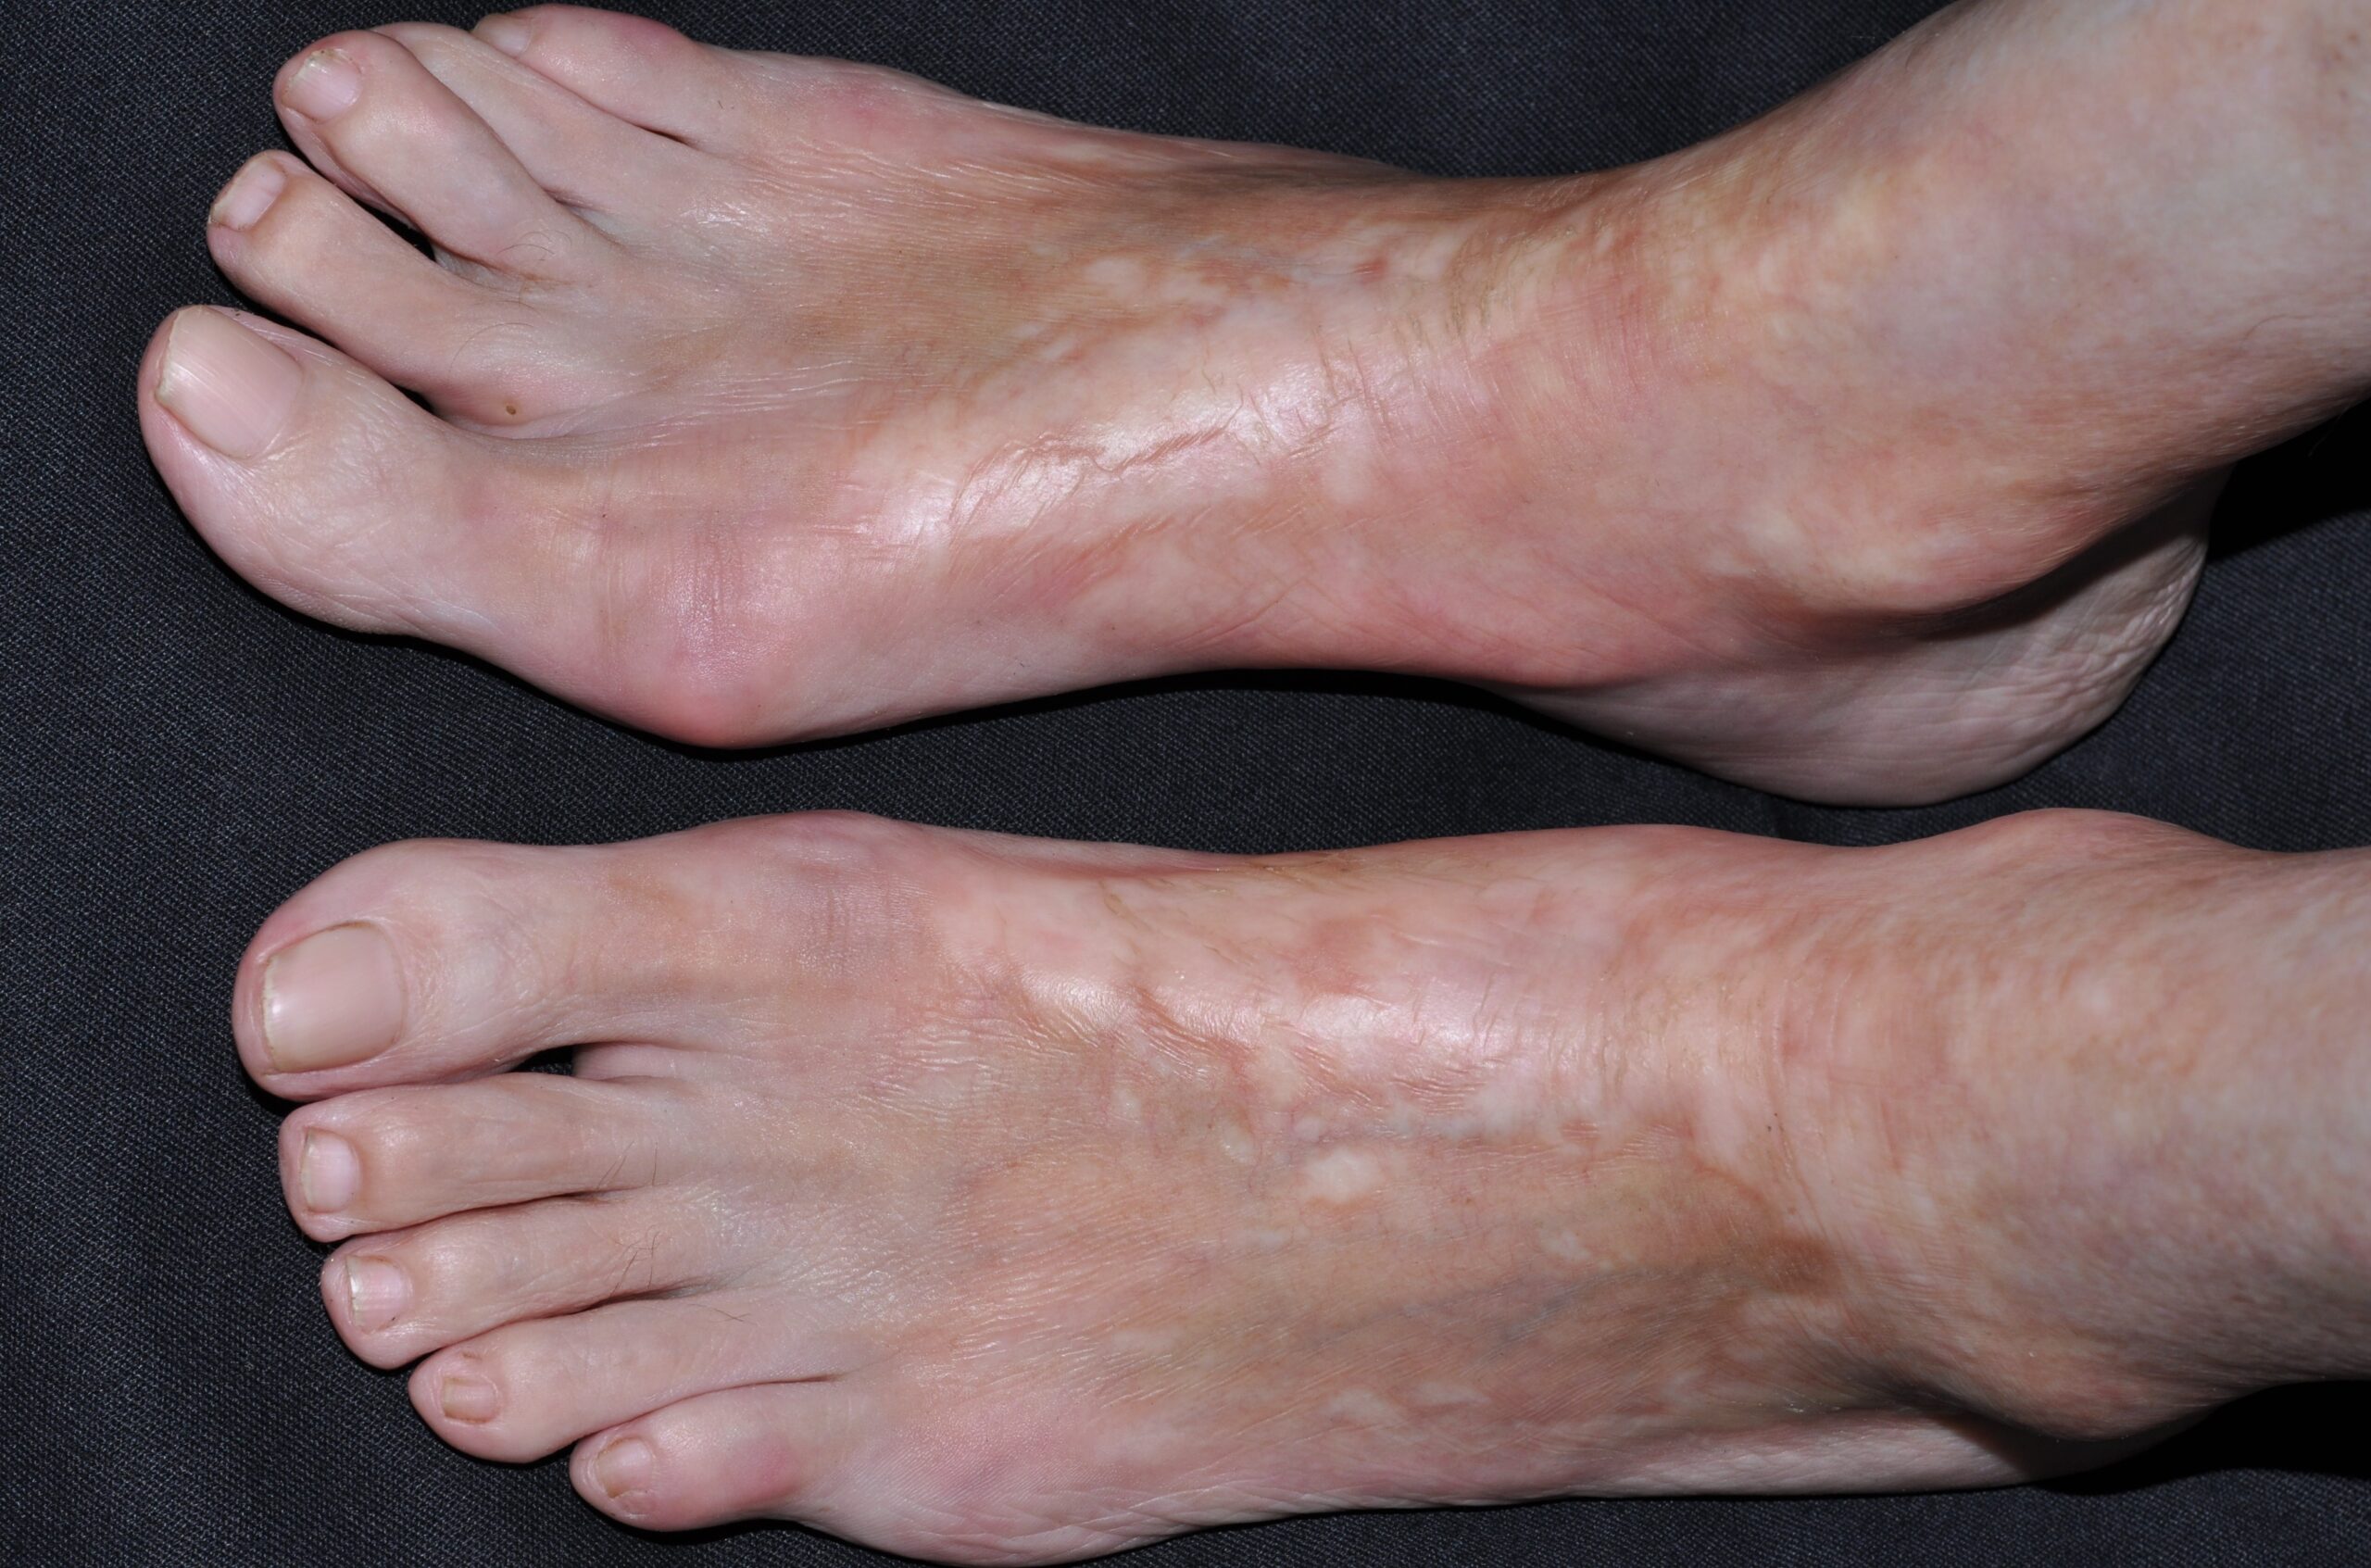
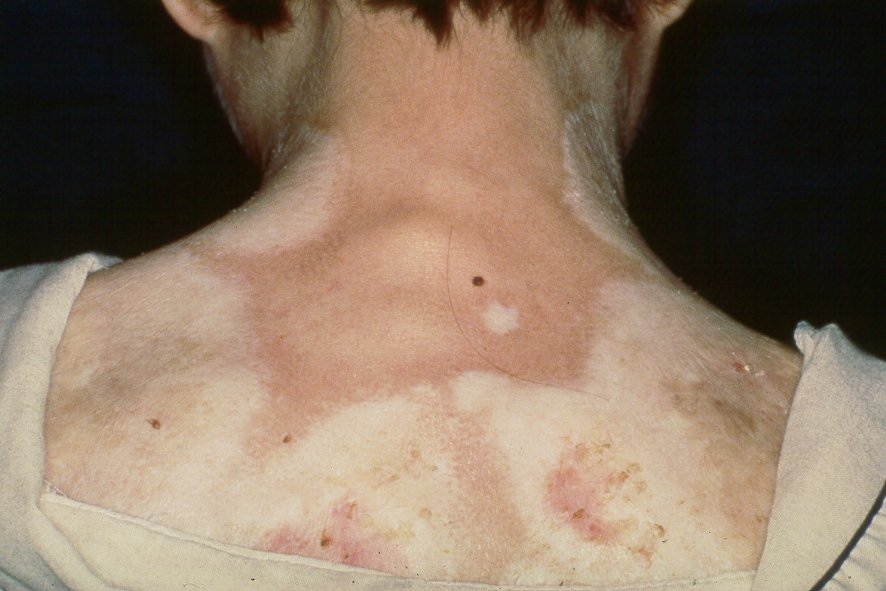
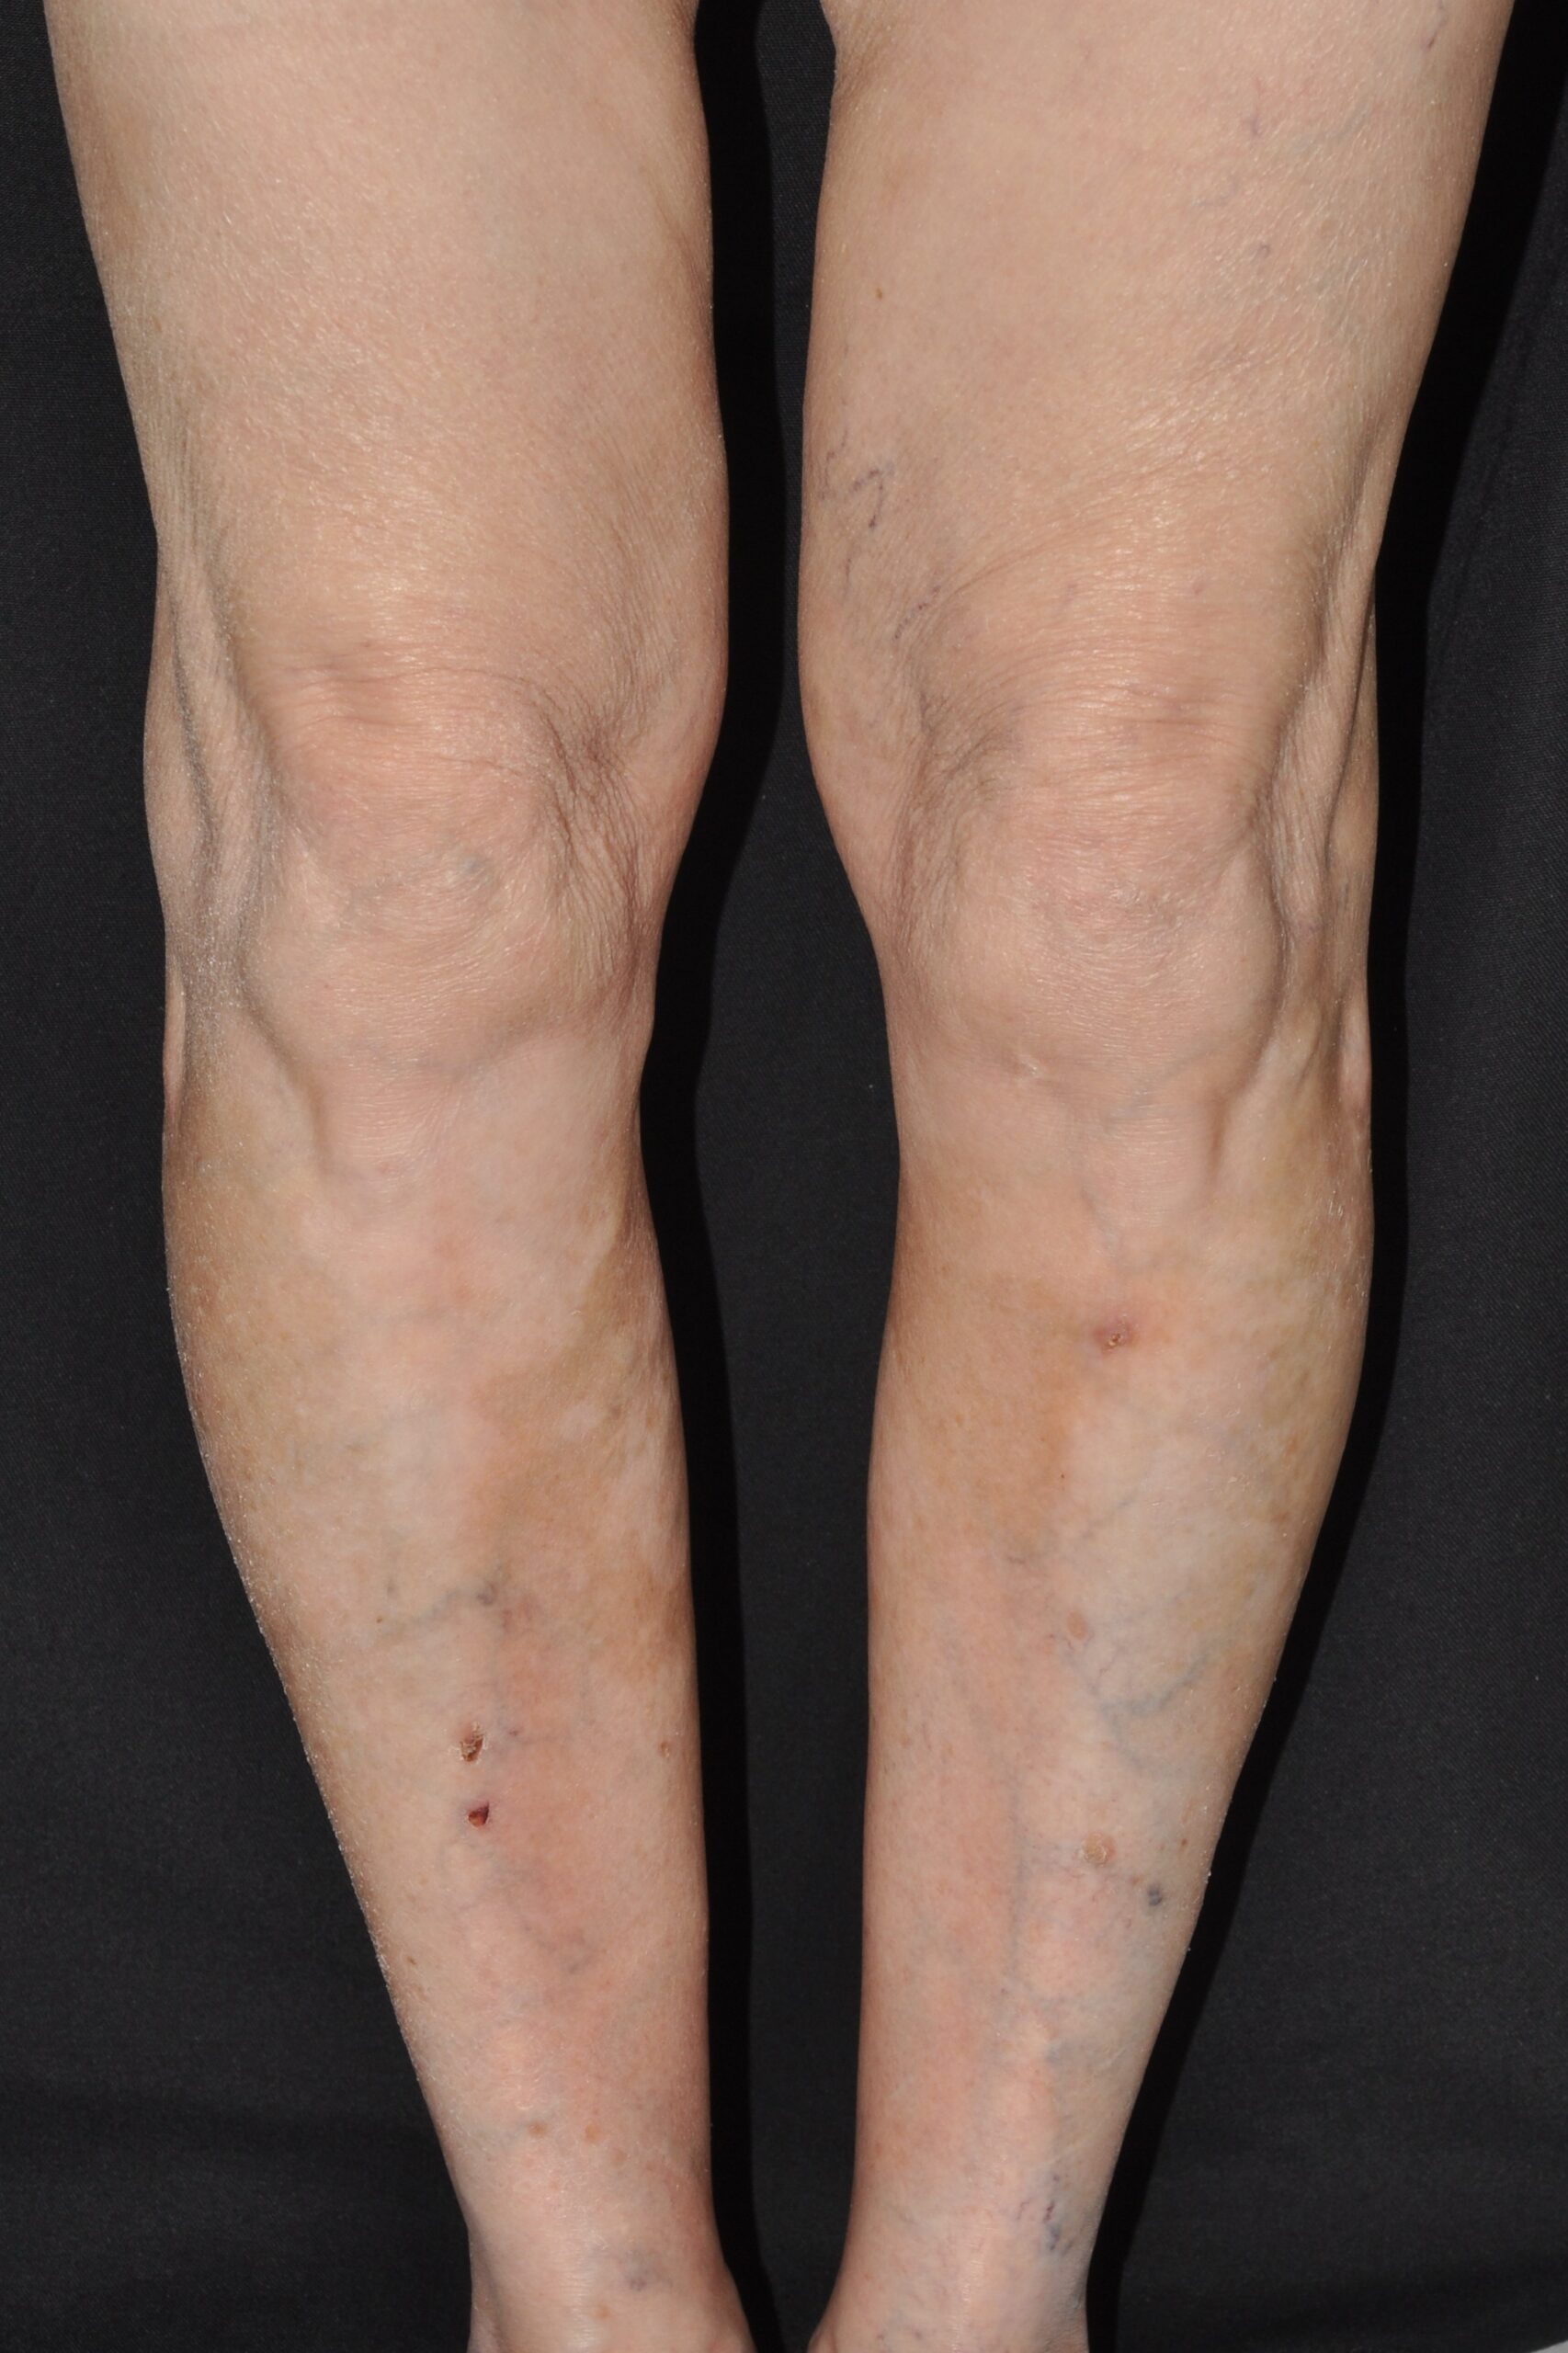
También se produce con mayor frecuencia vitíligo. En un estudio poblacional se comparó la incidencia de EDS en pacientes con vitíligo (n = 20.851) con la de sujetos control emparejados por edad, sexo y etnia (n = 102.475) respecto a la incidencia de EDS. La tasa de incidencia de nueva aparición de EDS fue de 2,4 casos por 10.000 mientras que en los controles fue de 0,4/10.000 personas-año. Los pacientes con vitíligo tuvieron un mayor riesgo de EDS (HR ajustada, 5,37; p < 0,001) y un antecedente de EDS predijo probabilidades elevadas de desarrollar vitíligo (OR = 2,09; p = 0,006). Por otra parte, aquellos pacientes con vitíligo y EDS comórbida tenían mayor edad y una mayor prevalencia de cardiopatía isquémica, hiperlipidemia e hipertensión (Kridin K, 2023). Además, en la EDS se produce una despigmentación en “sal y pimienta” muy similar al vitíligo, que respeta las áreas perifoliculares (Ghosh SK, 2022). En algunos pacientes con esclerodermia lineal se ha observado también un vitíligo segmentario (vitíligo de un segmento de la piel que no atraviesa la línea media). Muchas afecciones genéticas lineales, como el liquen estriado, la blaschquitis, la esclerodermia lineal y el lupus eritematoso lineal, siguen un patrón a lo largo de las líneas de Blaschko (mosaicismo genético). Se sospecha que están causadas por una reacción autoinmune contra una célula mutada (Dsouza D, 2022).
1.4.4.4. Fenómeno de Raynaud (FR)
Es un signo de la enfermedad vascular y se produce como consecuencia de un vasoespasmo. La isquemia resultante produce dolor de las manos que puede ser incapacitante. Puede ser primario (‘idiopático’) o secundario a múltiples enfermedades y fármacos. Se calcula que la prevalencia de FR en la población general es del 5%. Ahora bien, con frecuencia, es la manifestación precoz de una enfermedad autoinmune (sobre todo EDS, pero también otras colagenosis y vasculitis). Para su estudio se debe realizar un interrogatorio detallado y una exploración física exhaustiva. Igualmente deben examinarse los capilares periungueales mediante una capilaroscopia, aunque las alteraciones también se pueden objetivar mediante dermatoscopia. Igualmente deben hacerse estudios de laboratorio dirigidos (especialmente de autoinmunidad con determinación de ANA y anticuerpos específicos de EDS) (Devgire V, 2019). La determinación de los autoanticuerpos puede ser muy útil para averiguar la causa del FR. En un estudio sobre 266 pacientes con FR, la detección de los autoanticuerpos permitió el cambio de diagnóstico en 20 pacientes. En 15 se determinó que padecían una EDS, 4 una ETC indiferenciada y 1 enfermedad mixta del tejido conectivo. Los 20 tenían ANA+ y en 11 de los mismos se detectaron anticuerpos específicos (9 anticuerpos anti-centrómero, 1 anti-Scl70 y 1 anti-RNPC) (Torrens Cid LA, 2019).
1.4.4.5. Tratamiento de la esclerodermia sistémica
La EDS todavía no tiene cura definitiva y el tratamiento debe individualizarse. Puede realizarse tratamiento sintomático del FR, de la esofagitis por reflujo, la hipertensión arterial, la insuficiencia renal, cardiaca, etc. Con el fin de mejorar el trastorno escleroso se han propuesto fármacos como el metotrexato, la ciclofosfamida, el micofenolato de mofetilo (MMF) o incluso trasplante autólogo de células madre hematopoyéticas (Volkmann ER, 2019). Es igualmente importante la educación del paciente sobre cambios y adaptaciones en los estilos de vida al aire libre y limitar el frío como tratamiento de primera línea. Si se sospecha EDS difusa se ha de remitir a un centro especializado para la evaluación exhaustiva del proceso por el riesgo de complicaciones orgánicas tempranas y graves y valorar la necesidad de inmunosupresión con MMF o metotrexato, o bien considerar ensayos clínicos con inmunosupresores biológicos como rituximab o tocilizumab o trasplante autólogo de células madre hematopoyéticas (TCMH).
Para la enfermedad pulmonar intersticial (EPI, fibrosis pulmonar) existe evidencia sobre la utilidad de la ciclofosfamida y de MMF (con mejor tolerancia). Se puede agregar rituximab o tocilizumab, como terapia de rescate. También se utiliza el nintedanib, un antifibrótico oral inhibidor de la tirosin-cinasa, a una dosis de 100-150 mg dos veces al día, que ha demostrado frenar la reducción de la CVF (Distler O, 2019). Todos los casos de EDS deben ser cribados para EPI con TCAR de tórax basal y PFP (incluidas espirometría y transferencia de gases). Las PFR deben repetirse cada 3-6 meses durante 3 años y posteriormente cada 6-12 meses. Para la hipertensión pulmonar (PAPm >20 mmHg) se utilizan los inhibidores de la fosfodiesterasa tipo 5 (iPDE5) (tadalafilo, sildenafilo), los antagonistas del receptor de endotelina (ambrisentán, macitentan, bosentán), o las prostaglandinas (p.ej., iloprost inhalado, epoprostenol intravenoso, treprostinil subcutáneo o inhalado). Para el tratamiento la disfagia o del reflujo gastroesofágico se recomiendan inhibidores de la bomba de protones como el omeprazol y sus derivados y/o los antagonistas del receptor H2 de histamina como la cimetidina y, en caso de sobrecrecimiento bacteriano del intestino delgado las fluoroquinolonas. En pacientes con enfermedad gastrointestinal grave, si existe pérdida de peso sostenida, se ha considerar la administración de nutrición enteral o parenteral y, si se trata de niños con EDS juvenil, se ha de evaluar de manera continuada su desarrollo y la nutrición por expertos en dietética pediátrica. La piedra angular del manejo del fracaso renal agudo son los corticoides a dosis elevas en caso de proteinuria e hipertensión, aunque los corticoides se deben suspender lo más pronto posible, y los IECAs (Denton CP, 2024).
En cuanto a las manifestaciones cutáneas, para las telangiectasias (vénulas postcapilares dilatadas que desaparecen a la vitropresión, cuya carga se correlaciona con el grado de hipertensión pulmonar) se pueden utilizar maquillajes de camuflaje (verdes), la inyección de agentes esclerosantes o métodos de termocoagulación como la terapia con láser de colorante pulsado (PDL) o luz pulsada intensa (IPL). También puede haber prurito que se asocia con la actividad de la enfermedad. Para su tratamiento, se considera fundamental mantener la piel bien hidratada, evitar el baño con jabones astringente. Las cremas hidratantes con antipruriginosos (mentol, calamina) y los antihistamínicos, cuyos efectos sedantes, también pueden ser beneficiosos para el descanso nocturno. La vasculopatía digital provoca el fenómeno de Raynaud (FR) e isquemia digital, que, si es grave puede producir gangrena, ulceración e infección de tejidos superficiales y profundos. Las úlceras digitales pueden mejorar con un antagonista de la endotelina, como el bosentán o con un inhibidor selectivo de la fosfodiesterasa 5 (iPDE5), el tadalafil o el sildenafil. También es importante el autocuidado (evitar el frío y medidas para promover el recalentamiento) y, en caso de pacientes fumadores, dejar el tabaco. Para el FR el tratamiento de primera línea son los bloqueadores de los canales de calcio (BCC) mientras que los iPDE5 se posicionan como tratamiento de segunda línea. Se ha de añadir, además terapia antiplaquetaria y estatinas (Denton CP, 2024).