Currículum
Tema 13. Vitíligo y otras dermatosis con cambios en el color de la piel
1. VITÍLIGO
0/3

2. OTRAS DERMATOSIS HIPOPIGMENTADAS
0/4
3. DERMATOSIS HIPERPIGMENTADAS
0/4
4. BIBLOGRAFIA
0/1
Imágenes tema

2.4. Esclerosis tuberosa
2.4.1. Introducción
La esclerosis tuberosa (ET) (también denominada complejo de esclerosis tuberosa, CET) consiste en una genodermatosis neurocutánea o facomatosis, que tiene predisposición para desarrollo de tumores benignos o hamartomas, principalmente en la piel, los riñones y el sistema nervioso central, pero también en el corazón y los pulmones. Afecta aproximadamente a 1 de cada 6000 a 10.000 nacimientos vivos y su prevalencia es de aproximadamente 1/20.000 en la población general (Northrup H, 2013). Anteriormente fue conocida como “epiloia” por su tríada clínica clásica: epilepsia (EPI), retraso mental (low inteligence, LOI) y angiofibromas (A).
Se trata de un trastorno autosómico dominante con una penetración casi total y una expresión variable. Sin embargo, alrededor de un 70% de los casos son esporádicos, presentan la mutación de novo. Se produce como resultado de mutaciones en los genes TSC1 y TSC2, dos genes supresores de tumores que codifican las proteínas hamartina y tuberina, respectivamente. Estos genes son esenciales para el control de la división celular y para prevenir el crecimiento de hamartomas en diversos órganos. Cuando TSC1 o TSC2 están mutados, pierden su función, lo que origina una sobreactivación del complejo mTOR en los diferentes tejidos (principalmente en diferentes células estructurales de la piel, neuronas y células gliales, los riñones y el corazón). Esta sobreactivación produce un aumento de la síntesis de proteínas, un sobrecrecimiento tisular y una migración descontrolada de las células que resultan en la formación de tumores benignos o hamartomas (Lam HC, 2017). Por tanto, se afectará principalmente la piel, pero también pueden afectarse el sistema nervioso central, los riñones, el corazón o la retina, por lo que el asesoramiento genético es fundamental. Cuando uno de los progenitores está afectado, el estudio genético es muy importante para el diagnóstico prenatal (Amorim BDB, 2021).
2.4.2. Clínica
2.4.2.1. Manifestaciones cutáneas
Las manifestaciones cutáneas están presentes en casi el 100% de los pacientes (Northrup H, 2021). Por ello, el dermatólogo tiene un papel fundamental en el diagnóstico y la evolución de la enfermedad, al tratarse de un trastorno multisistémico.
Les lesiones cutáneas pueden clasificarse en:
1. Lesiones hipomelanóticas: máculas hipopigmentadas y lesiones cutáneas en confetti.
2. Nevos del tejido conectivo (hamartomas cutáneos): angiofibromas (FA), fibromas periungueales (PF), placas shagreen, “achagrinadas” o de piel de tiburón, placas fibrosas frontales (PF), hamartomas foliculoquísticos y de colágeno (FCCH).
Cada lesión tiene una edad típica de aparición, por lo que el diagnóstico es difícil en la fase infantil, sobre todo si se trata de formas paucisintomáticas.
2.4.2.1.1. Máculas hipopigmentadas
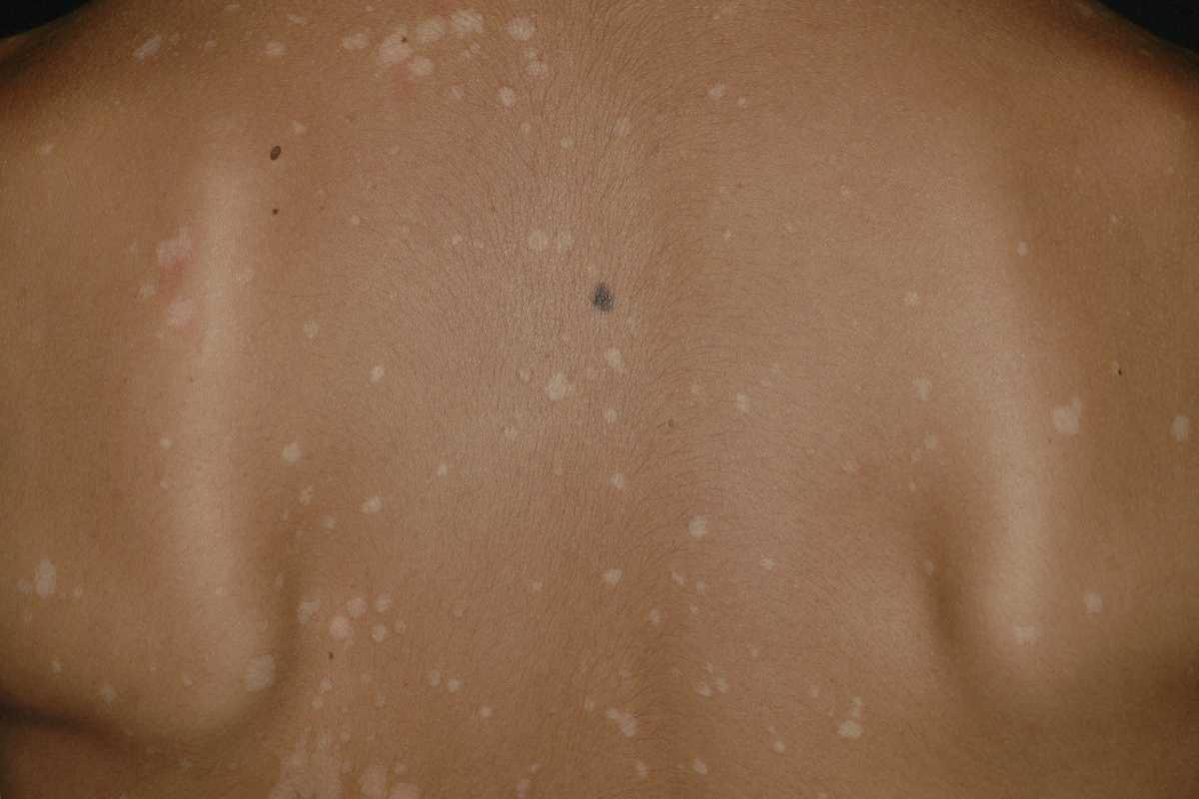
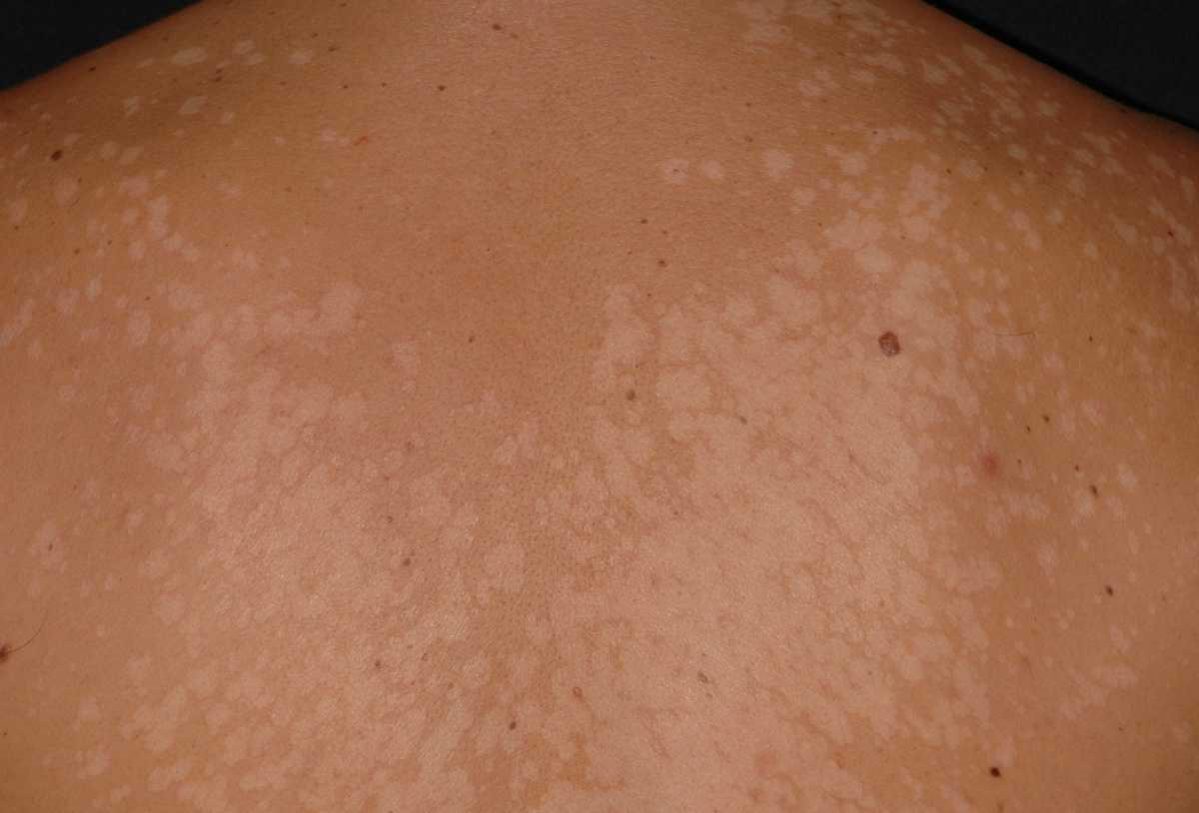
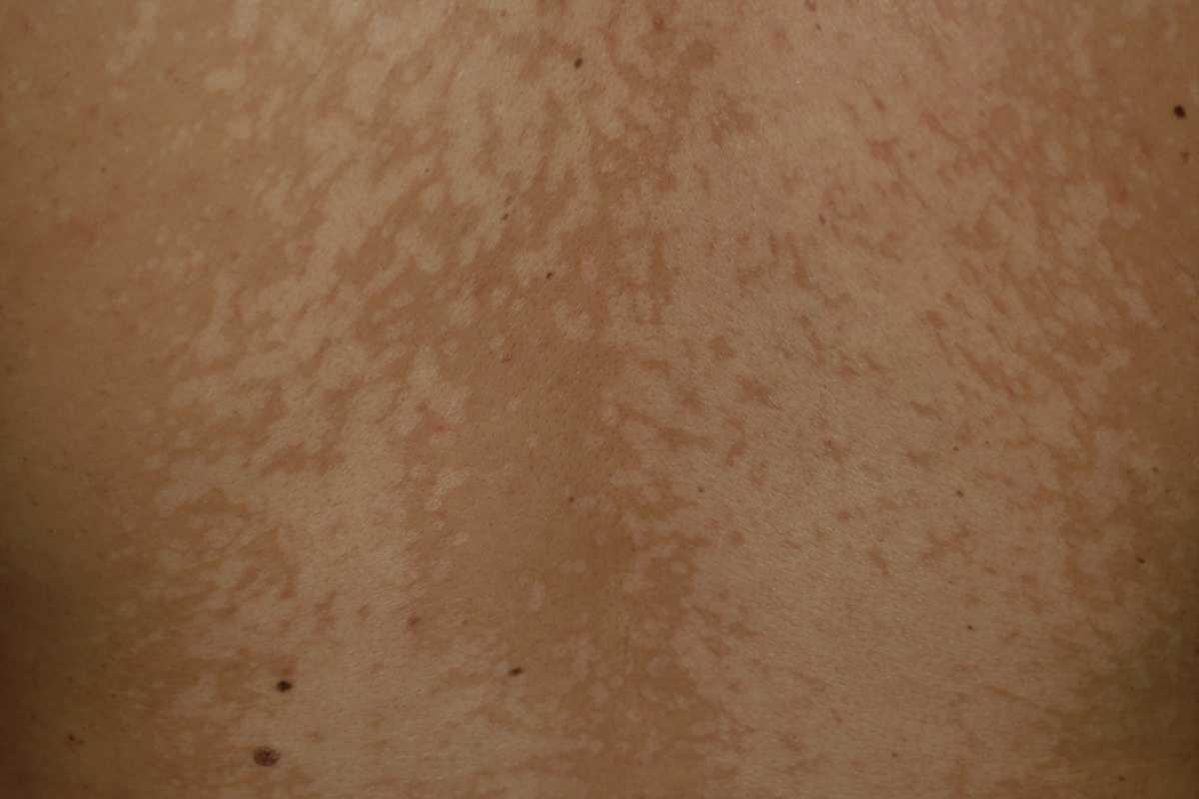
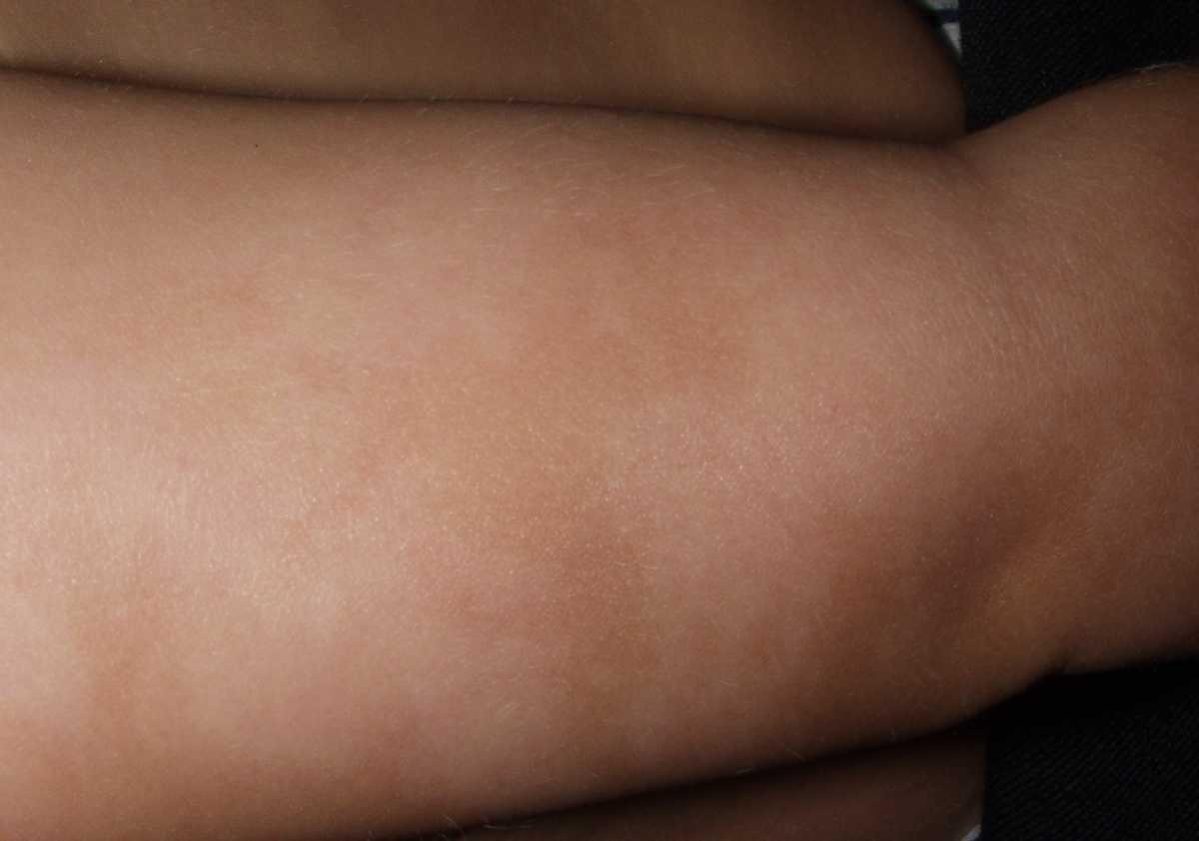
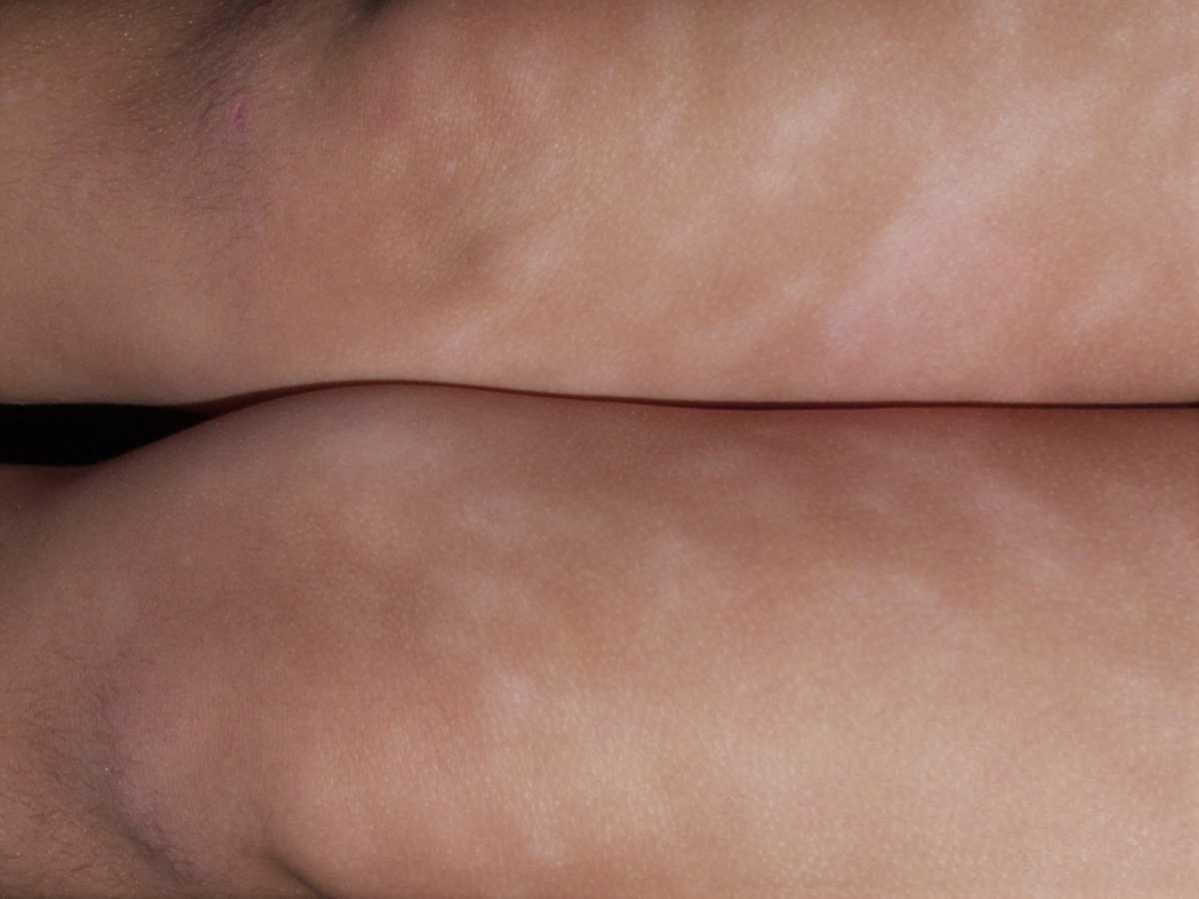
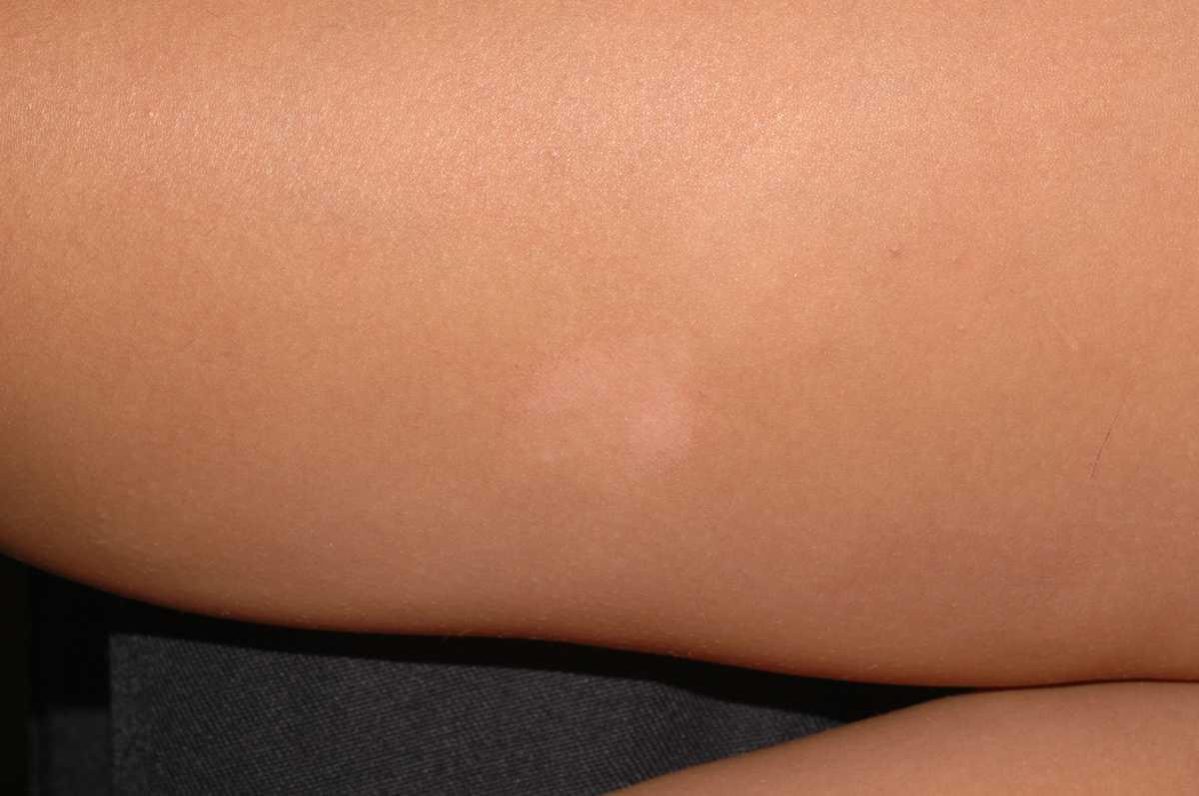
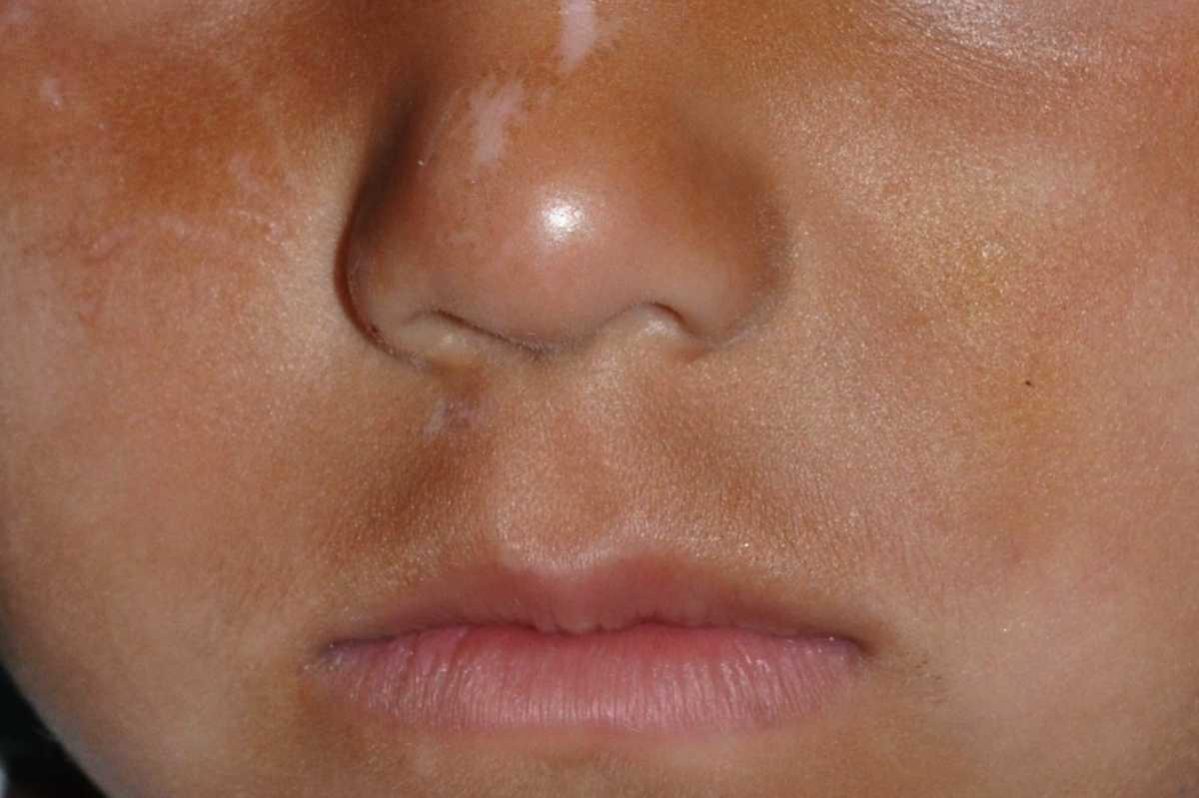
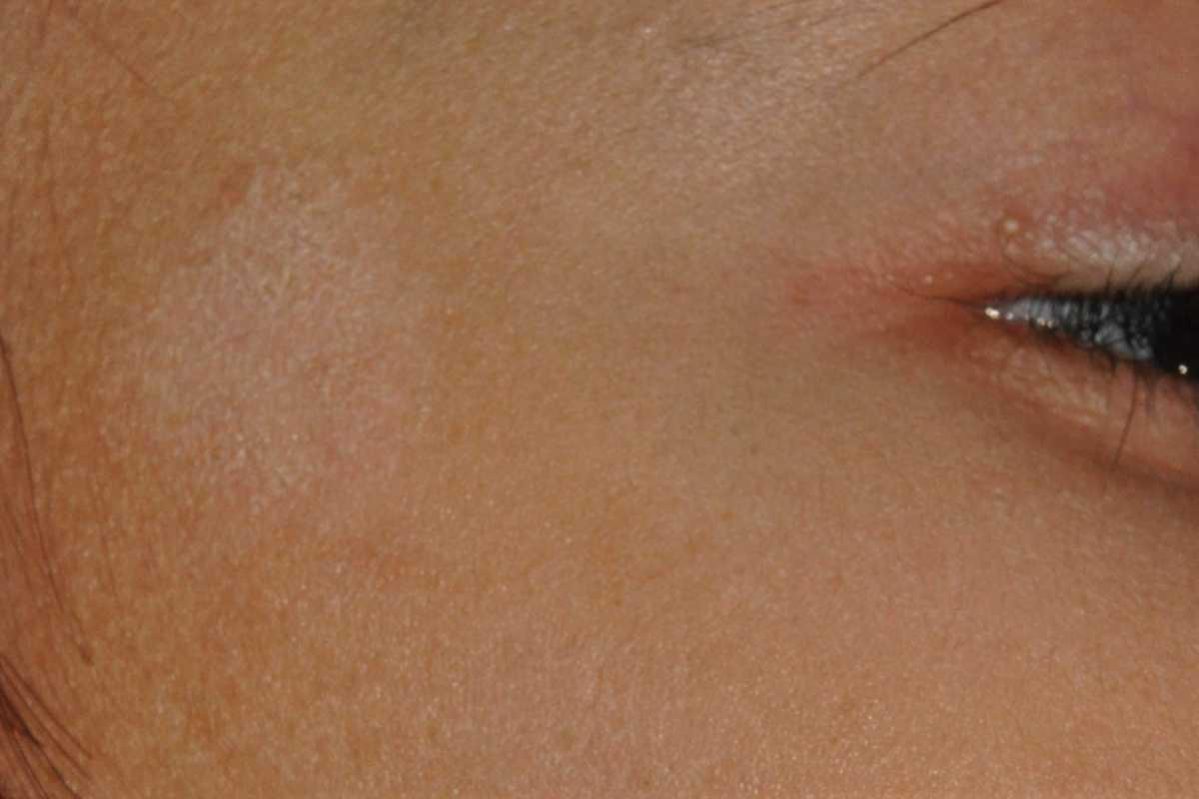
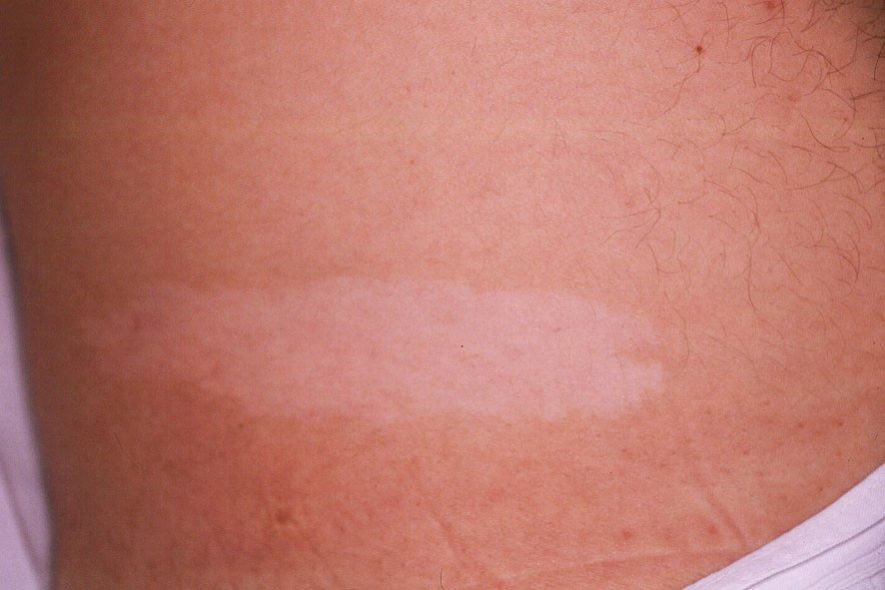
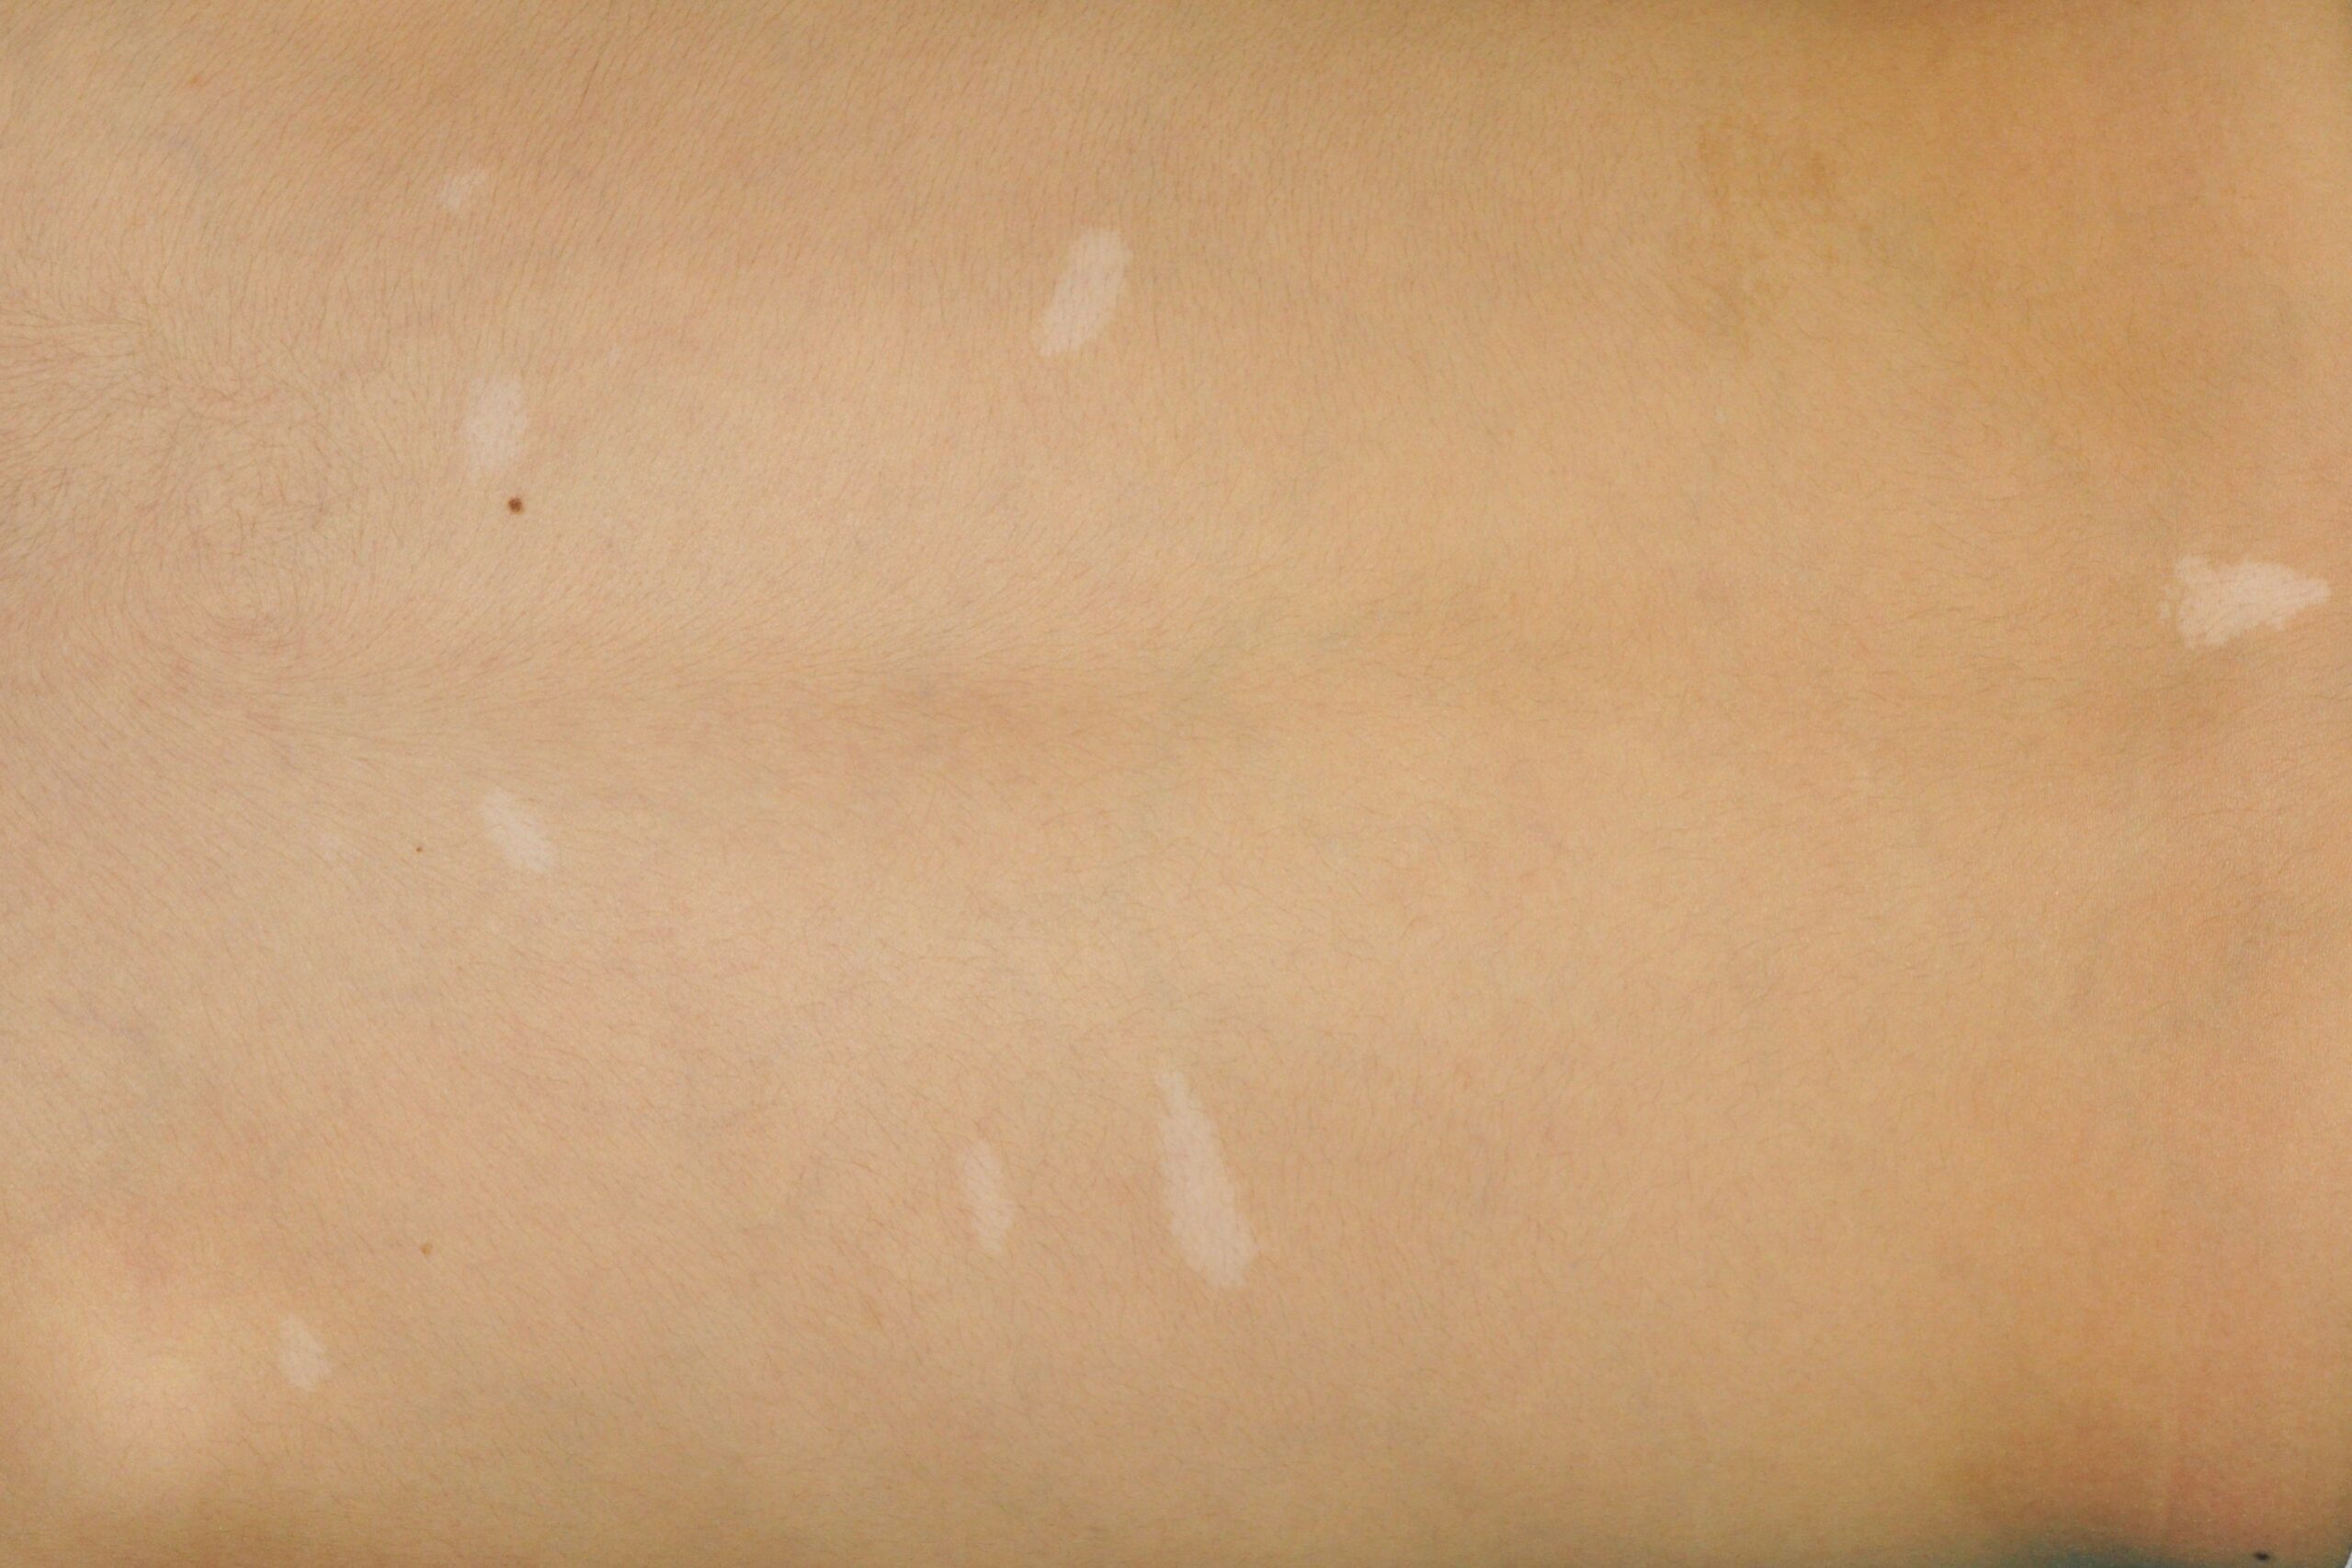
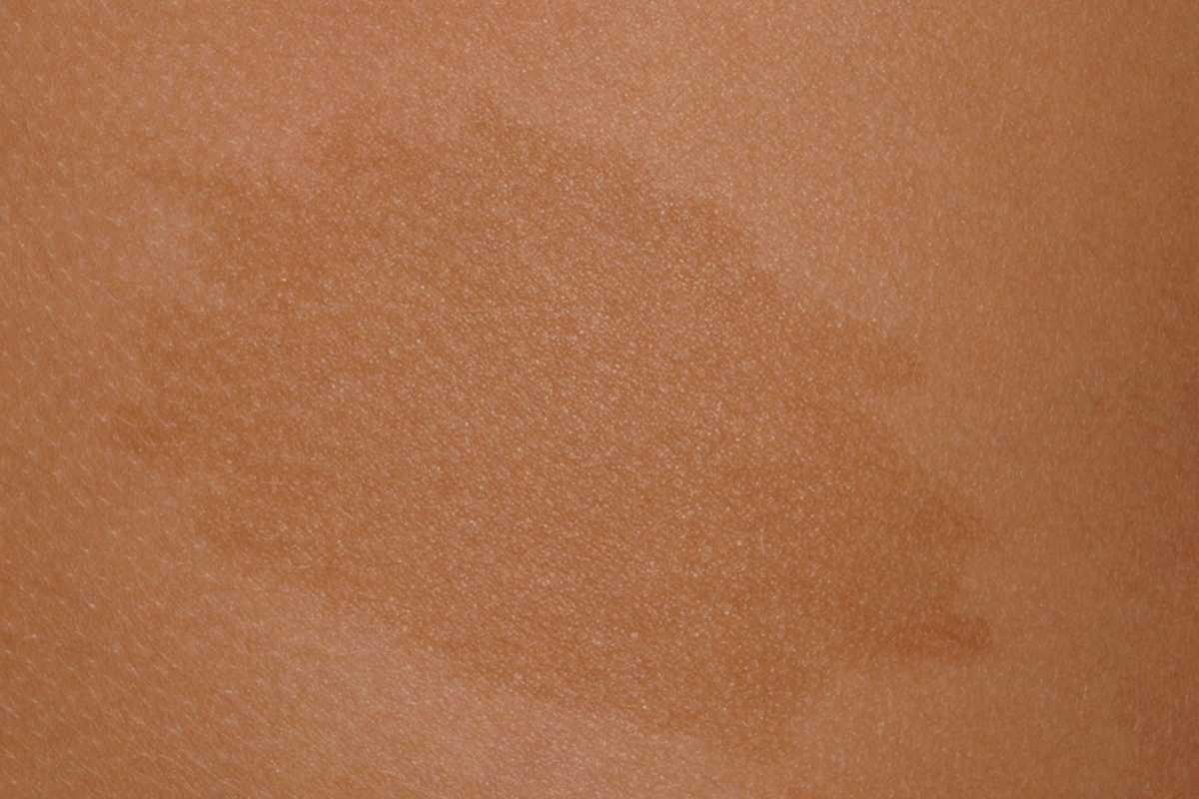
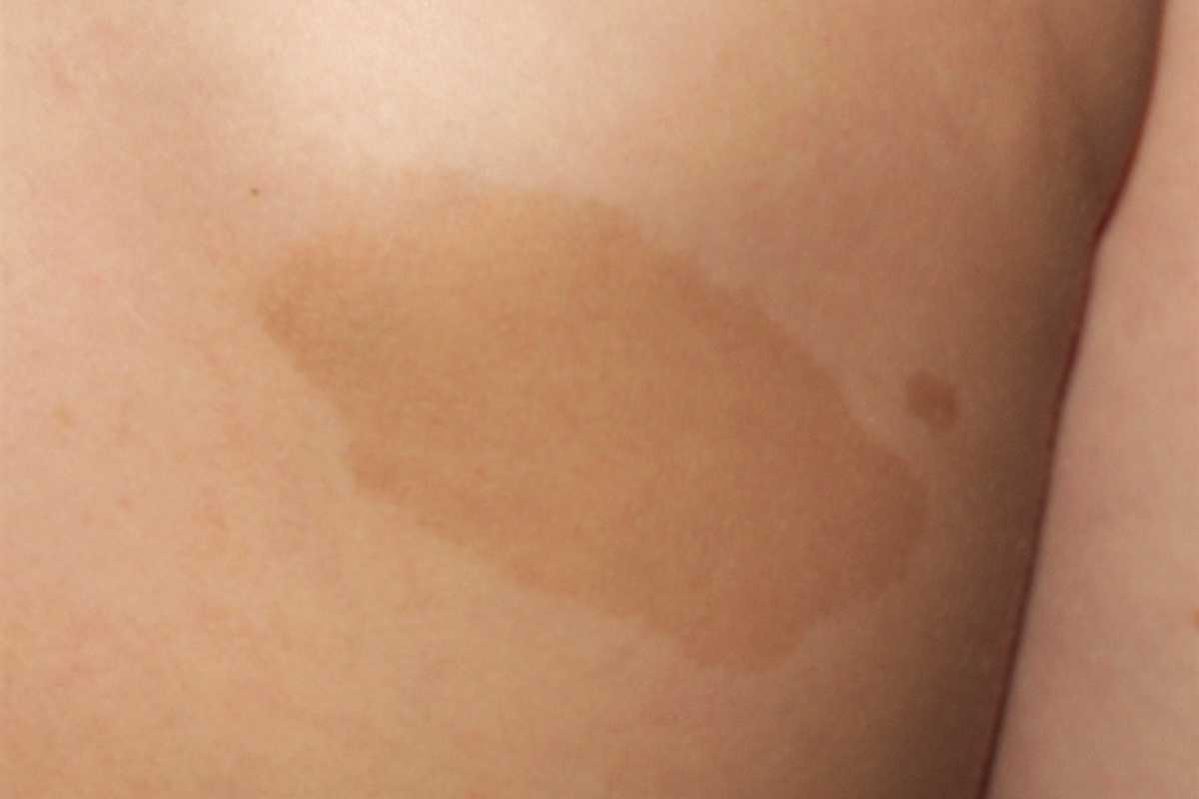
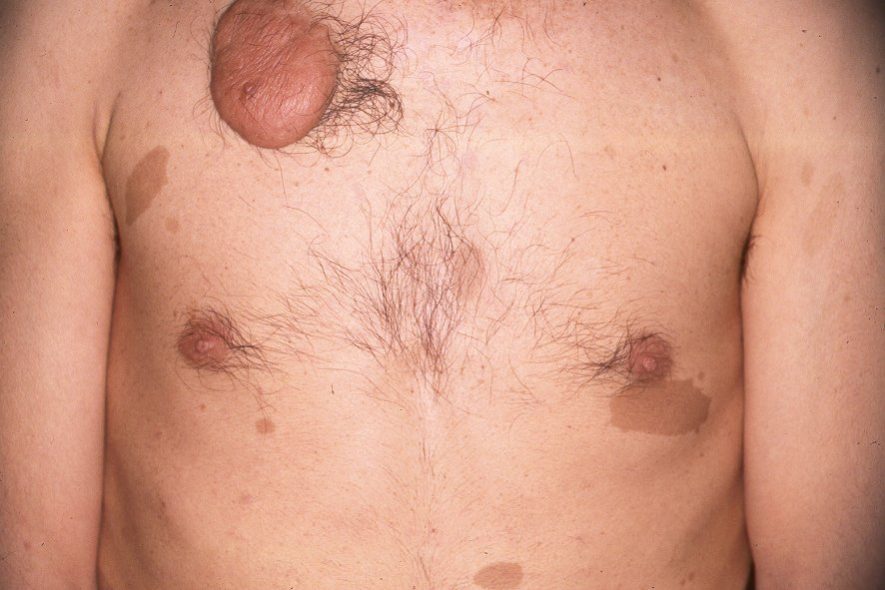
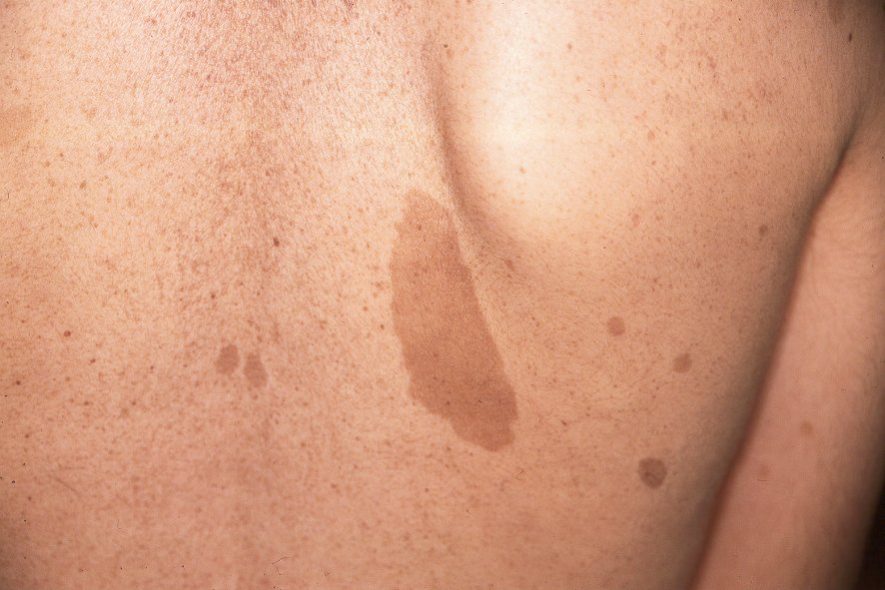
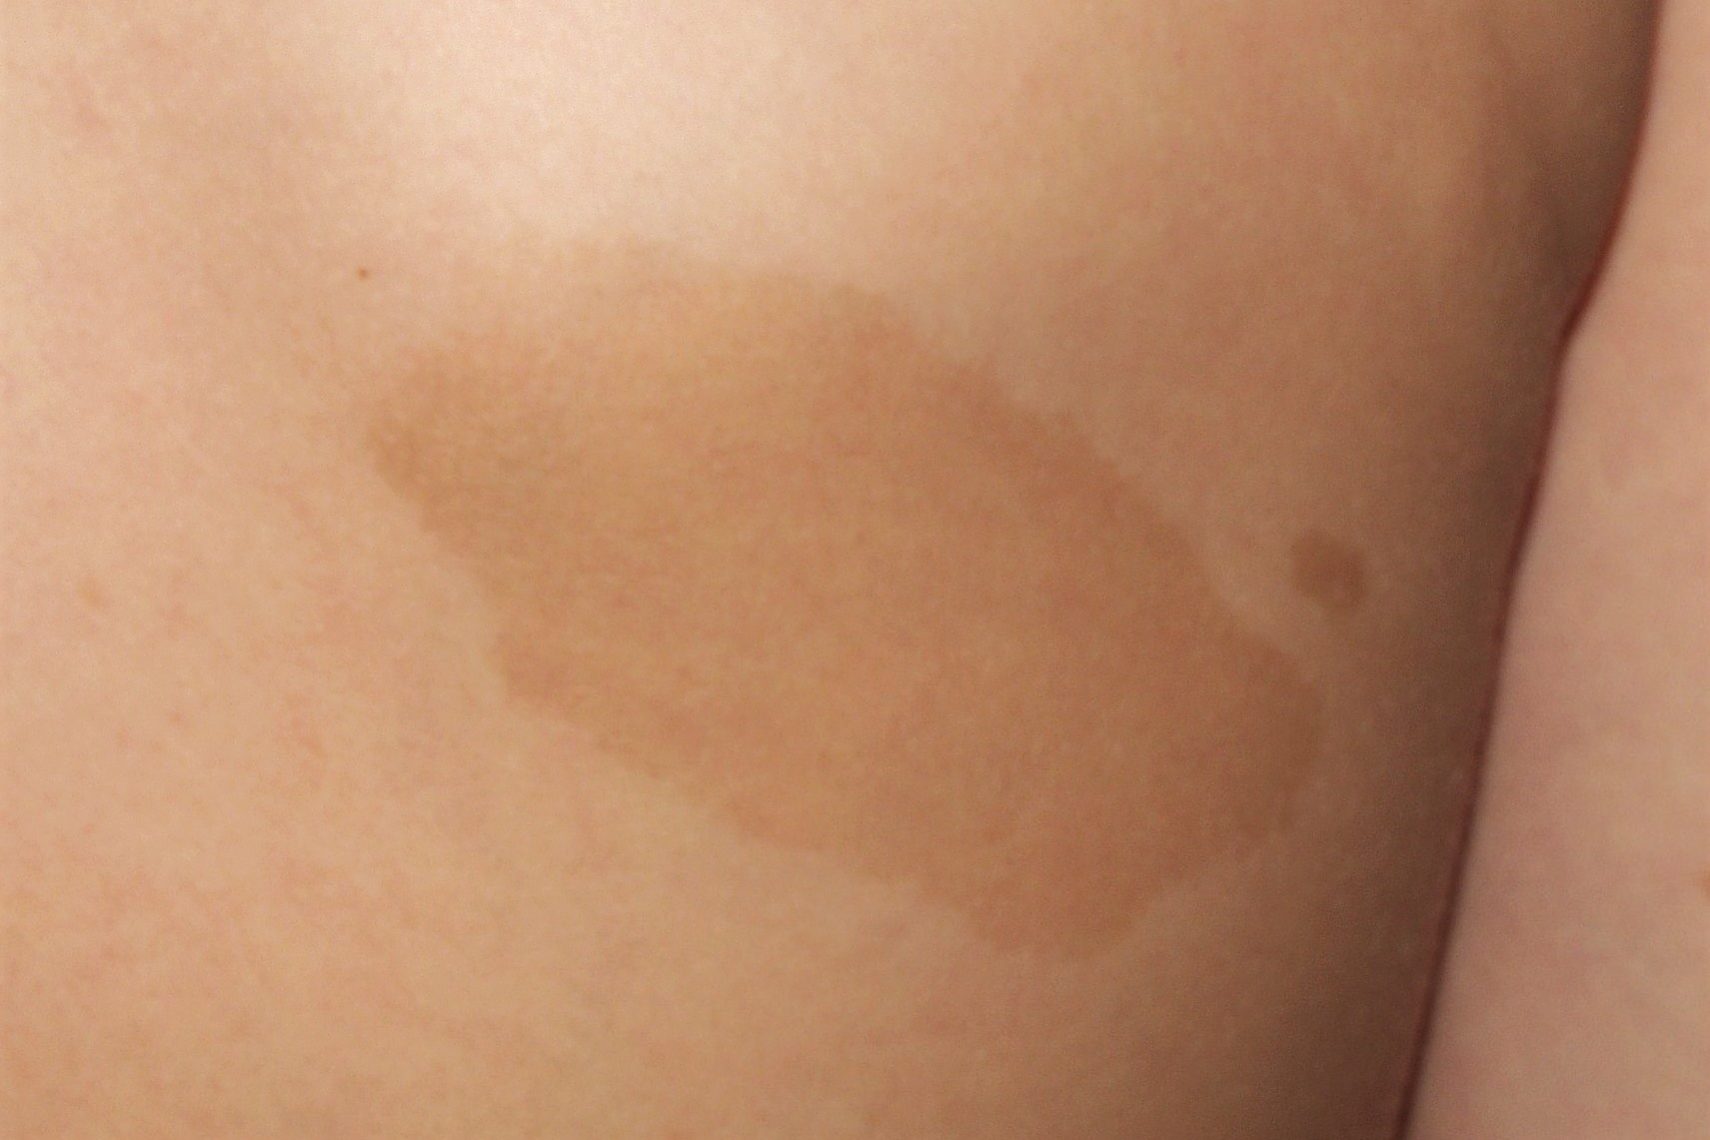
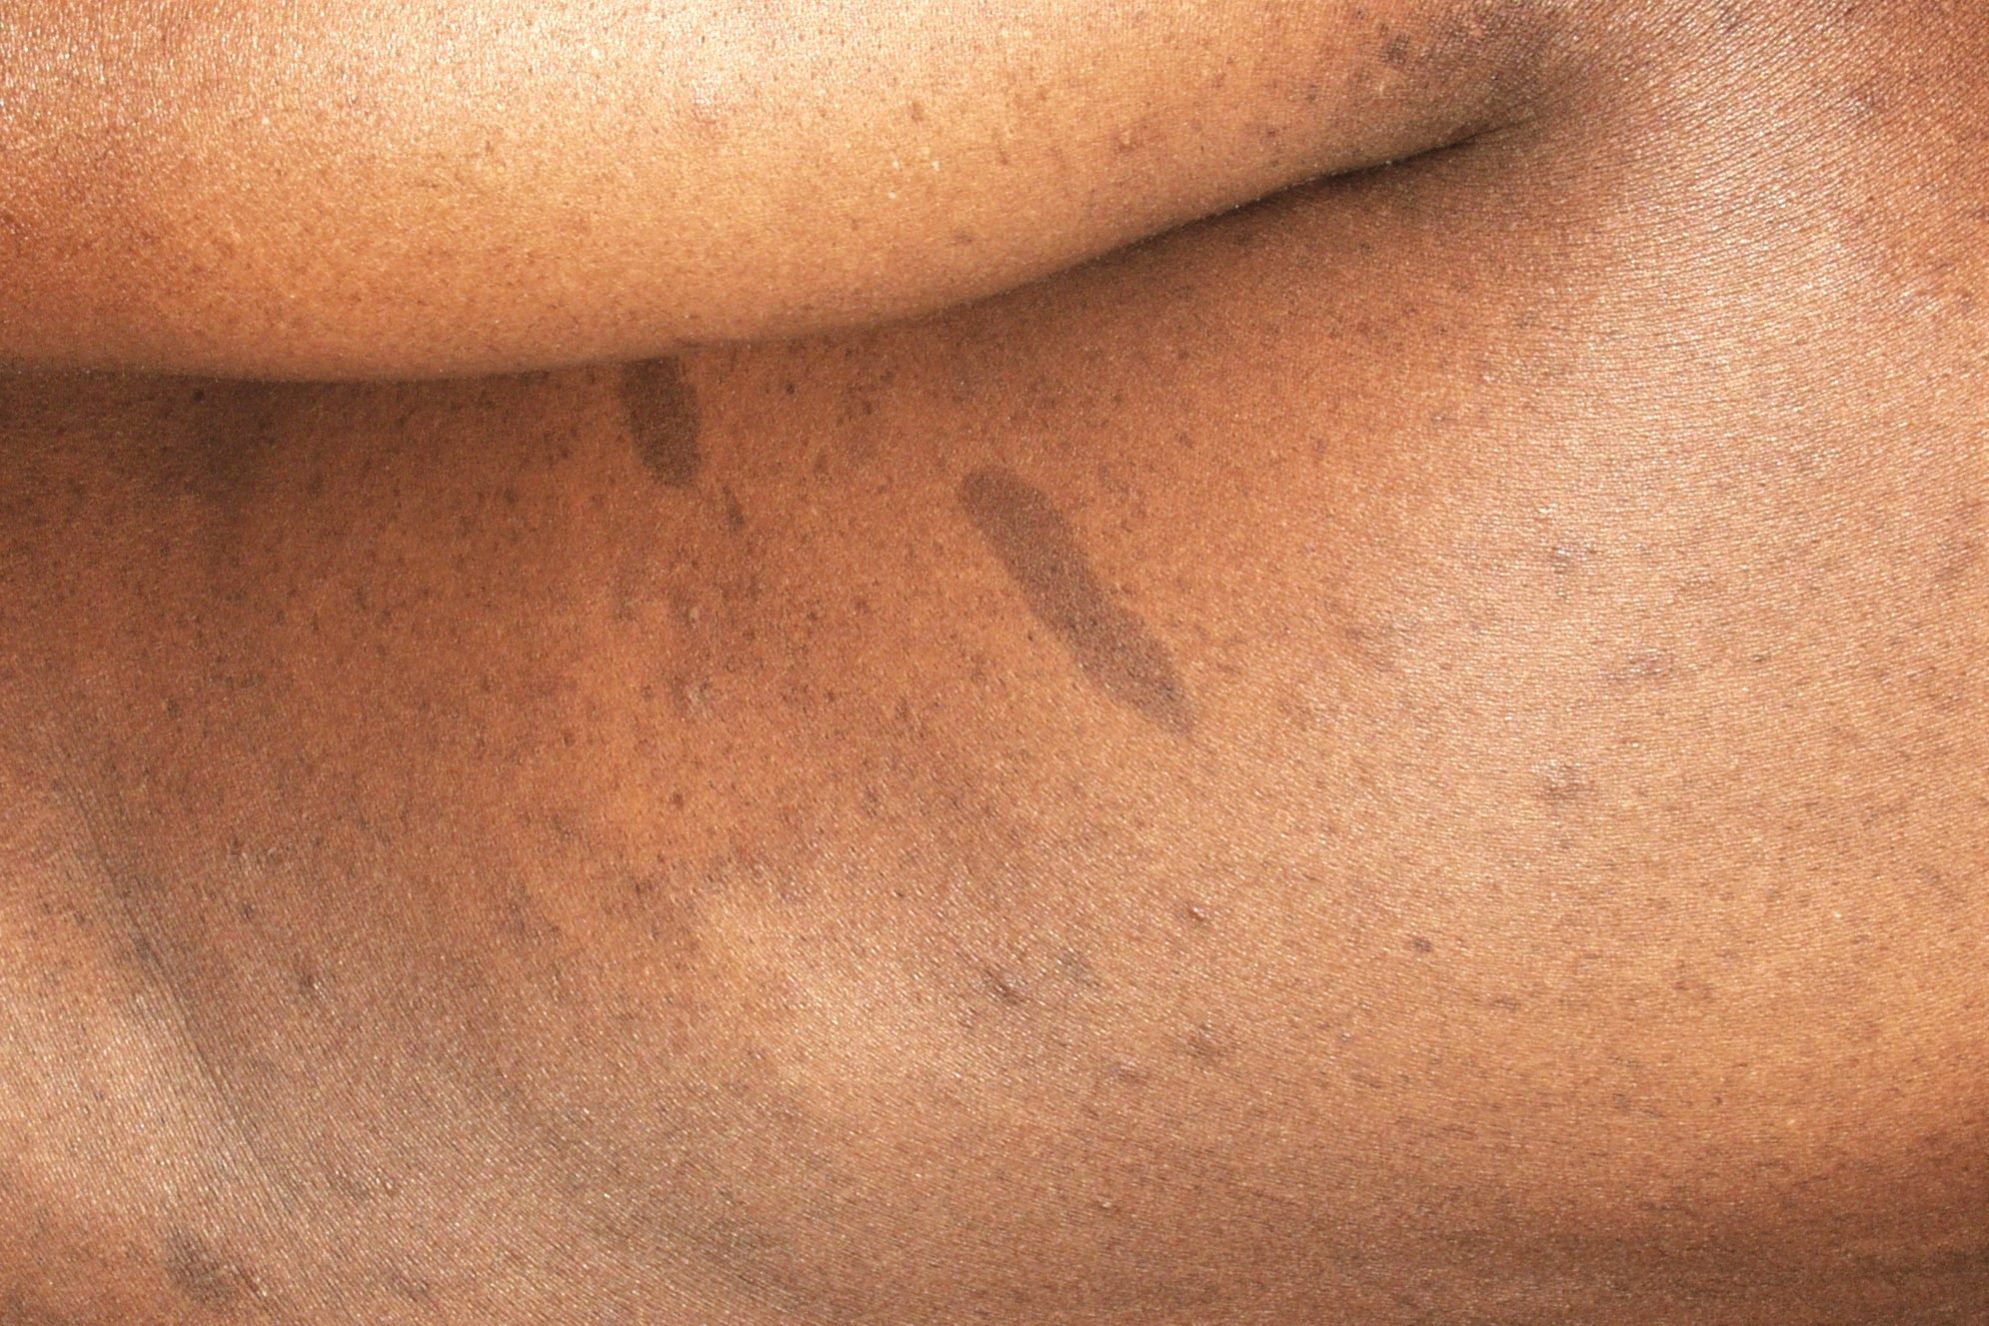
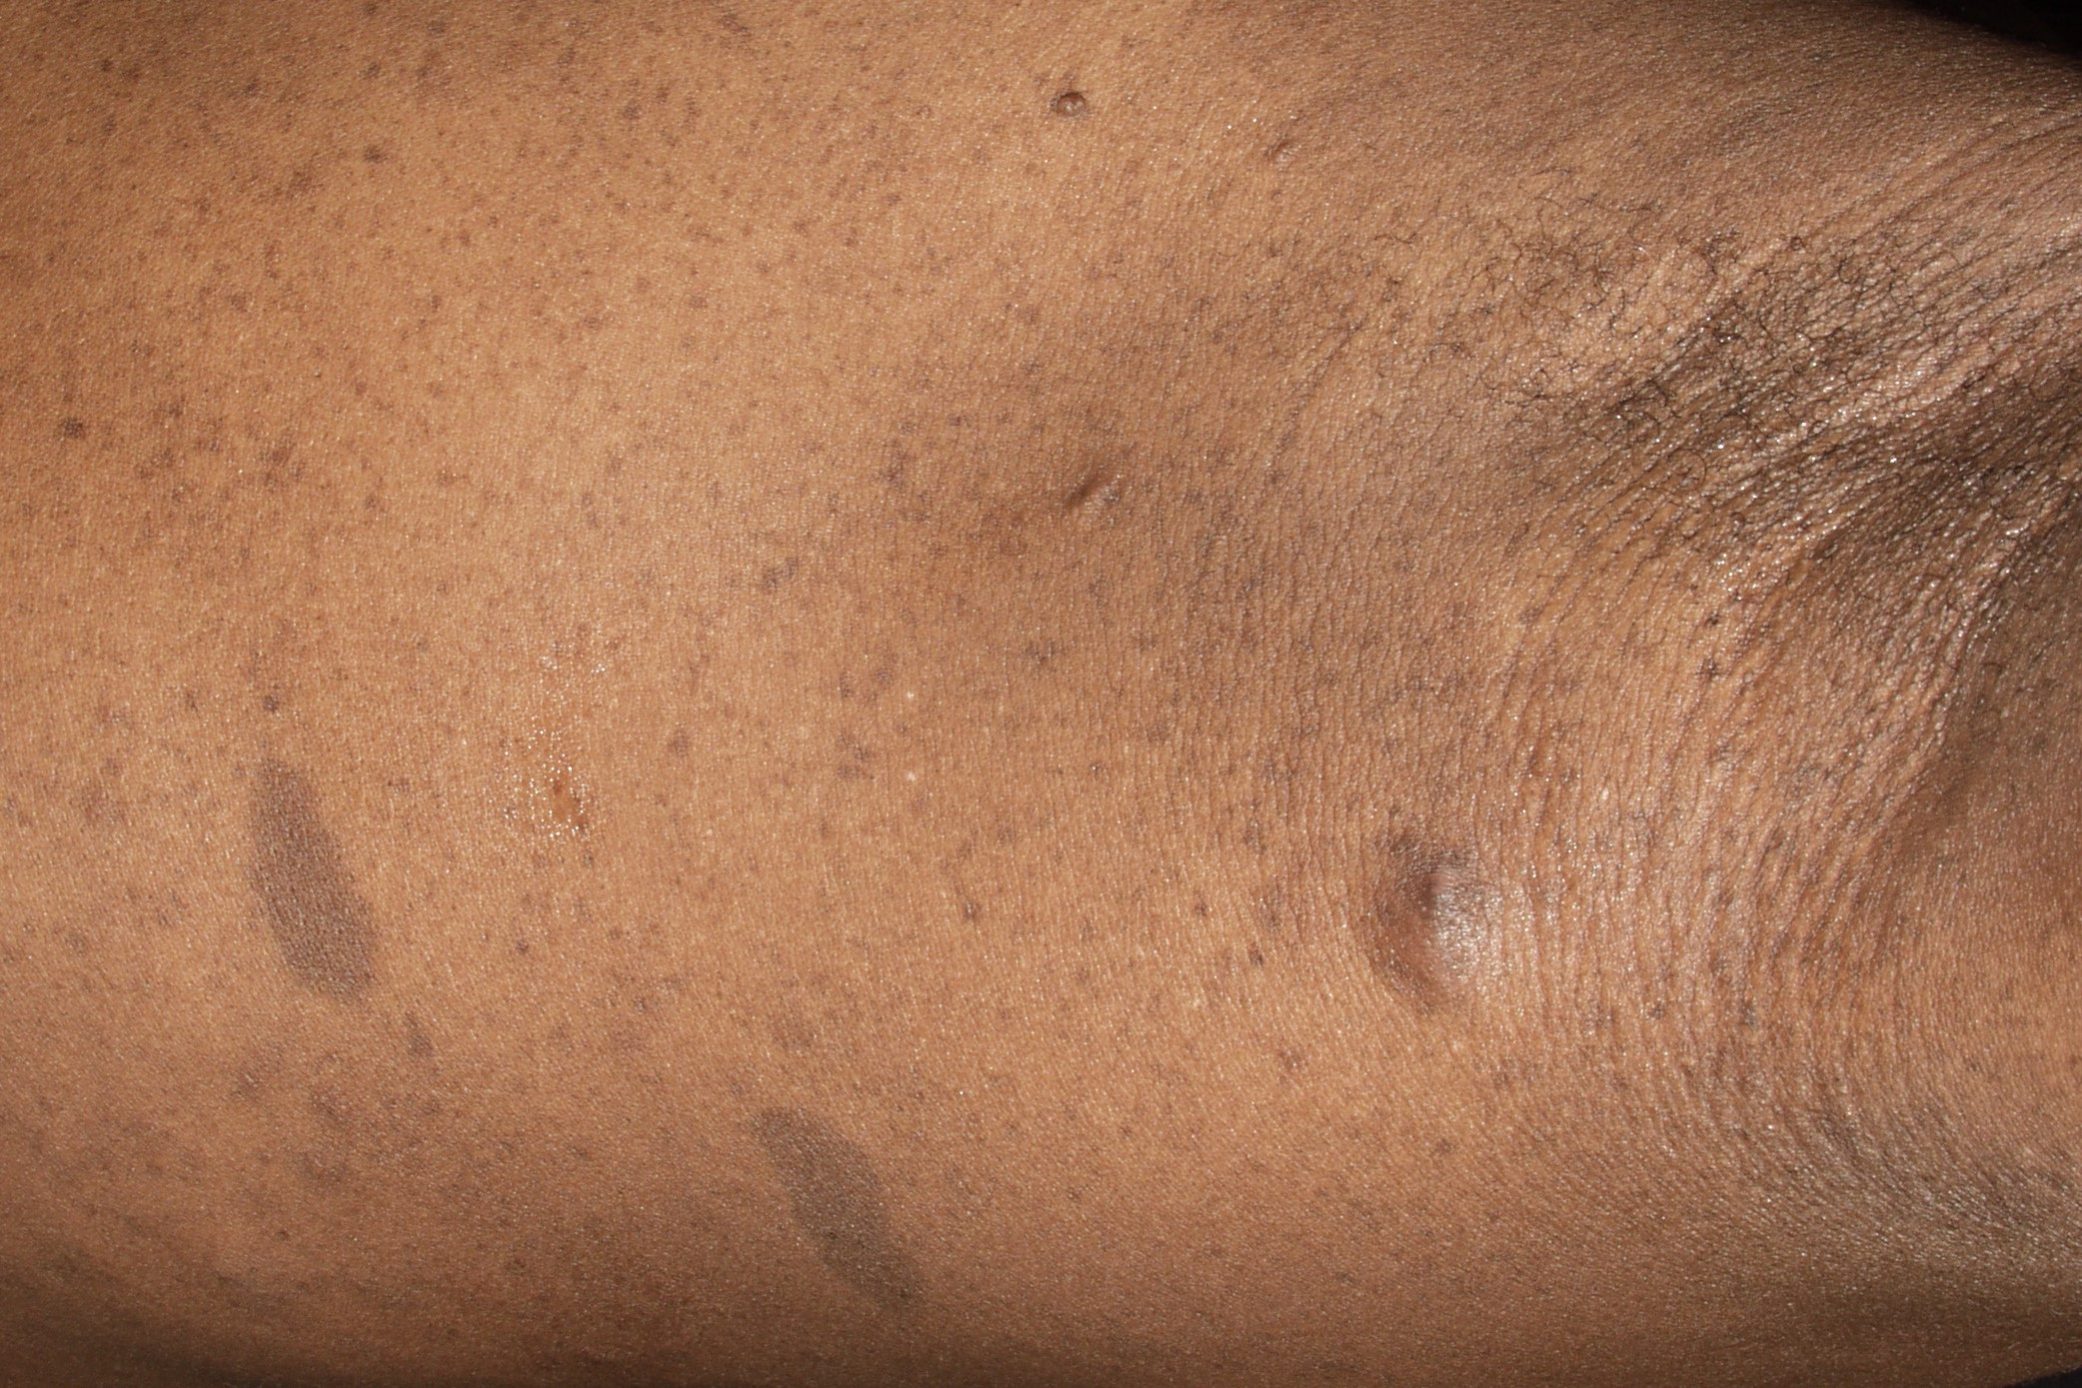
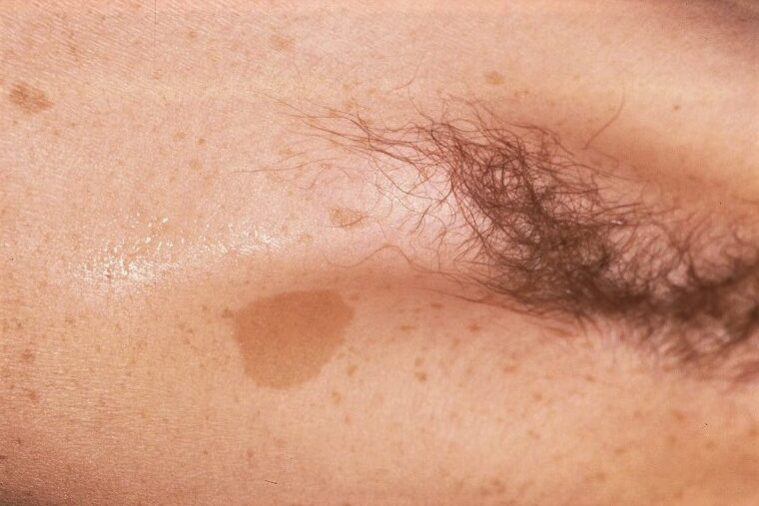
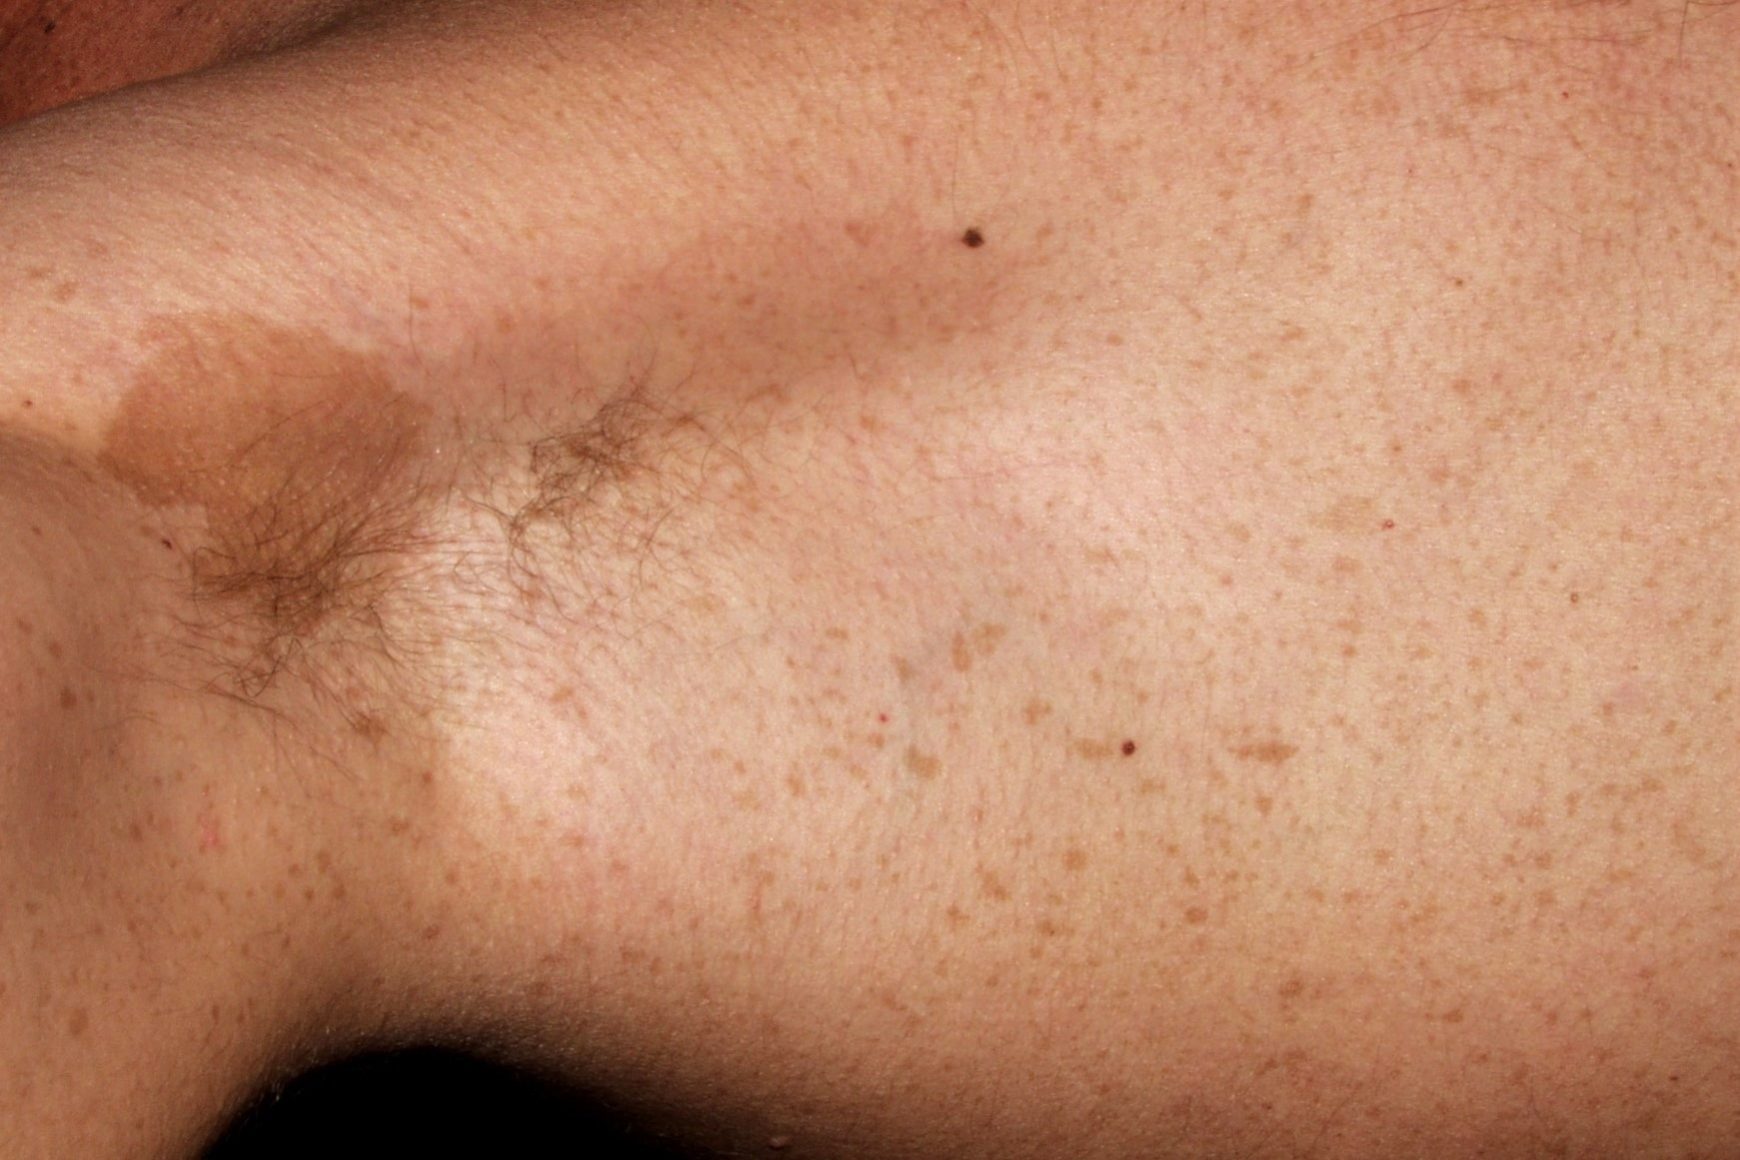
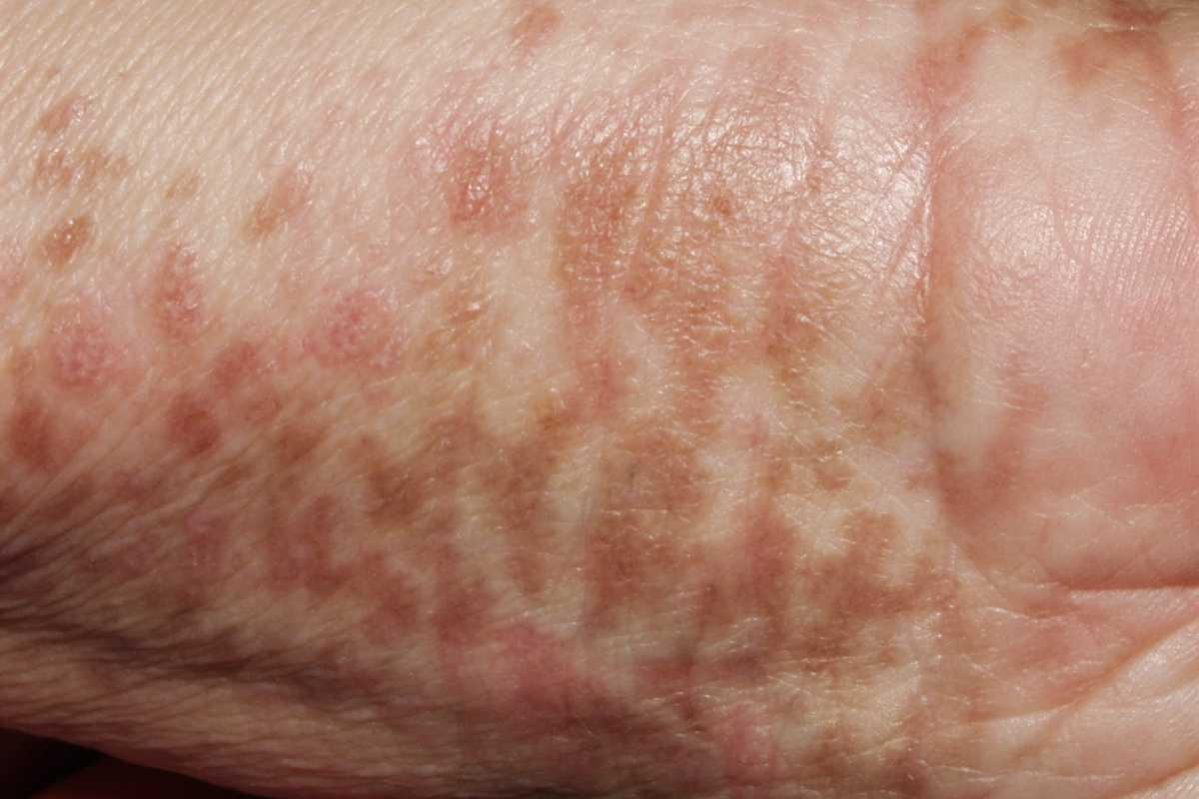
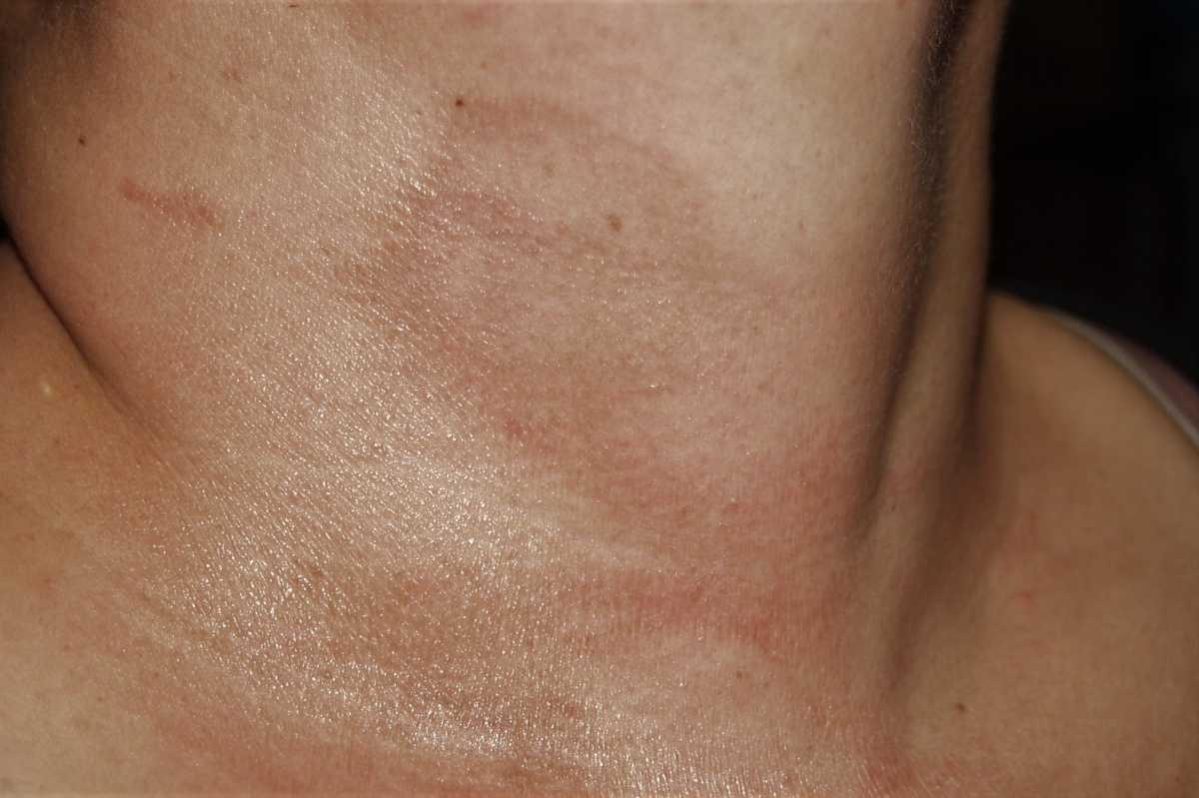
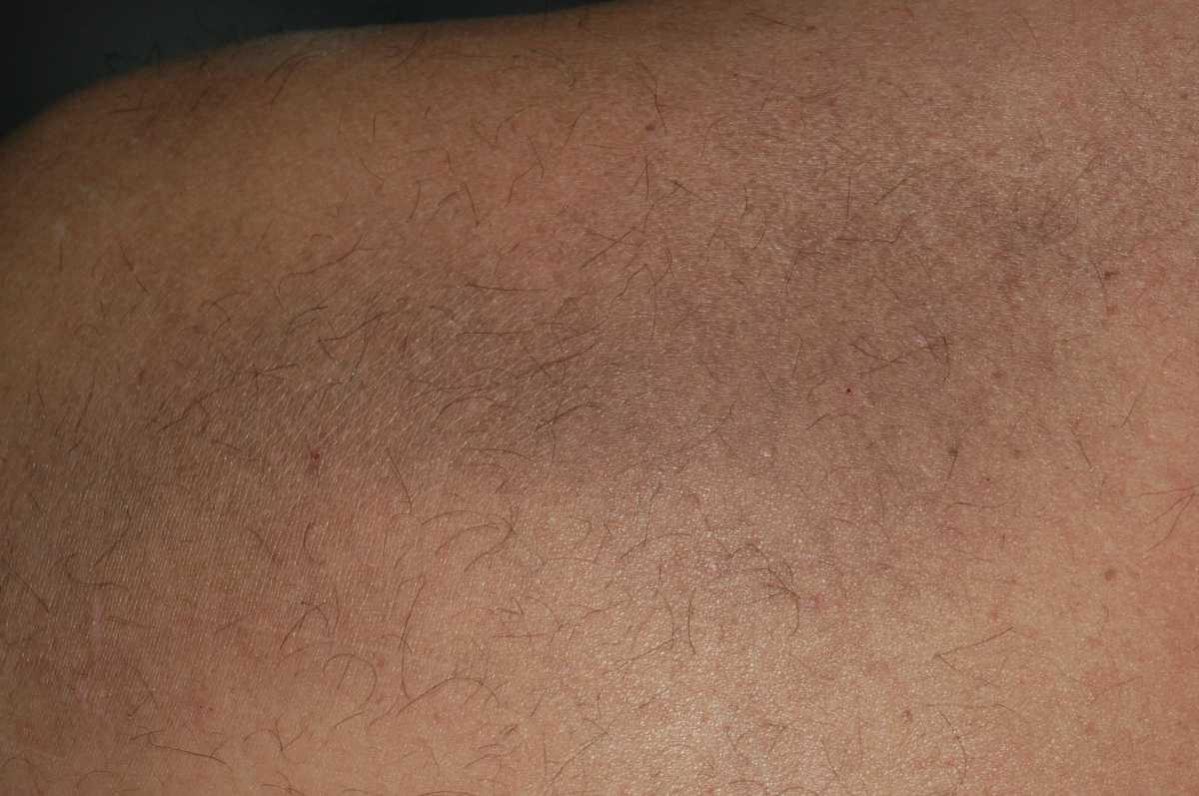
Las máculas hipopigmentadas (MHP) son las lesiones más frecuentes y tempranas (90% de los pacientes), a menudo se observan ya al nacer. Las tres formas más comunes son ovalada o lanceolada (en hoja de fresno), poligonal y en confetti (o guttata).
En lactantes de piel clara se visualizan mejor con una lámpara de luz negro o de Wood ya que aumenta el contraste con la piel normal. Se distribuyen asimétricamente por toda la superficie cutánea, siendo más comunes en el tronco y los glúteos. En un estudio se detectaron un total de 845 MHP en 213 pacientes con ET. La localización más frecuente fue la parte superior de la espalda y los hombros, con 189 lesiones, seguida de la zona lumbar y los glúteos, con 145 MHP. El promedio de MHP fue mayor en el grupo de edad de 0 a 9 años (6,28) y menor en el grupo de 50 años o más (2,03). No hubo diferencias en cuanto al sexo del paciente ni predominio de lateralidad. Se observó que el contorno de muchas MHP tenía una forma ovalada (lanceolada) y seguía las líneas de Blaschko (líneas del desarrollo embrionario de las células cutáneas al seguir el trayecto migratorio desde la cresta neural) (Takahashi A, 2022). Las MHP de los pacientes con ET contienen melanocitos con una melanogénesis irregular por alteración de la vía del complejo diana de rapamicina (mTOR), que normalmente participa en la melanogénesis (Wataya-Kaneda M, 2015; Takahashi A, 2022).
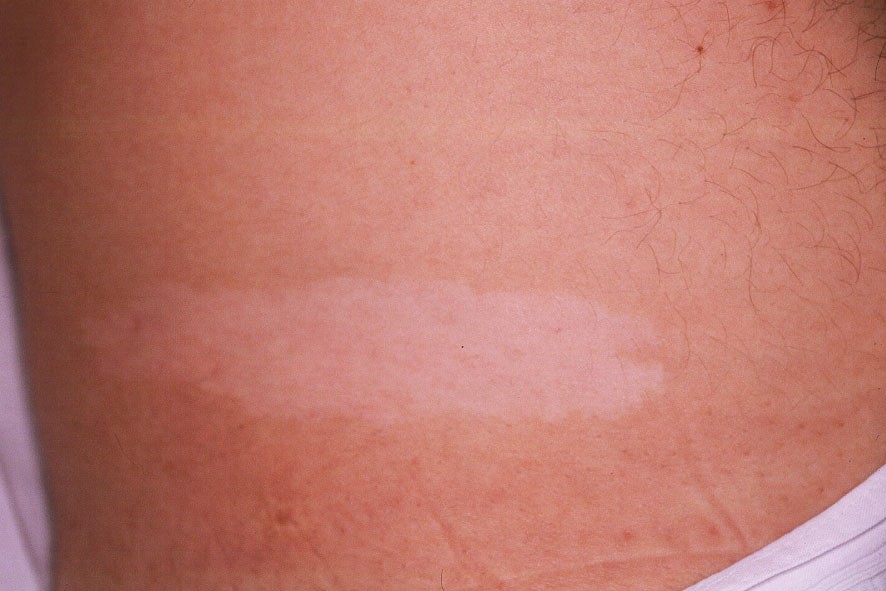
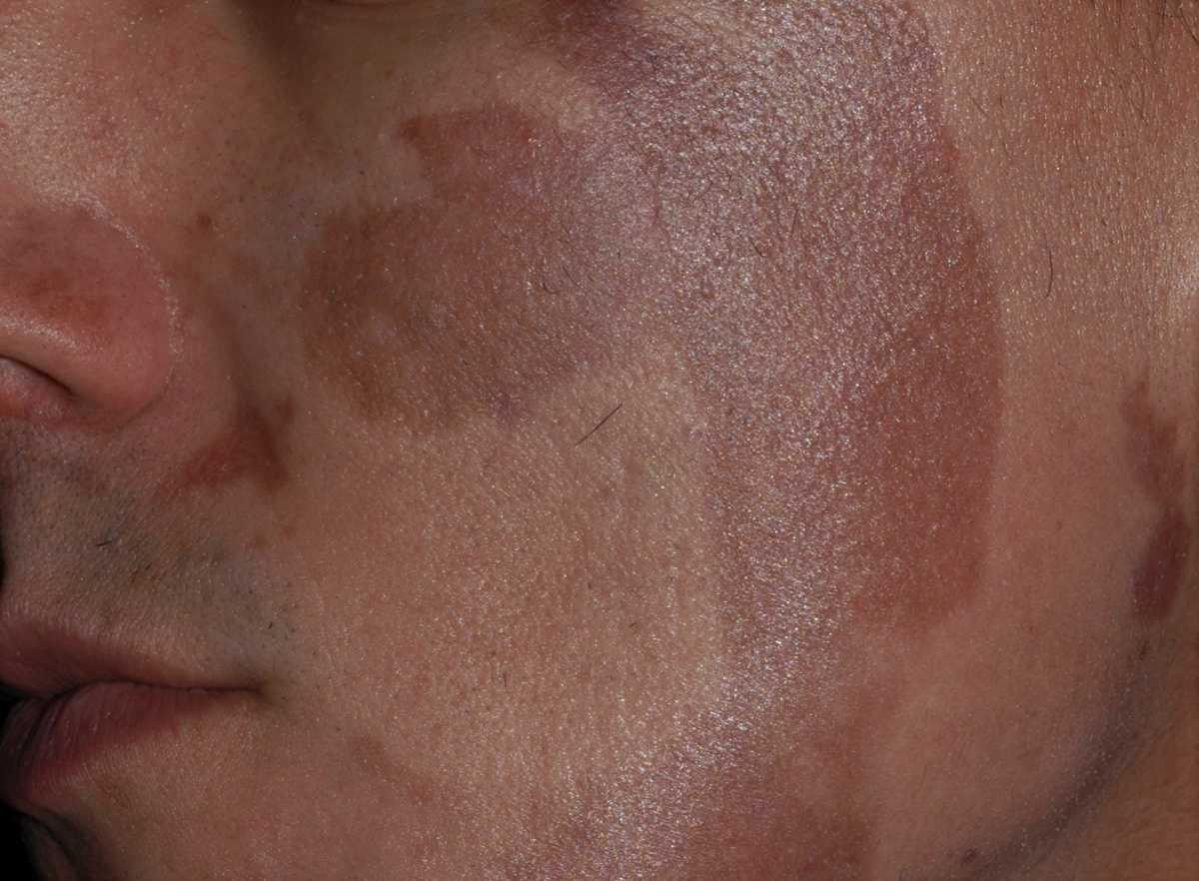
Q85.1 Esclerosis Tuberosa; mancha hipocrómica, ovalada lumbar
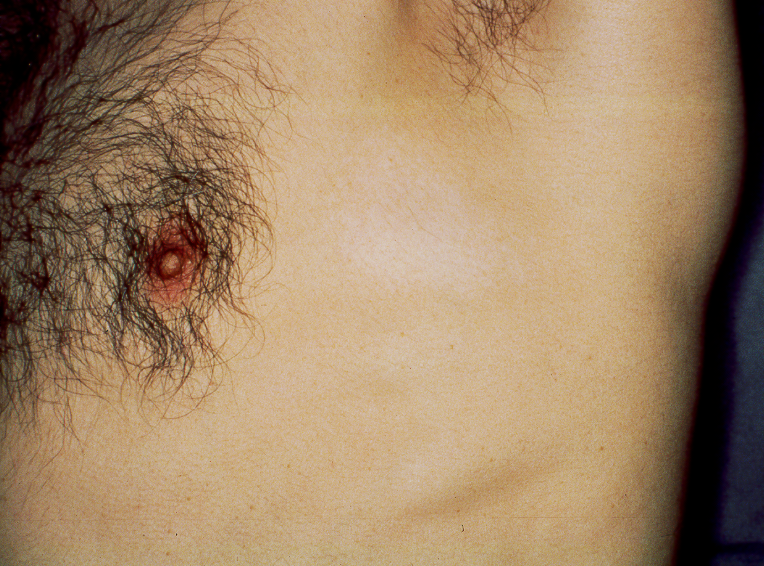
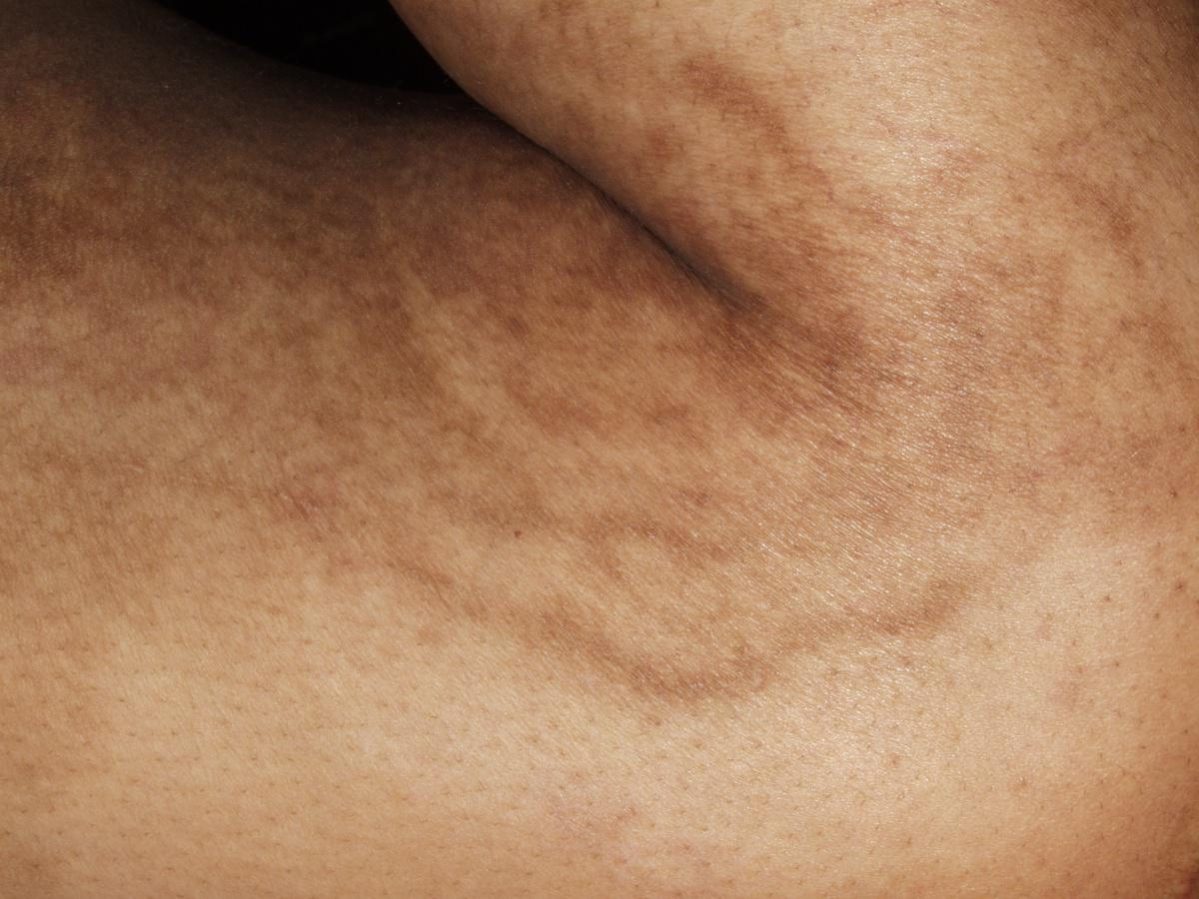
Q85.1 Esclerosis tuberosa, mácula hipopigmentada ovalada en la región axilar desde la infancia
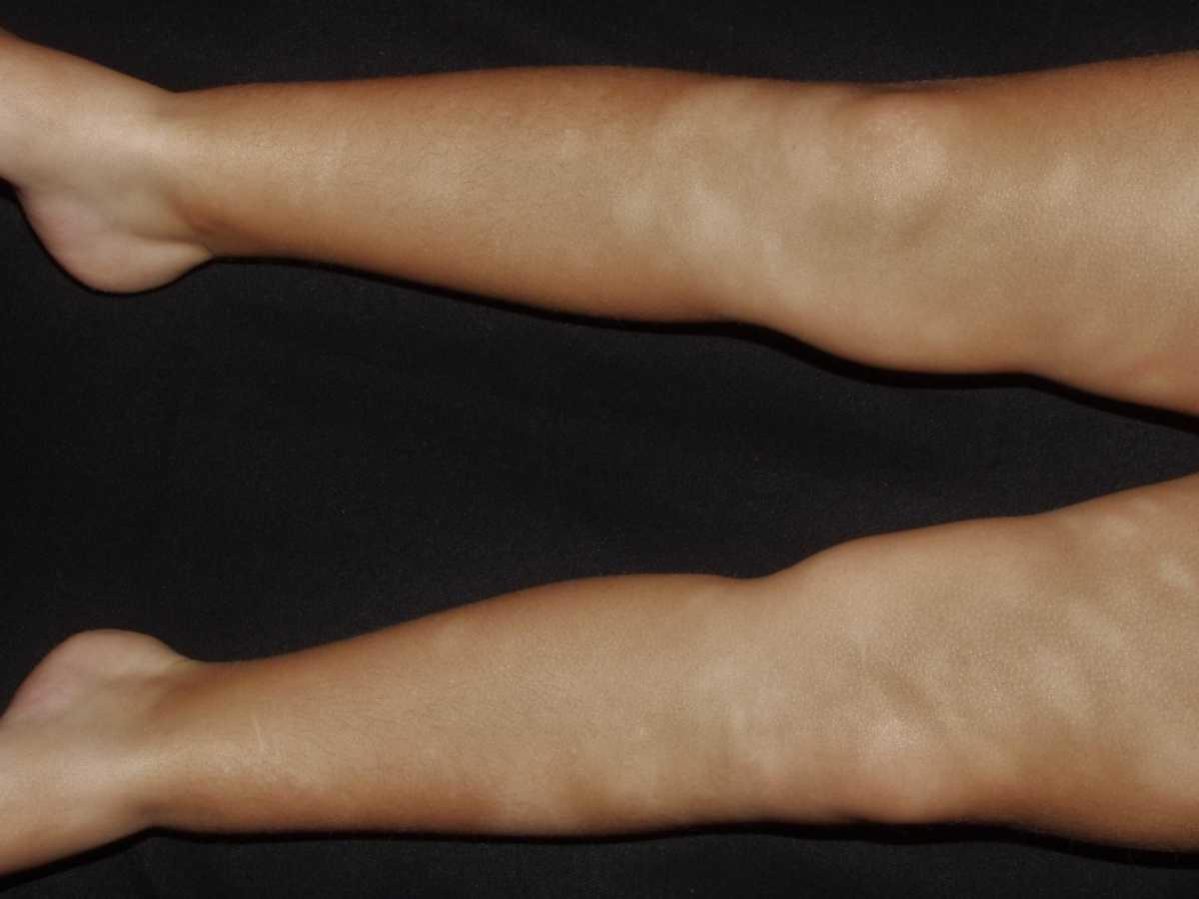
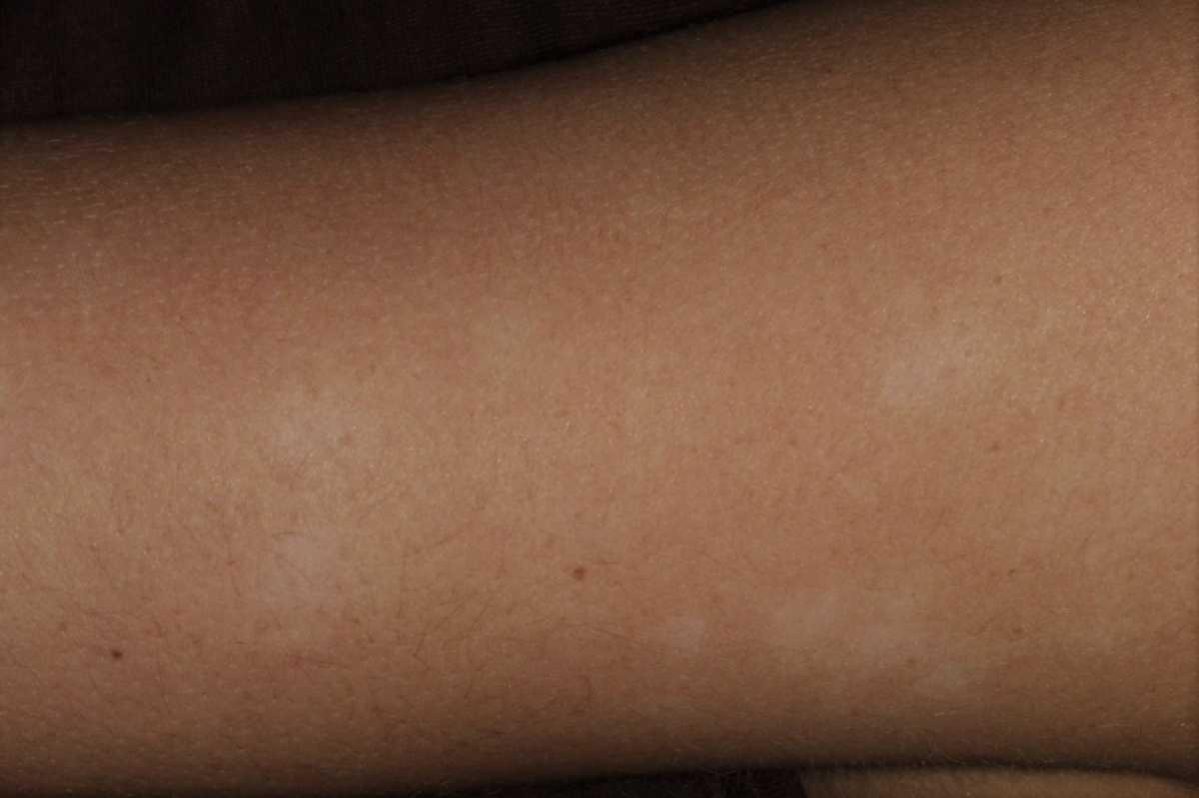
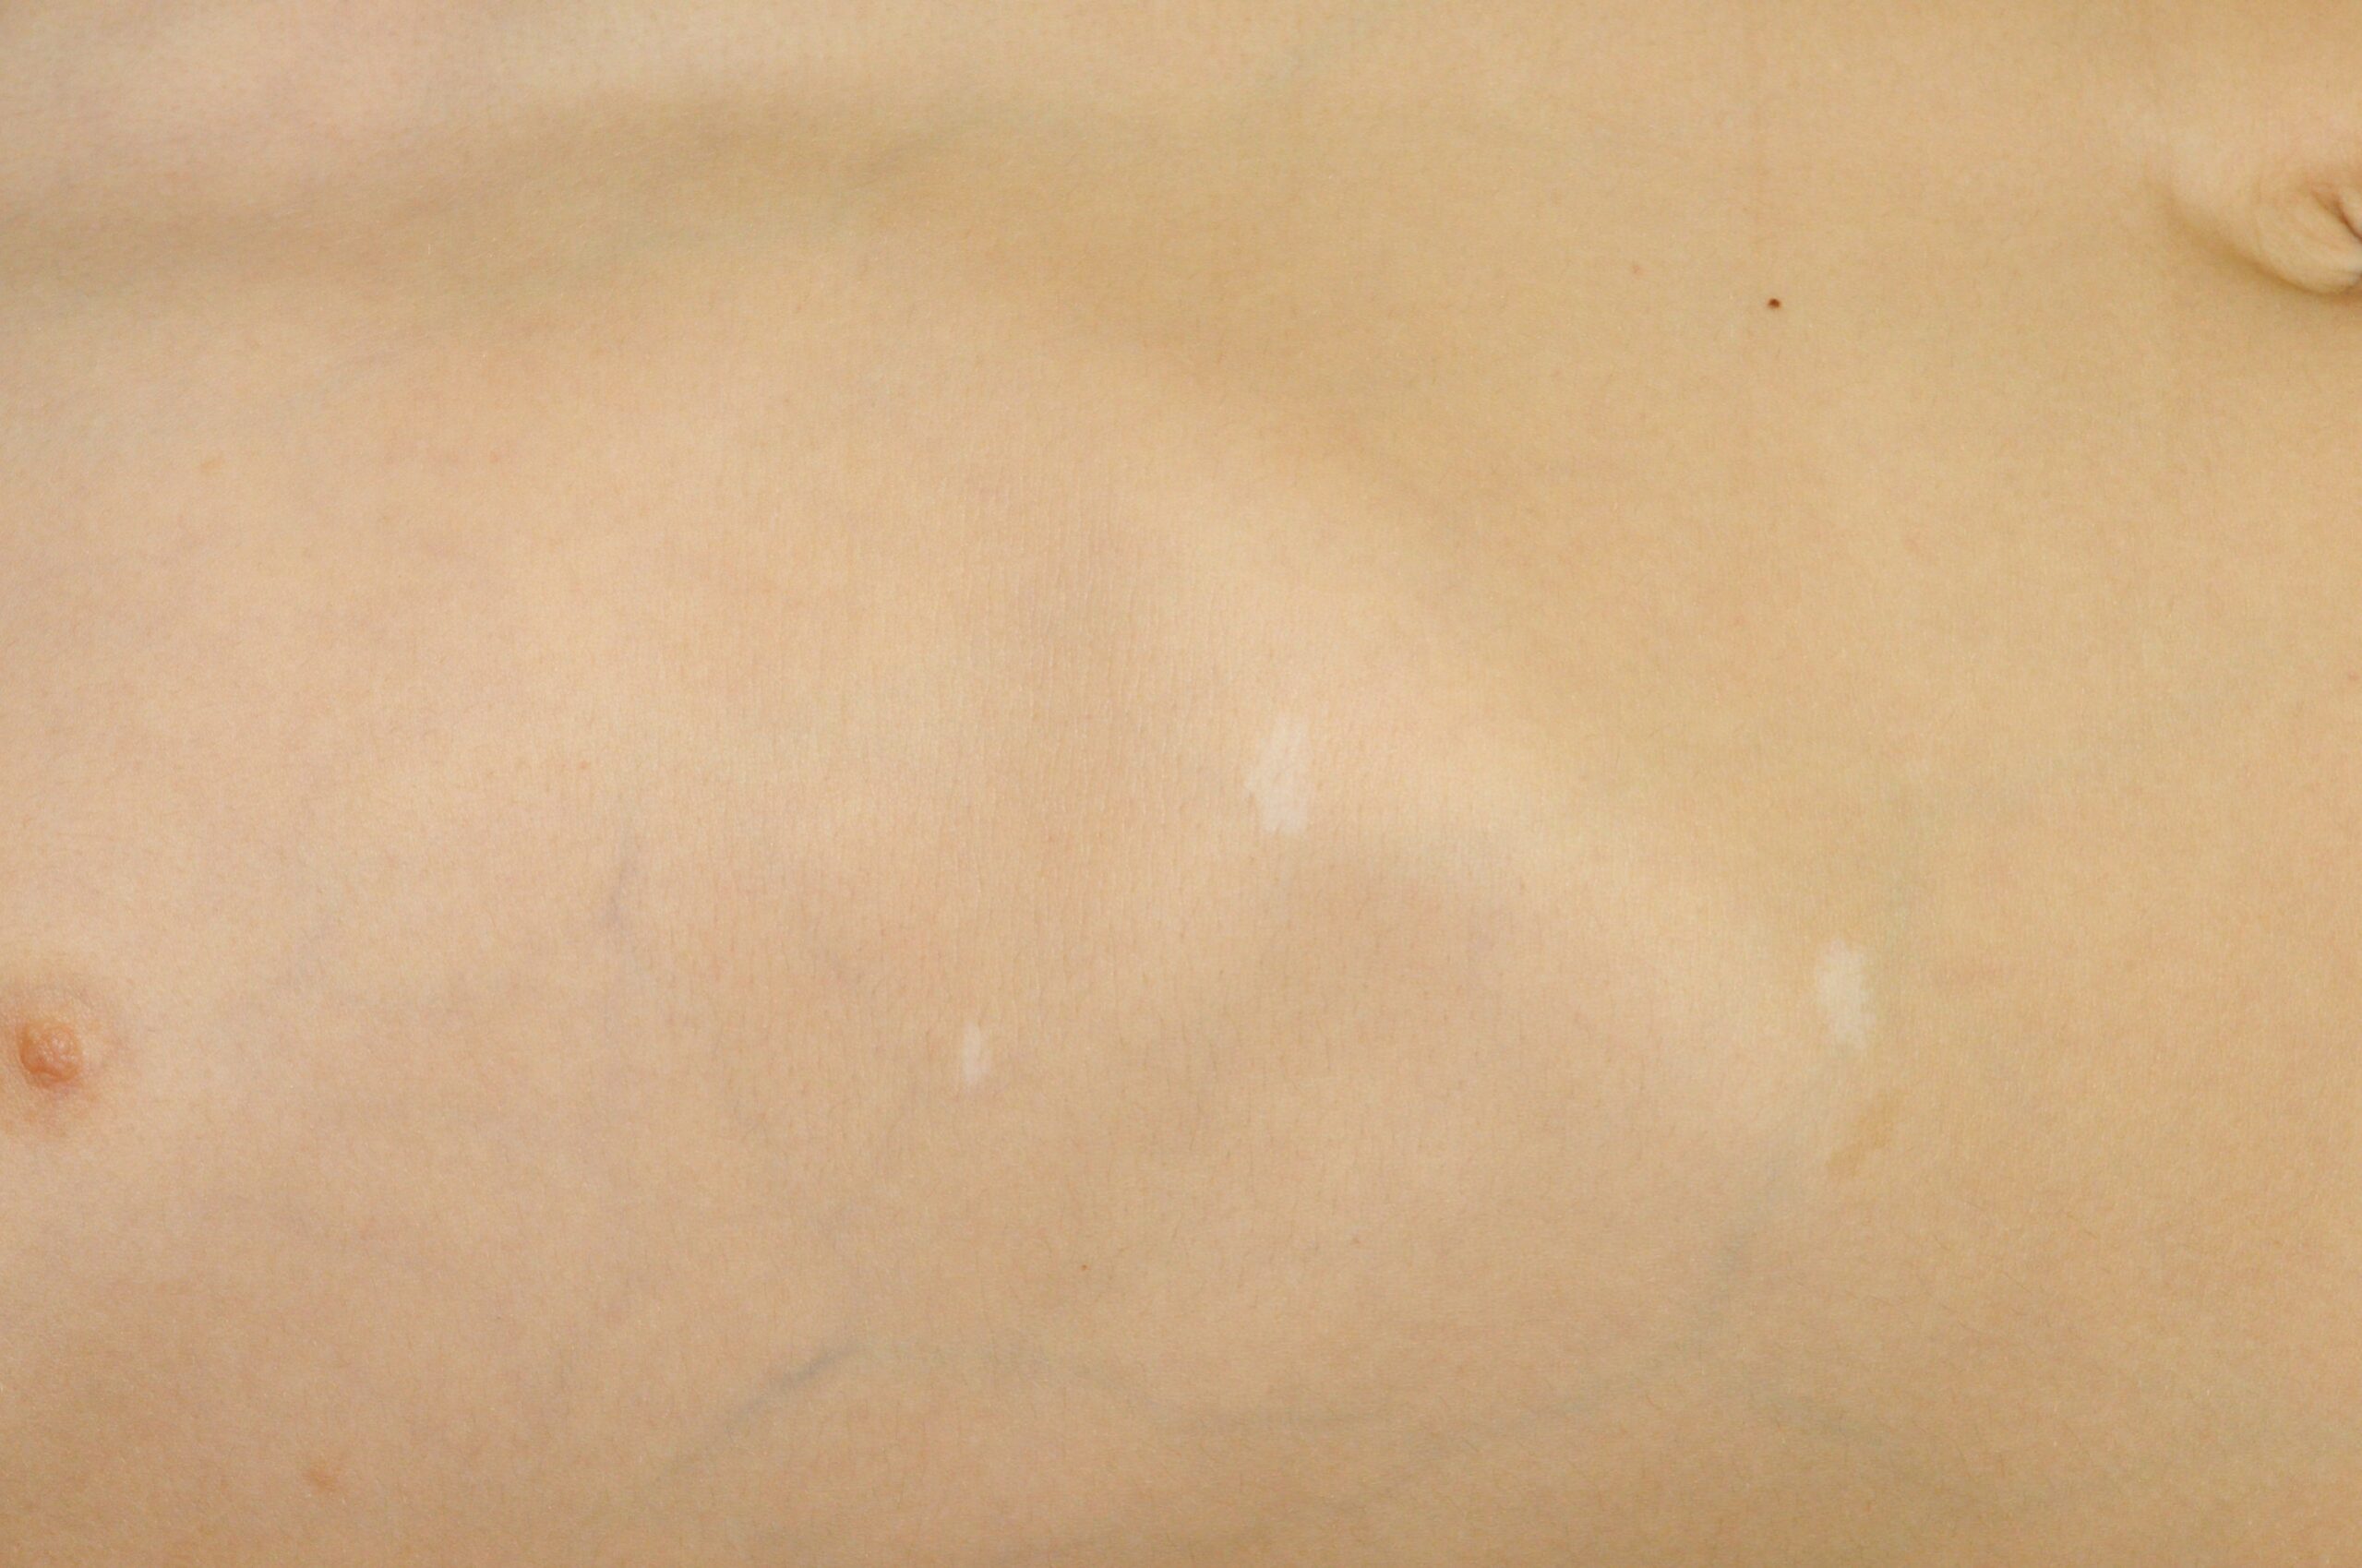
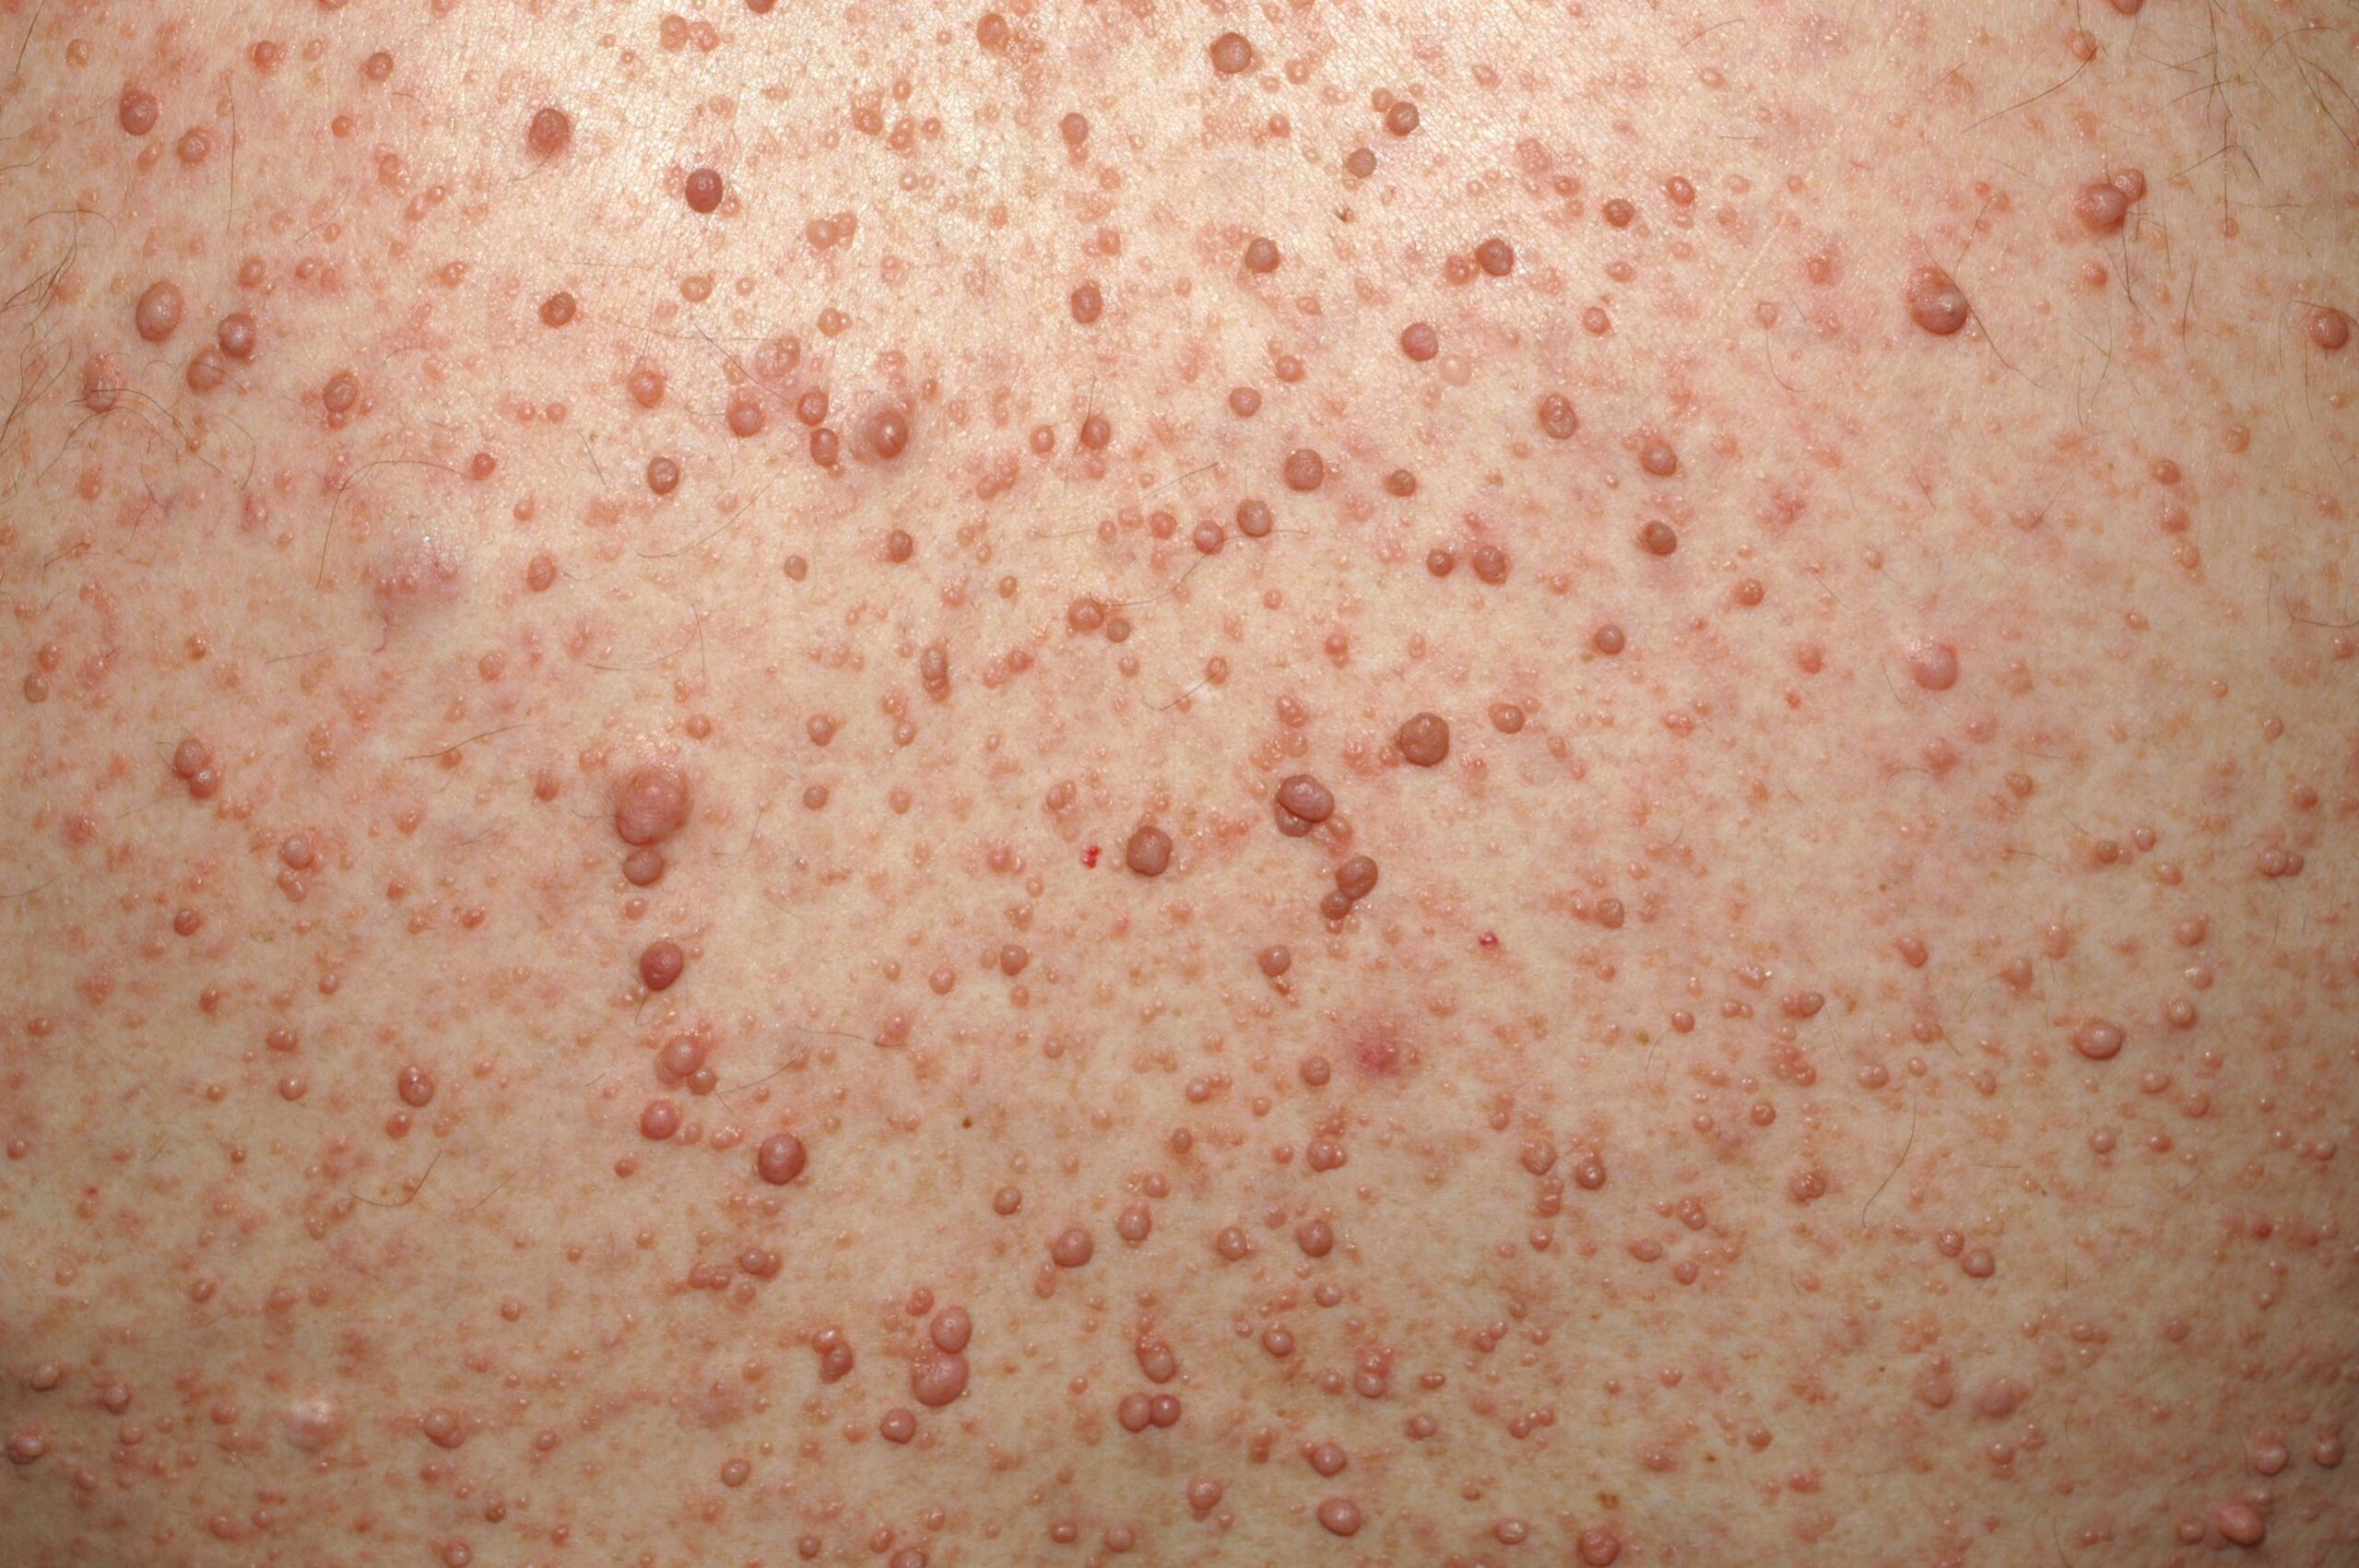
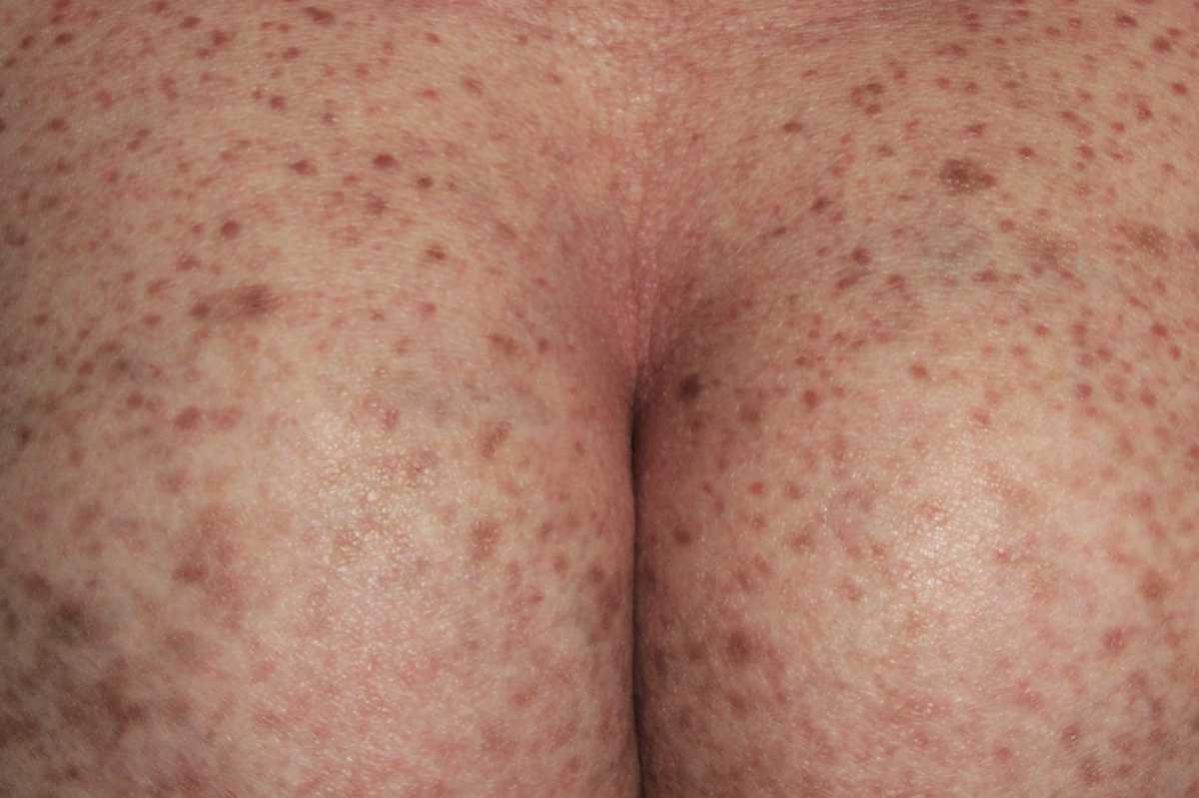
Las máculas en confetti suelen ser más numerosas, están bien delimitadas y son de pequeño tamaño (1 a 3 mm de diámetro). Se distribuyen de forma más diseminada, aunque se observan más especialmente en los antebrazos y la parte inferior de las piernas.
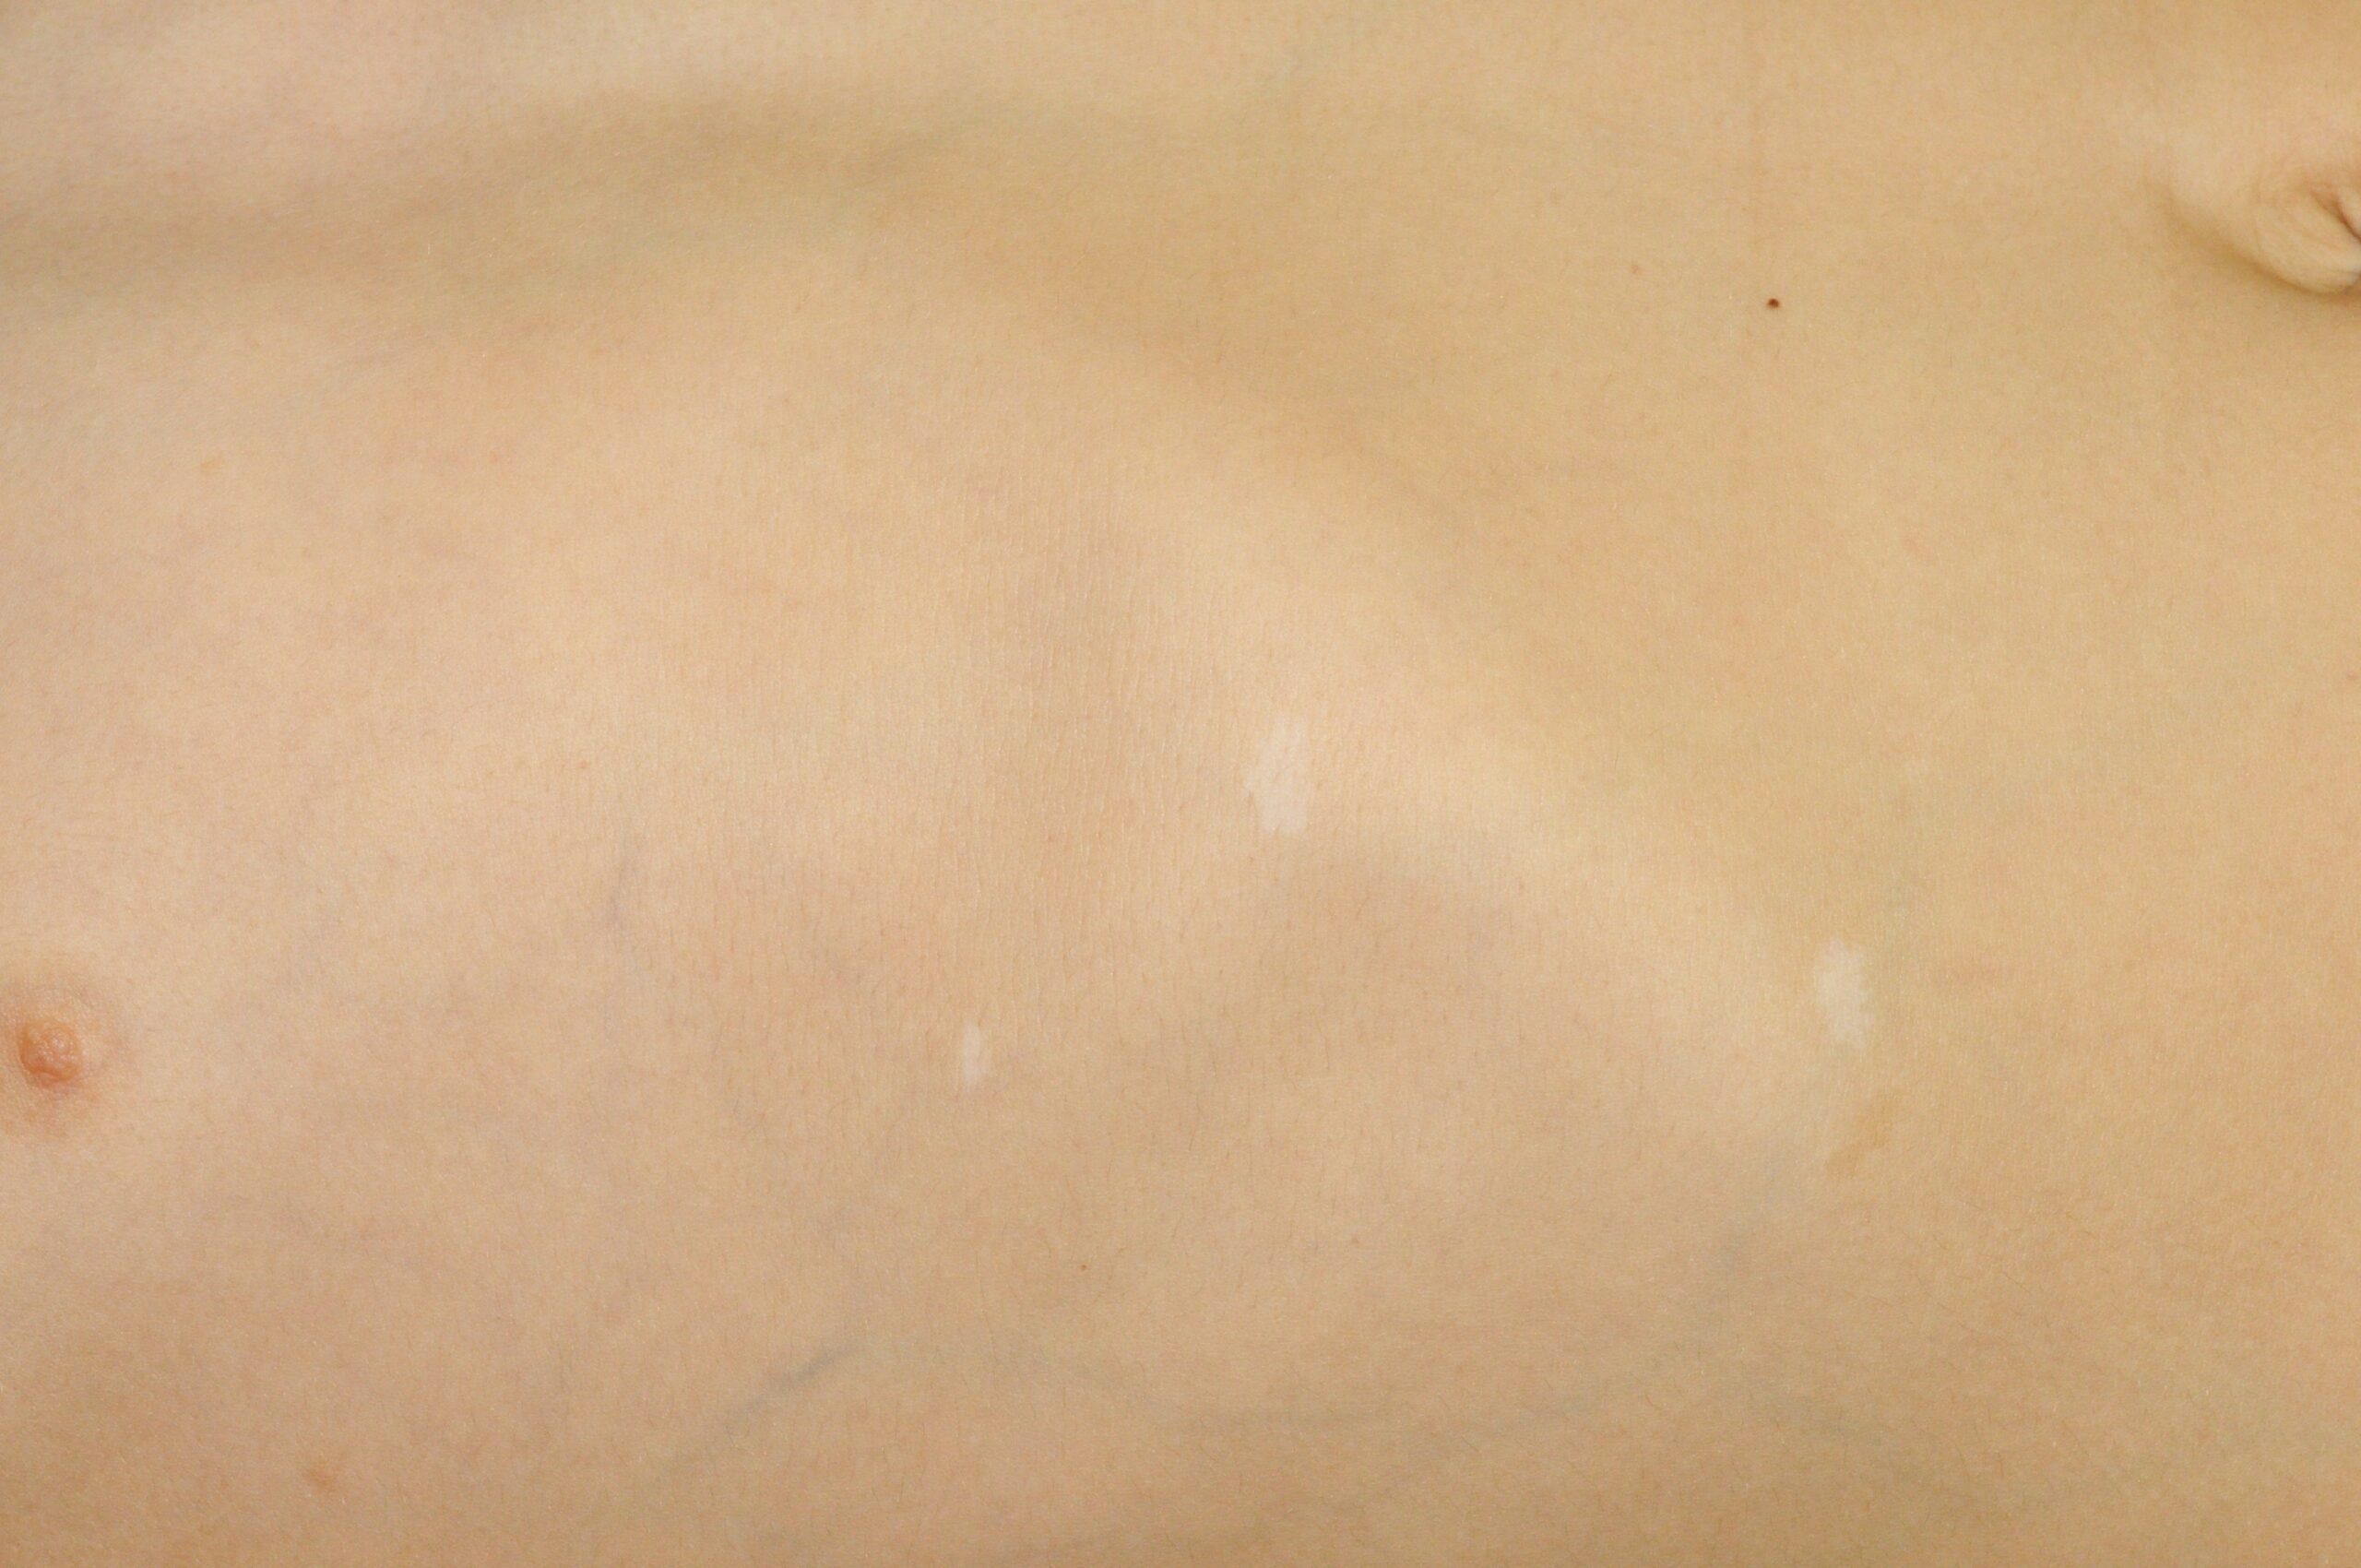
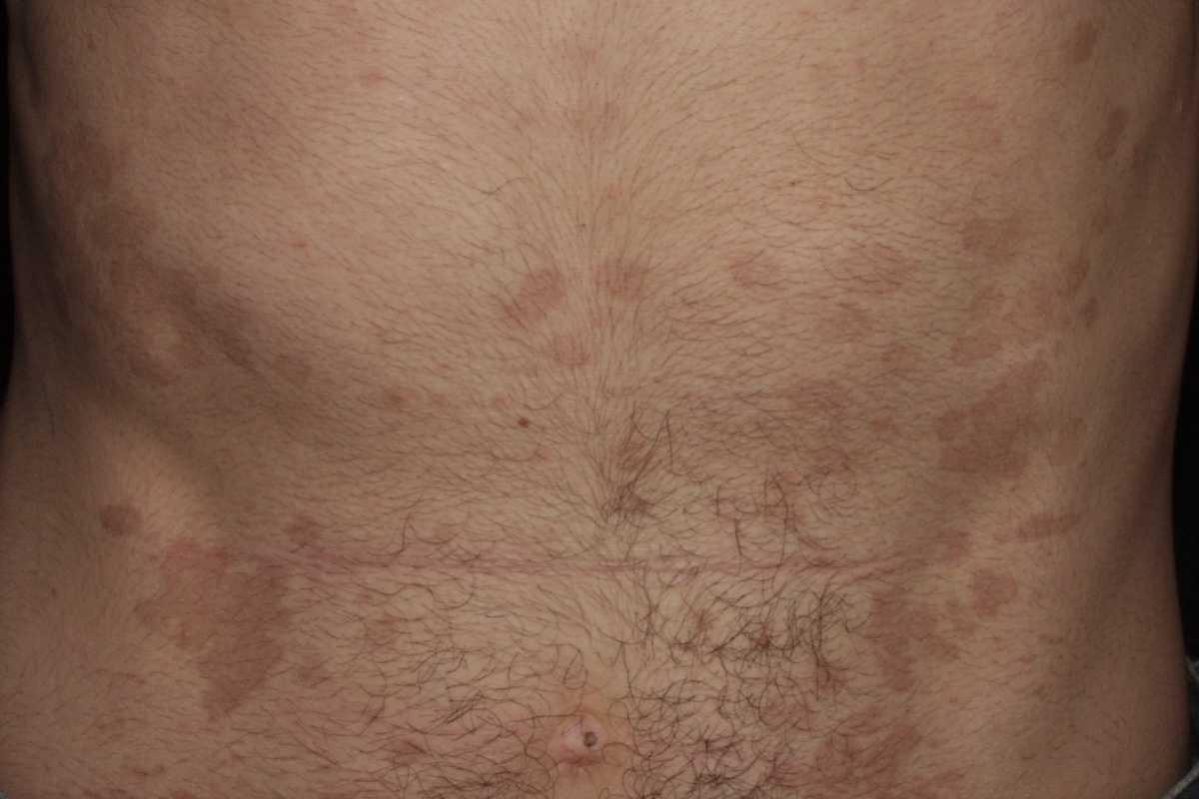
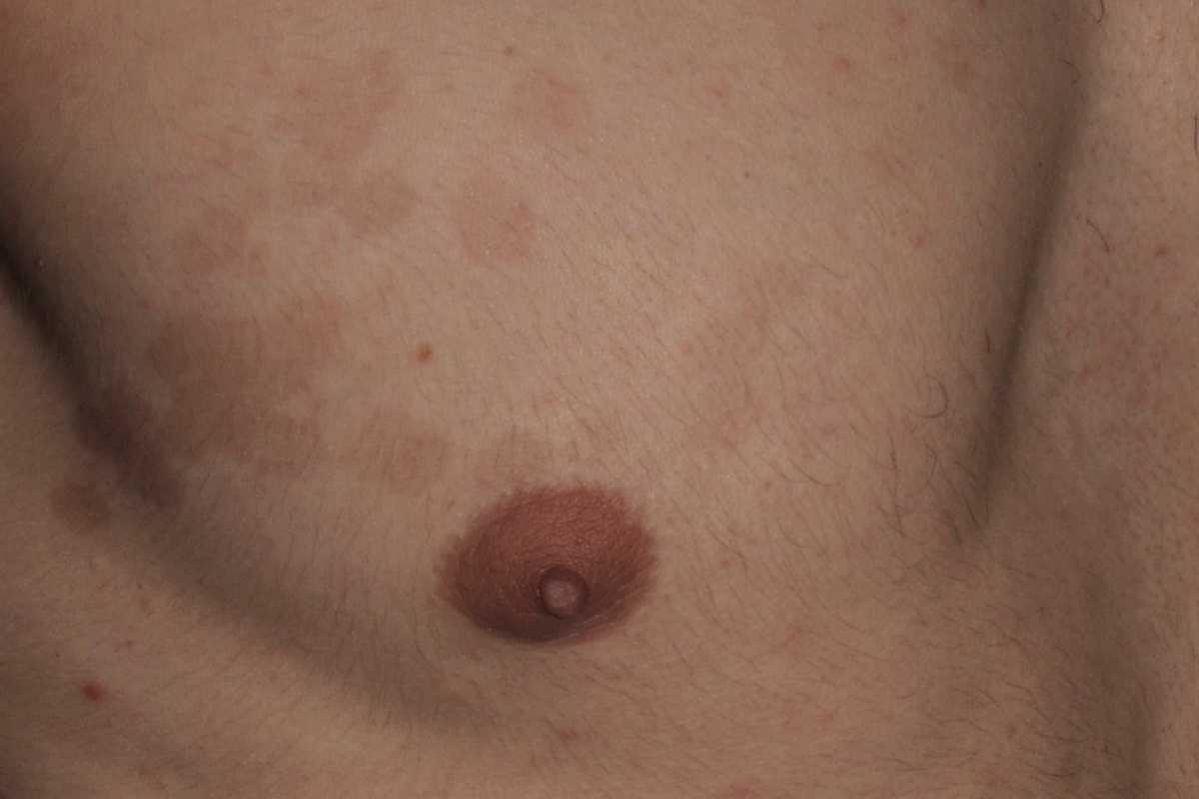
Q85.1 Esclerosis tuberosa, hipomelanosis en confetti
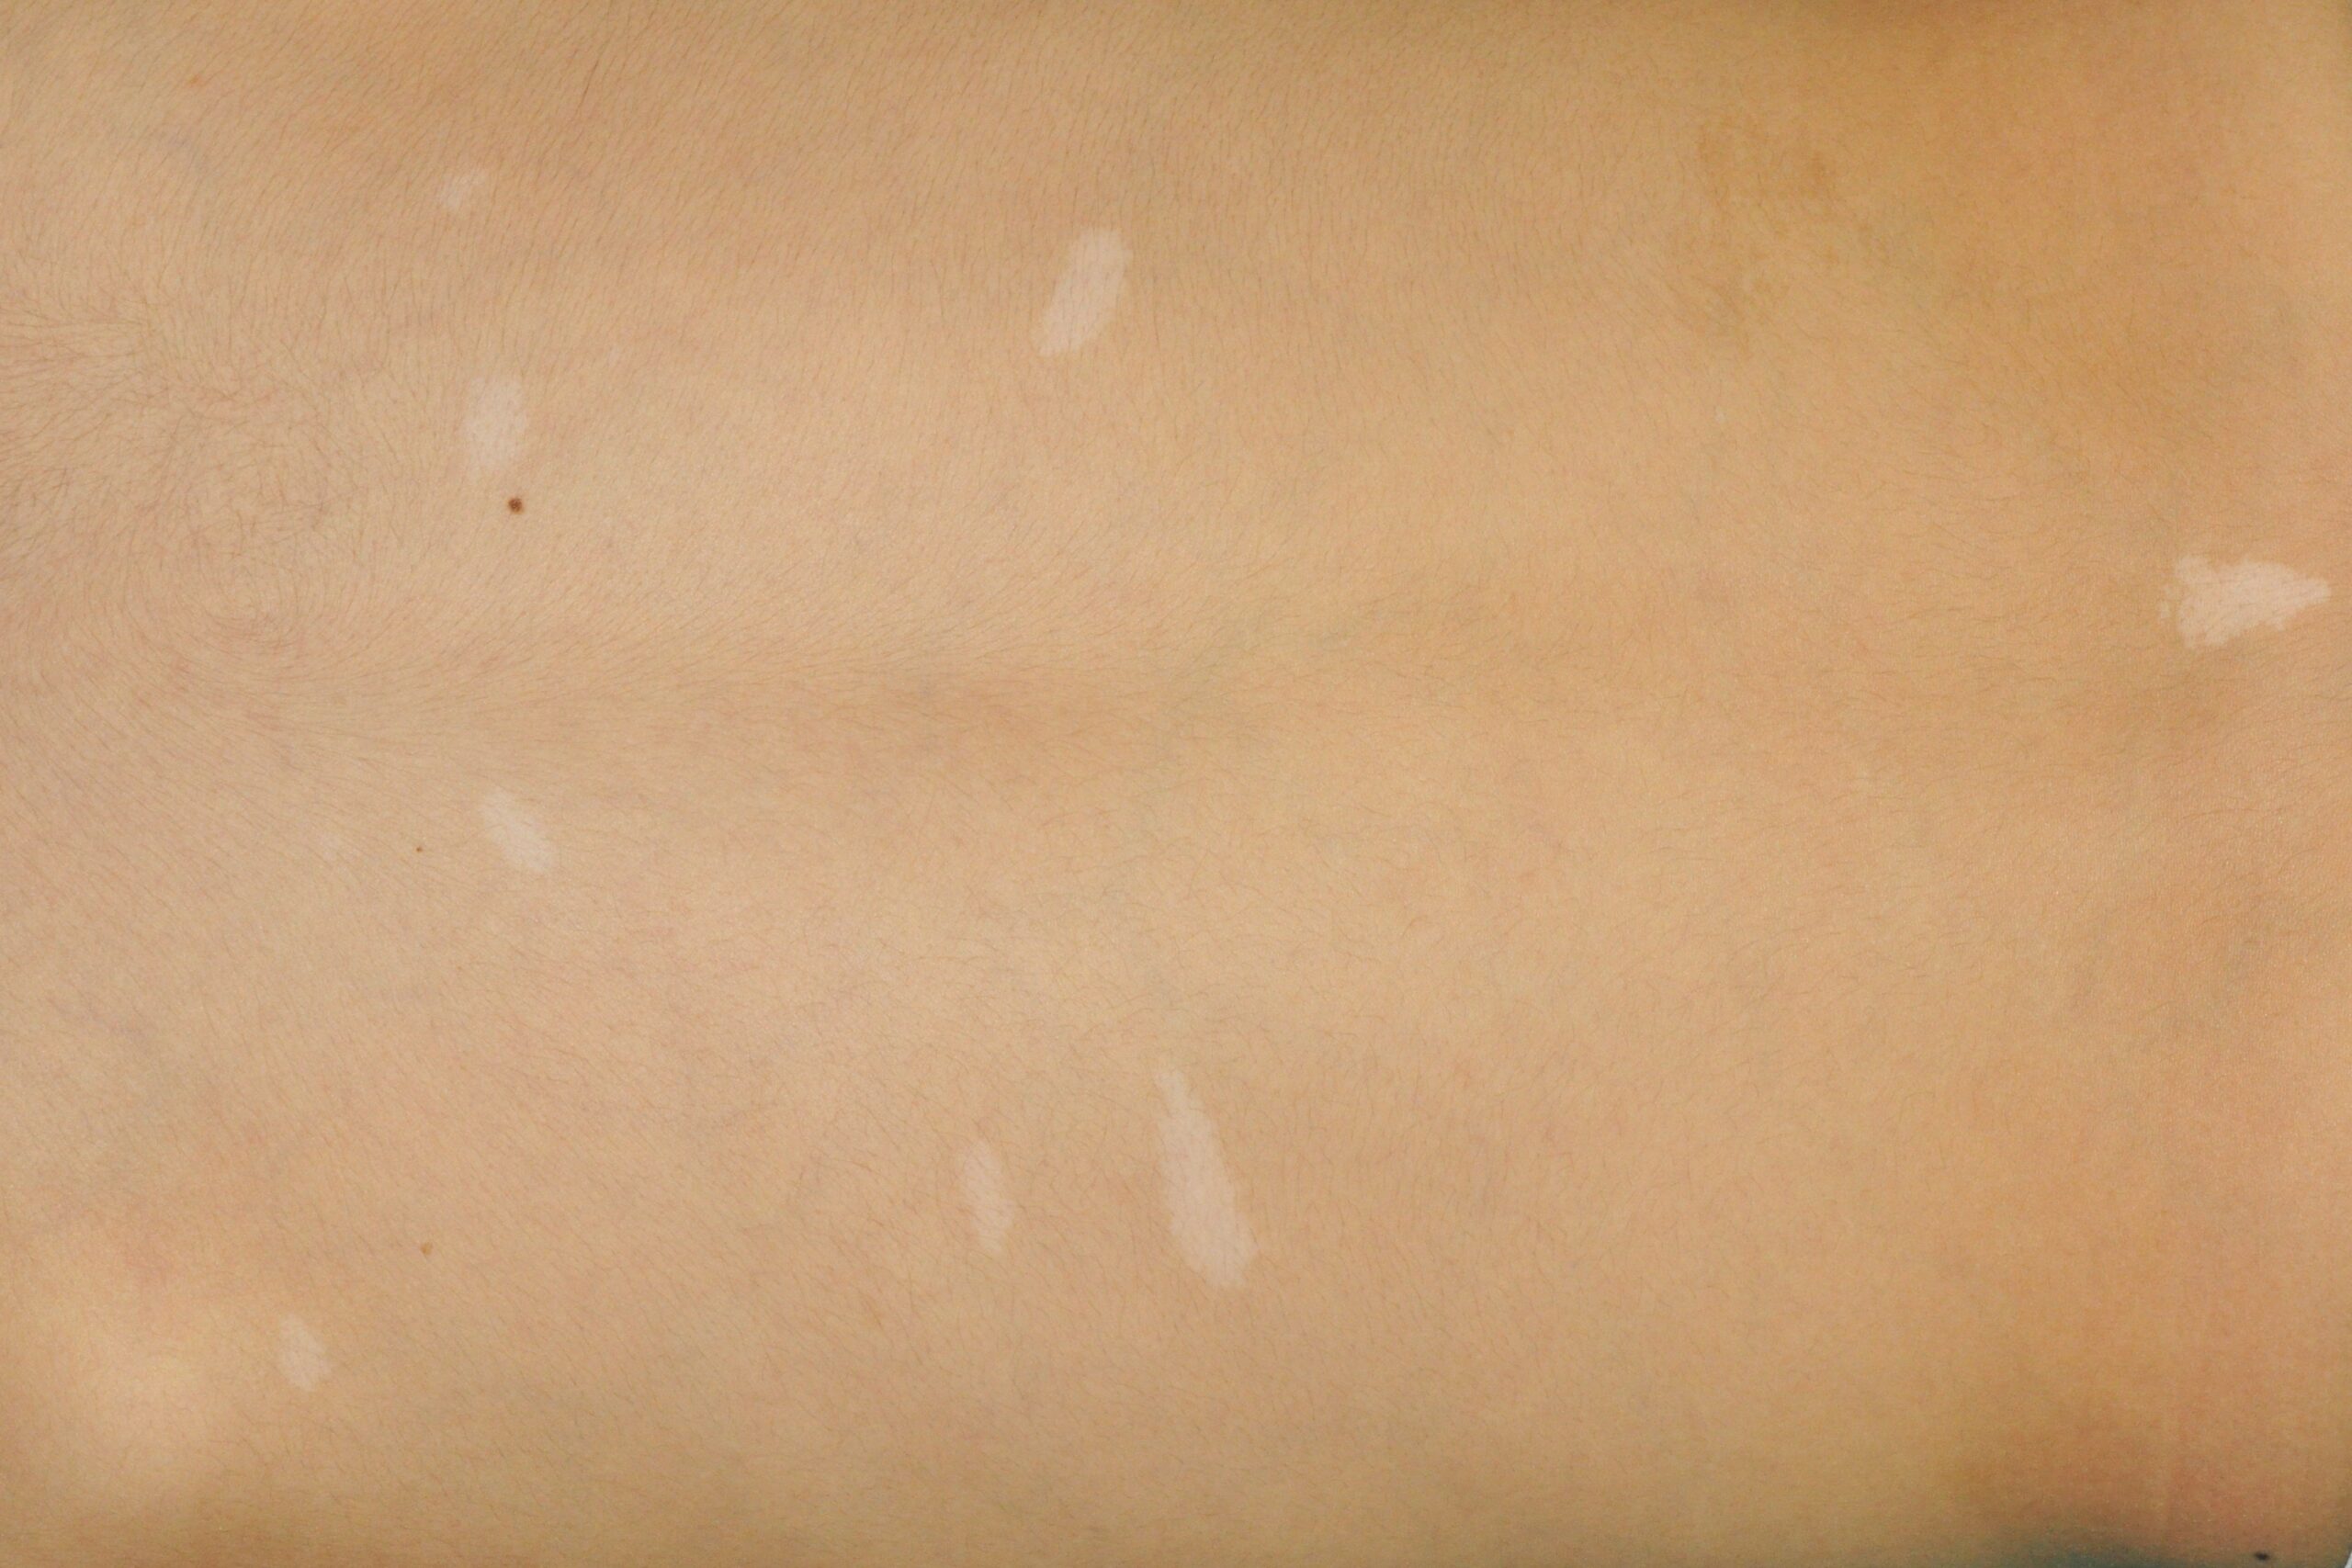
Q85.1 Esclerosis tuberosa, hipomelanosis en confetti
2.4.2.1.2. Nevus del tejido conectivo
Este grupo incluye los angiofibromas faciales, los fibromas periungueales, las placas “achagrinadas” o de piel de tiburón, las placas fibrosas frontales y los hamartomas foliculoquísticos y de colágeno (FCCH).
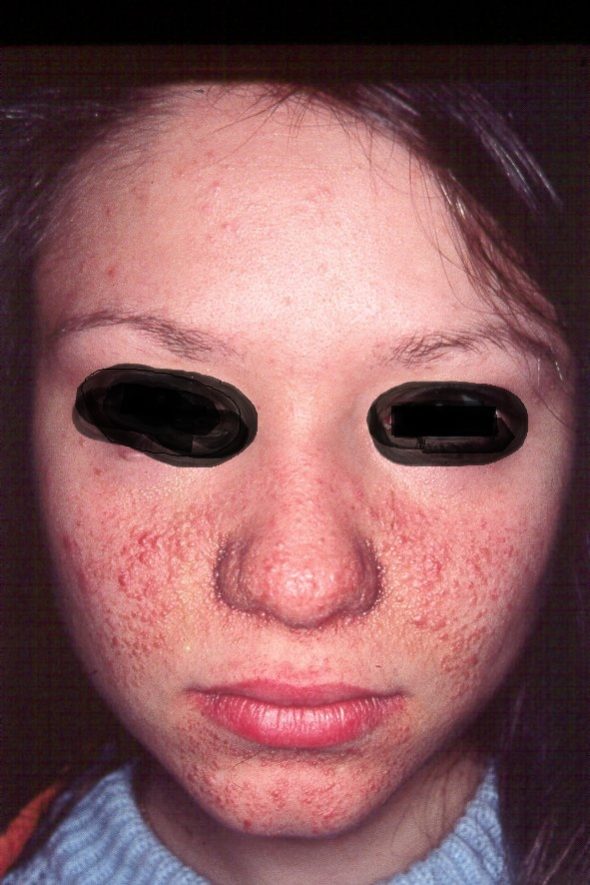
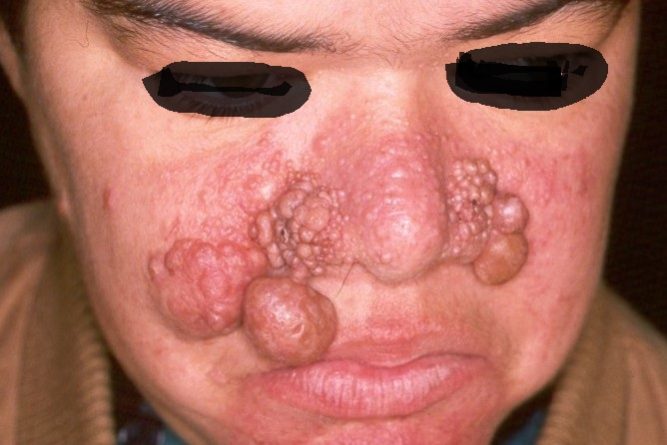
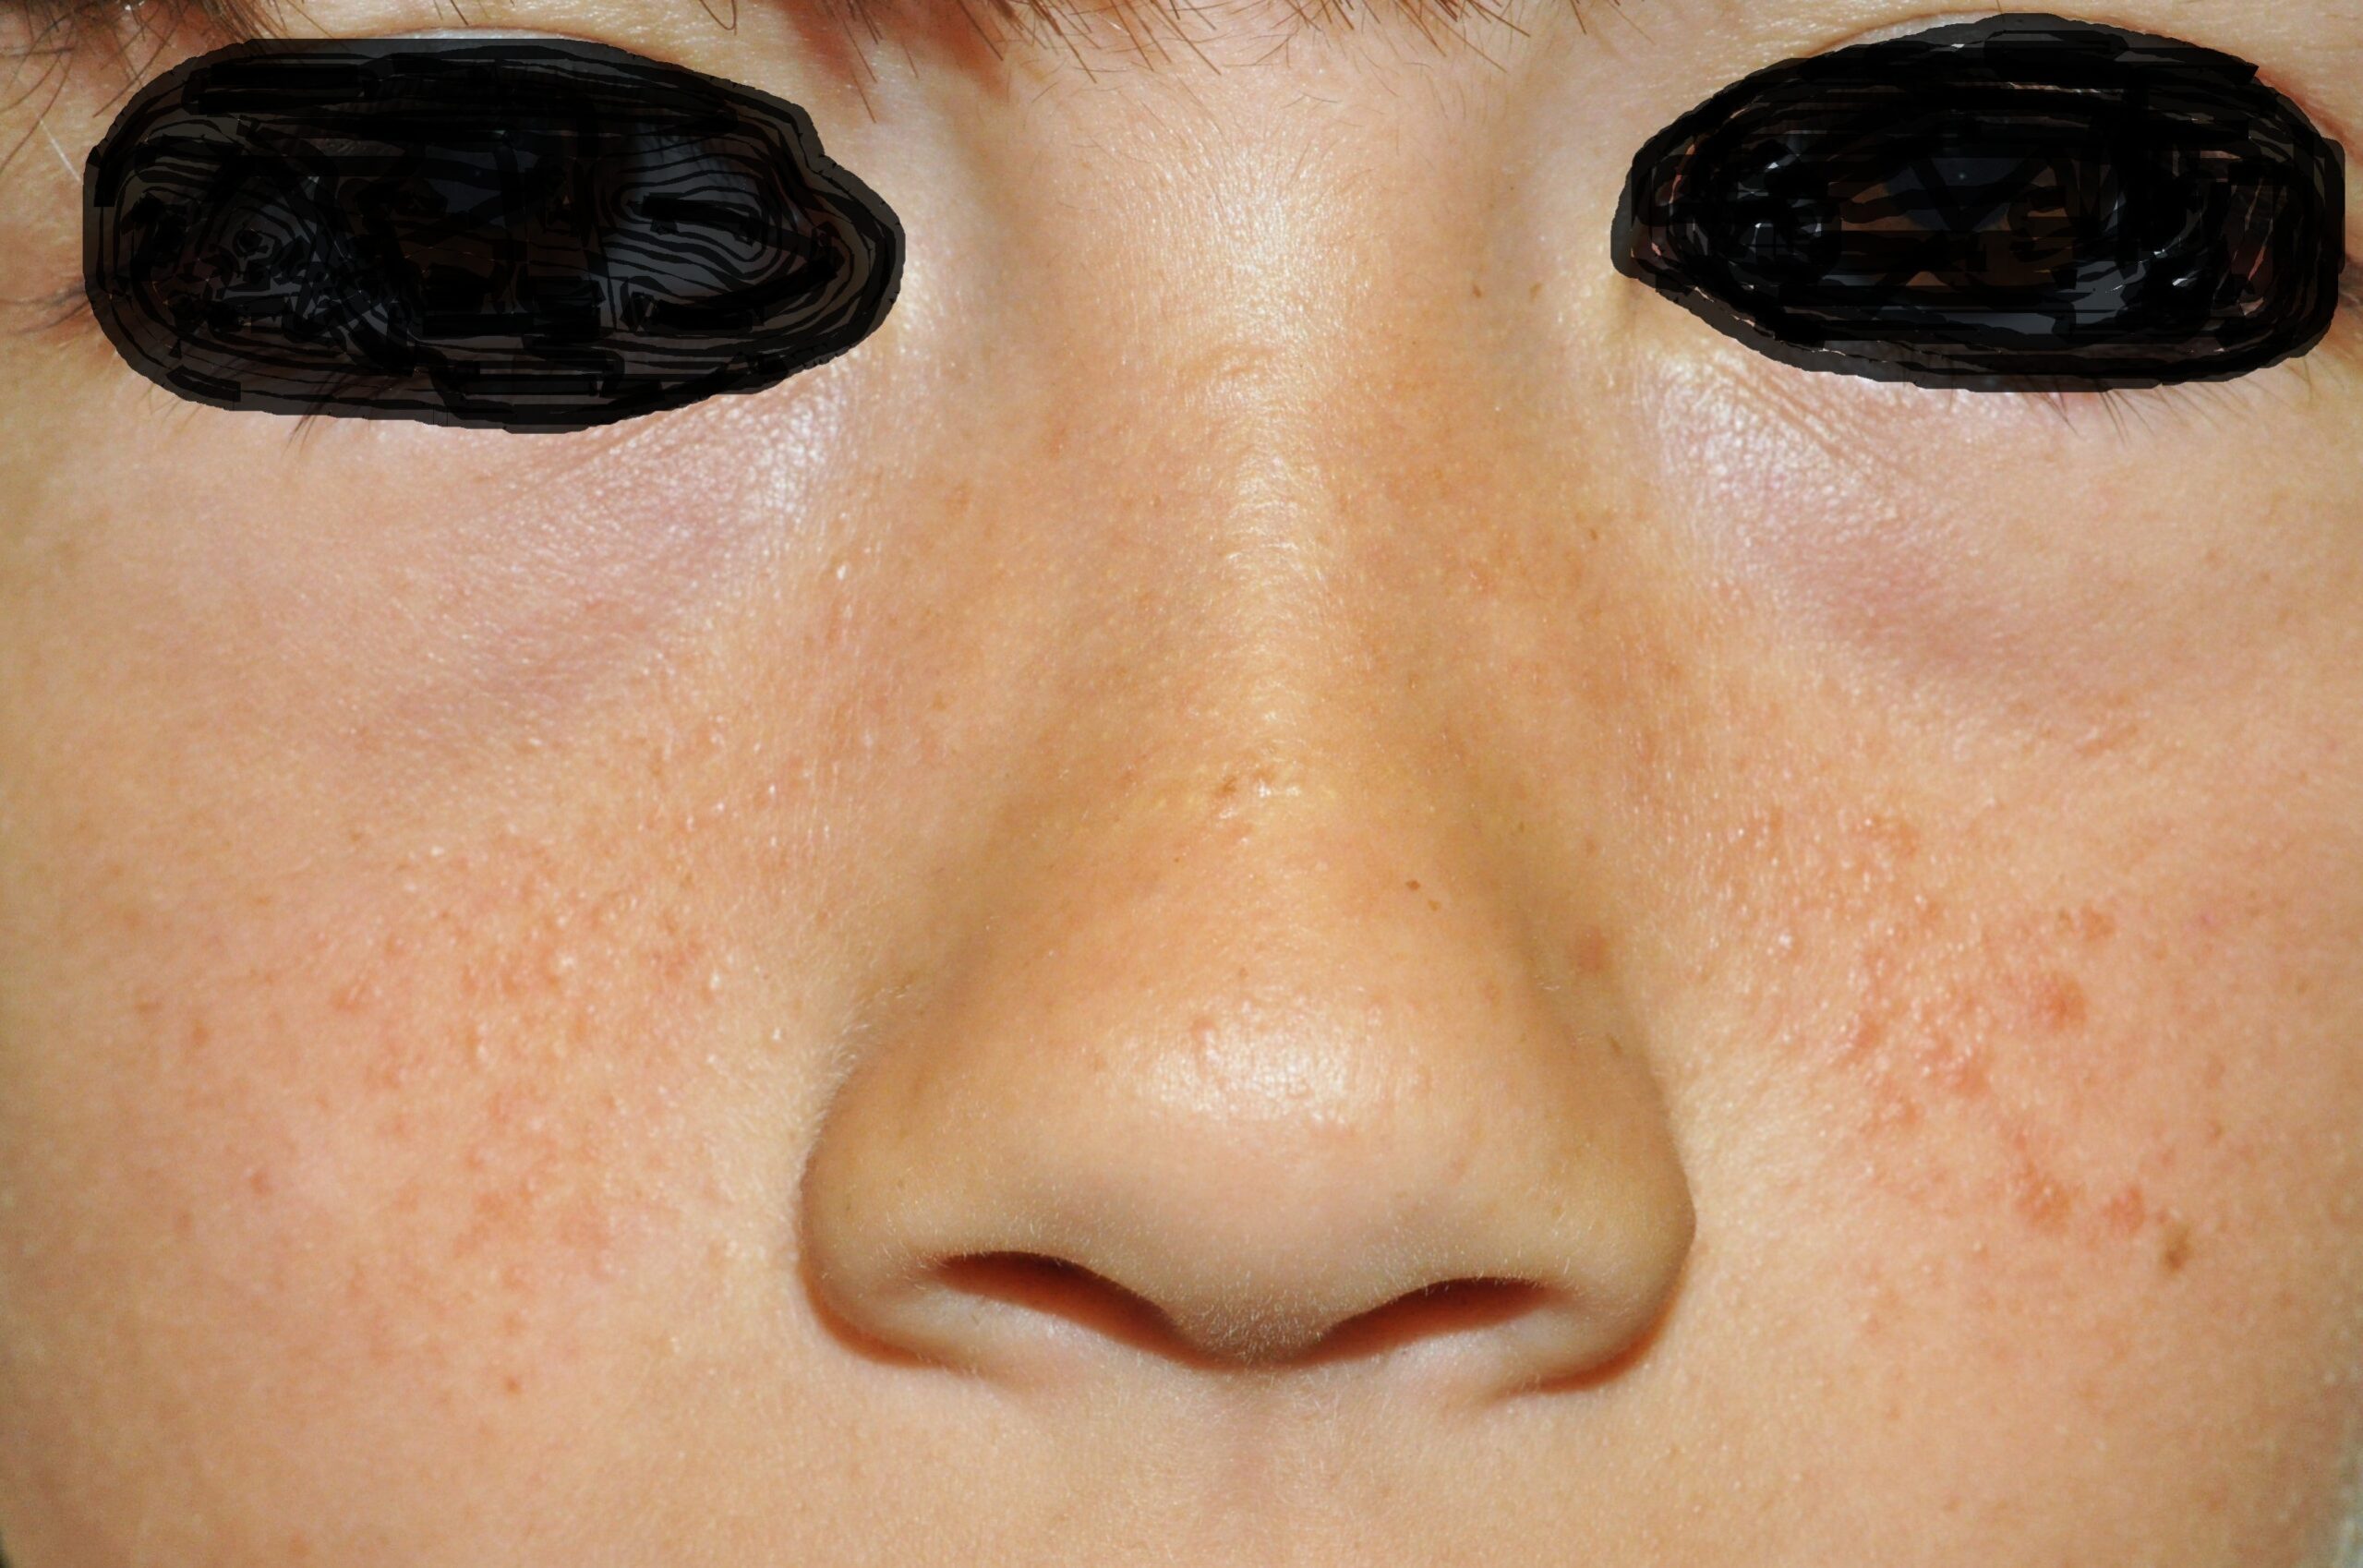
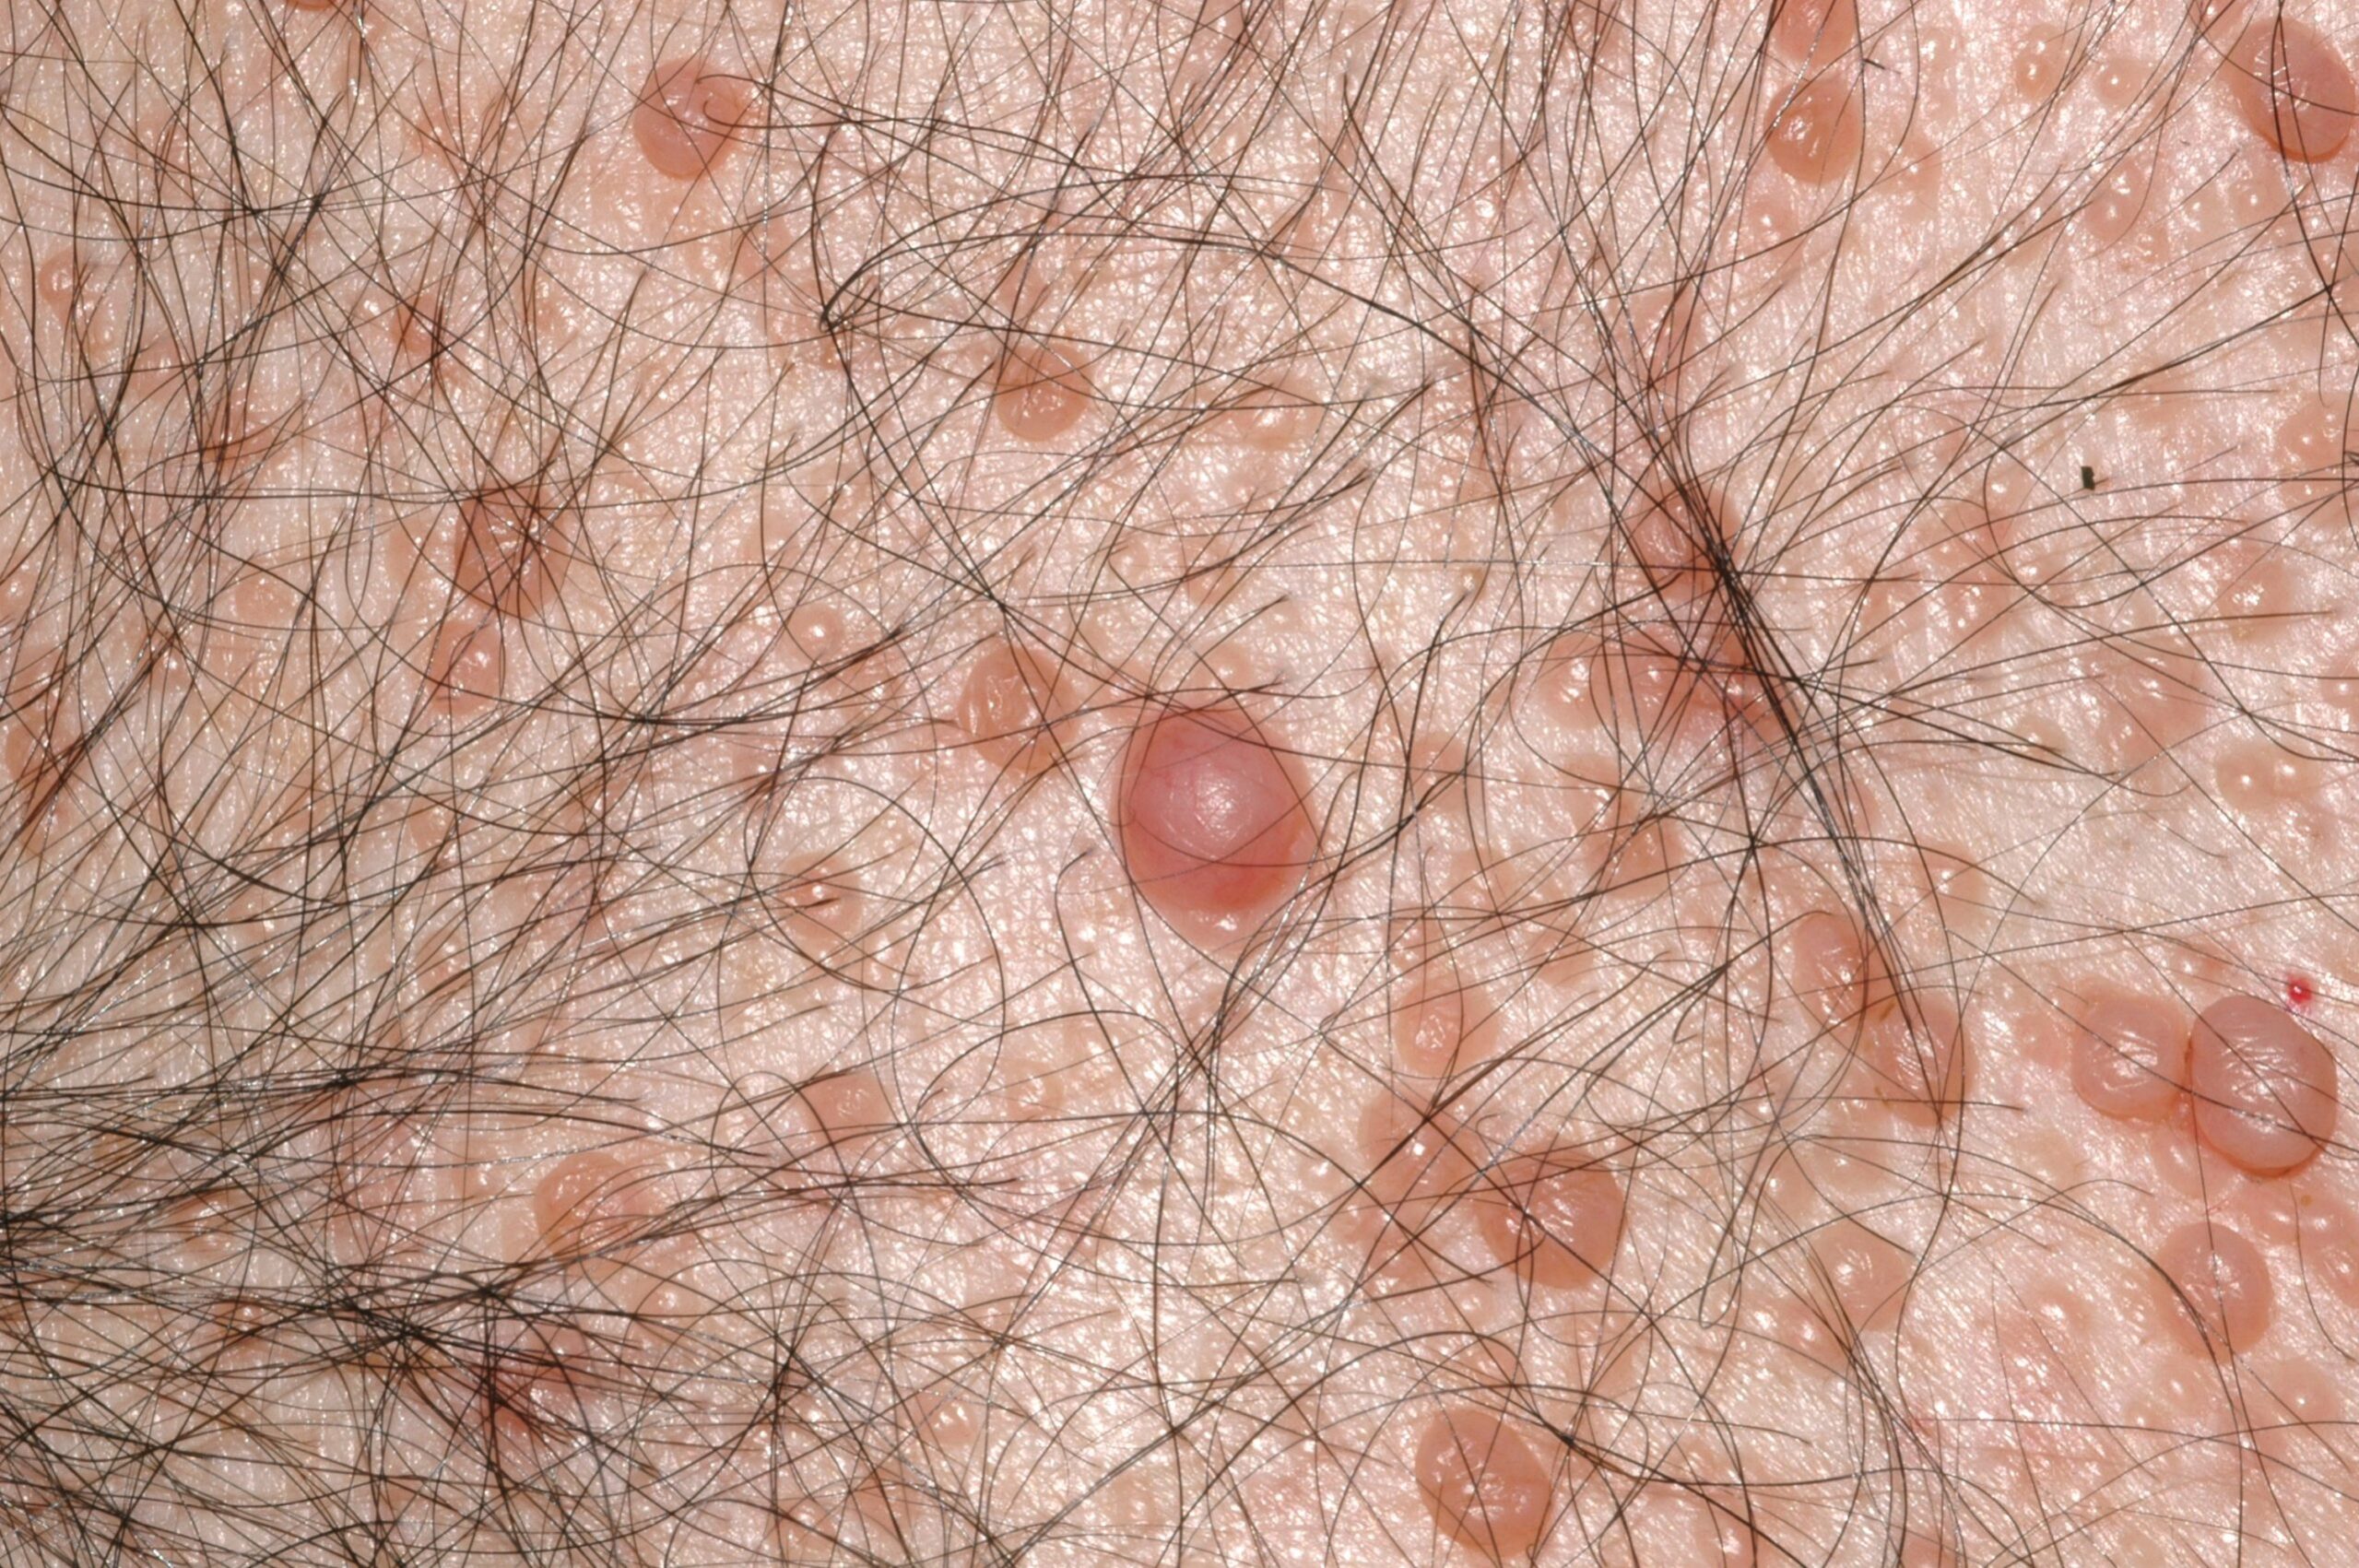
Los angiofibromas consisten en pequeños hamartomas compuestos de tejido vascular y conectivo. Para ser considerados diagnósticas se precisan al menos 3 angiofibromas. Consisten en pápulas cupuliformes de color piel a marrón rojizo, que se localizan preferentemente alrededor de la nariz, en la parte central de la cara. Suelen aparecer a los partir de los 3 años de edad e irse incrementando en número con el tiempo, igual que su prevalencia (8% en niños menores de 2 años, llegando al 75% en niños de 9 años o más) (Jóźwiak S, 1998). Suelen ser pequeños y medir entre 1 y 3 mm, pero en ocasiones llegan a tener un tamaño de más de 1 cm.
Histológicamente se observa bajo una epidermis normal o ligeramente hiperplásica una hipertrofia expansiva del tejido colágeno y de las estructuras vasculares (Dutta A, 2015).
Se han analizado, mediante métodos moleculares, muestras de angiofibromas faciales y se ha detectado la presencia de frecuentes mutaciones somáticas de segundo impacto tipo CC > TT, típicas del daño del ADN inducido por la luz solar (Tyburczy ME, 2014), por lo que se recomienda una fotoprotección estricta para los niños con ET.
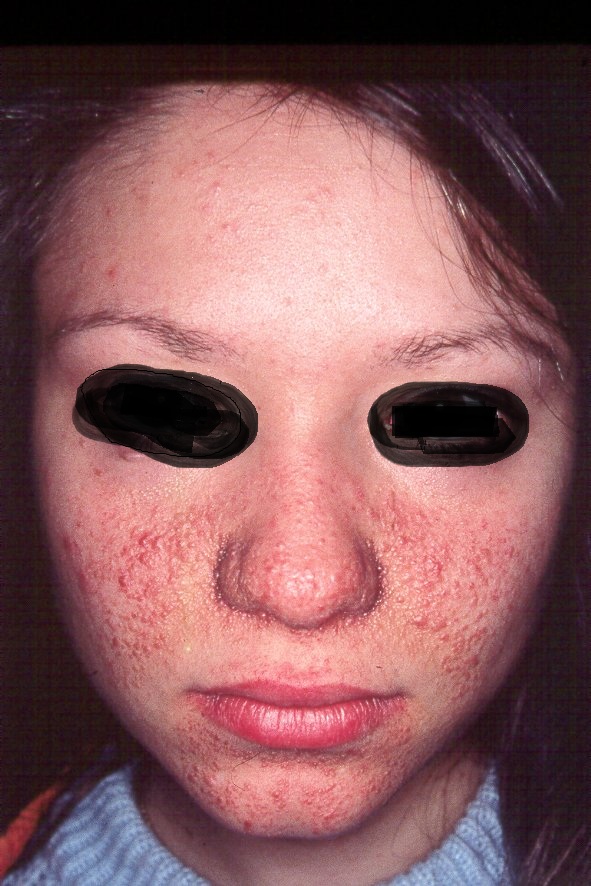
Q85.1 Esclerosis Tuberosa, angiofibromas faciales (anteriormente adenomas sebáceos)
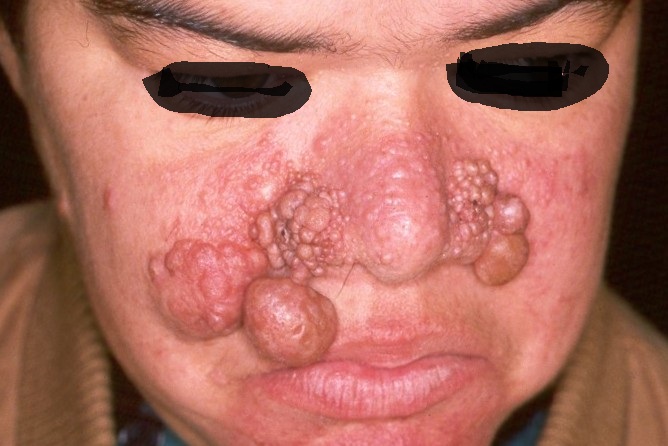
Q85.1 Esclerosis Tuberosa, angiofibromas faciales. Discapacidad mental
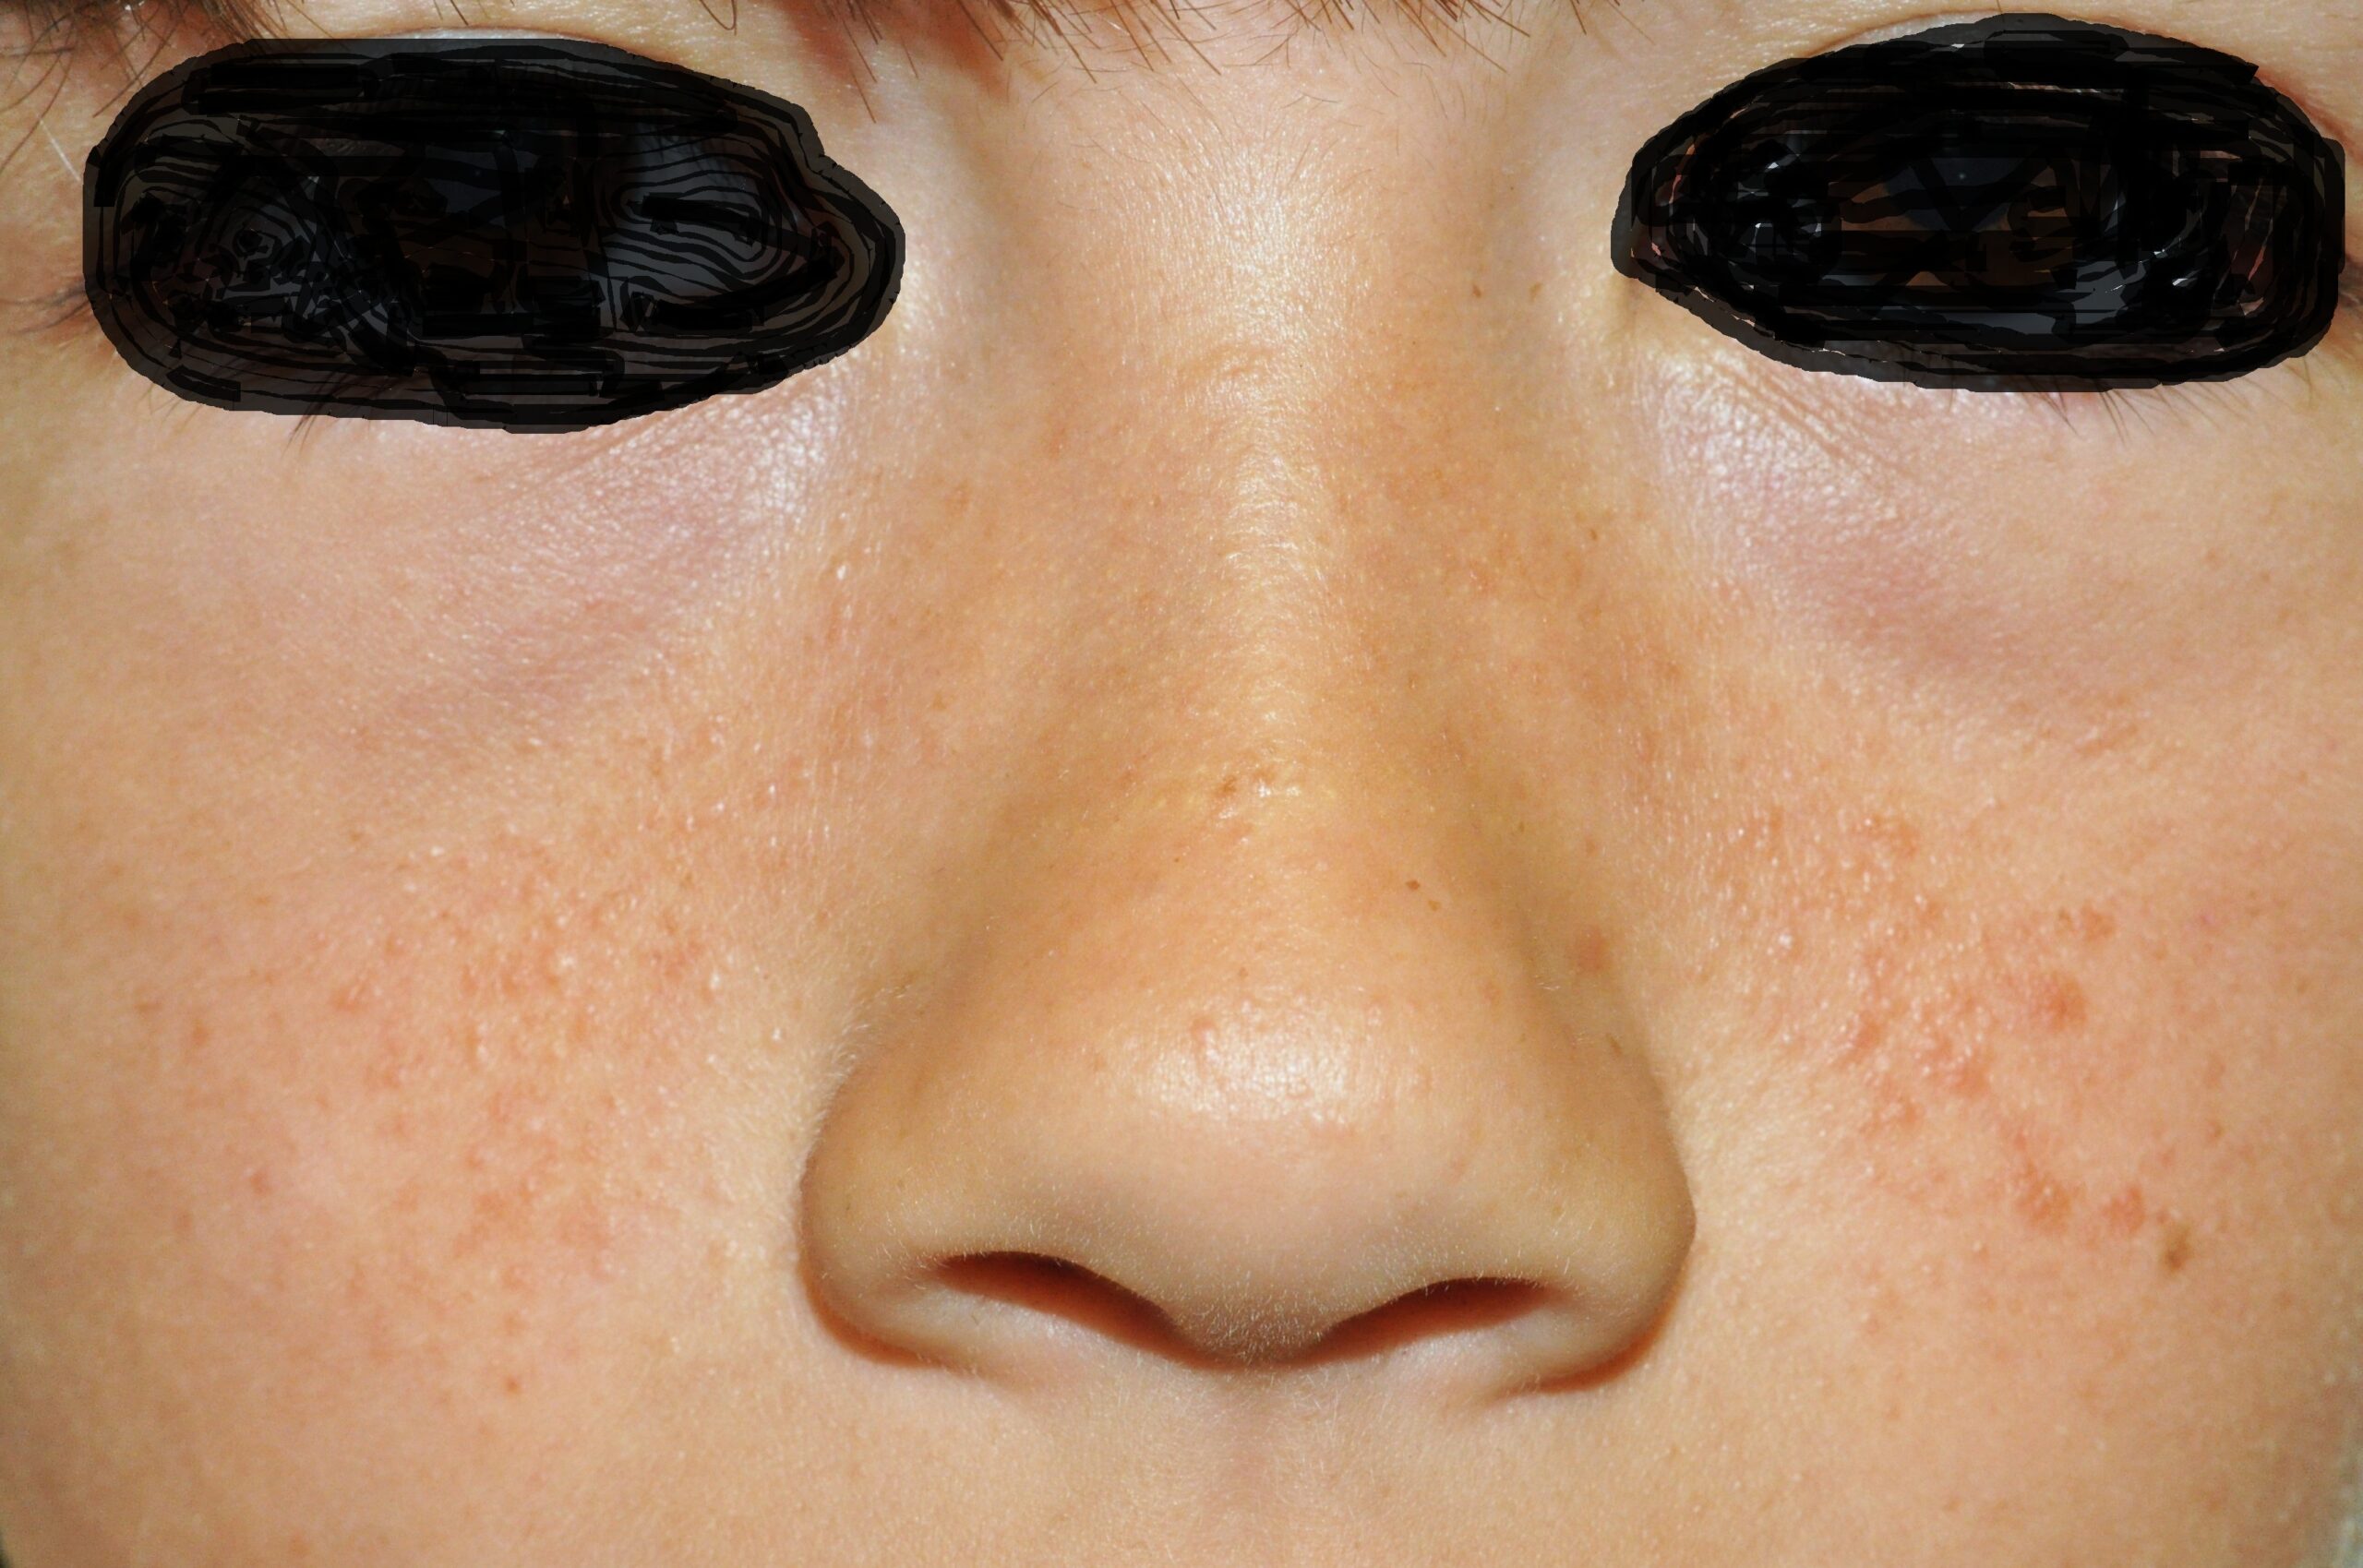
Q35.1 Esclerosis tuberosa. Angiofibromas faciales
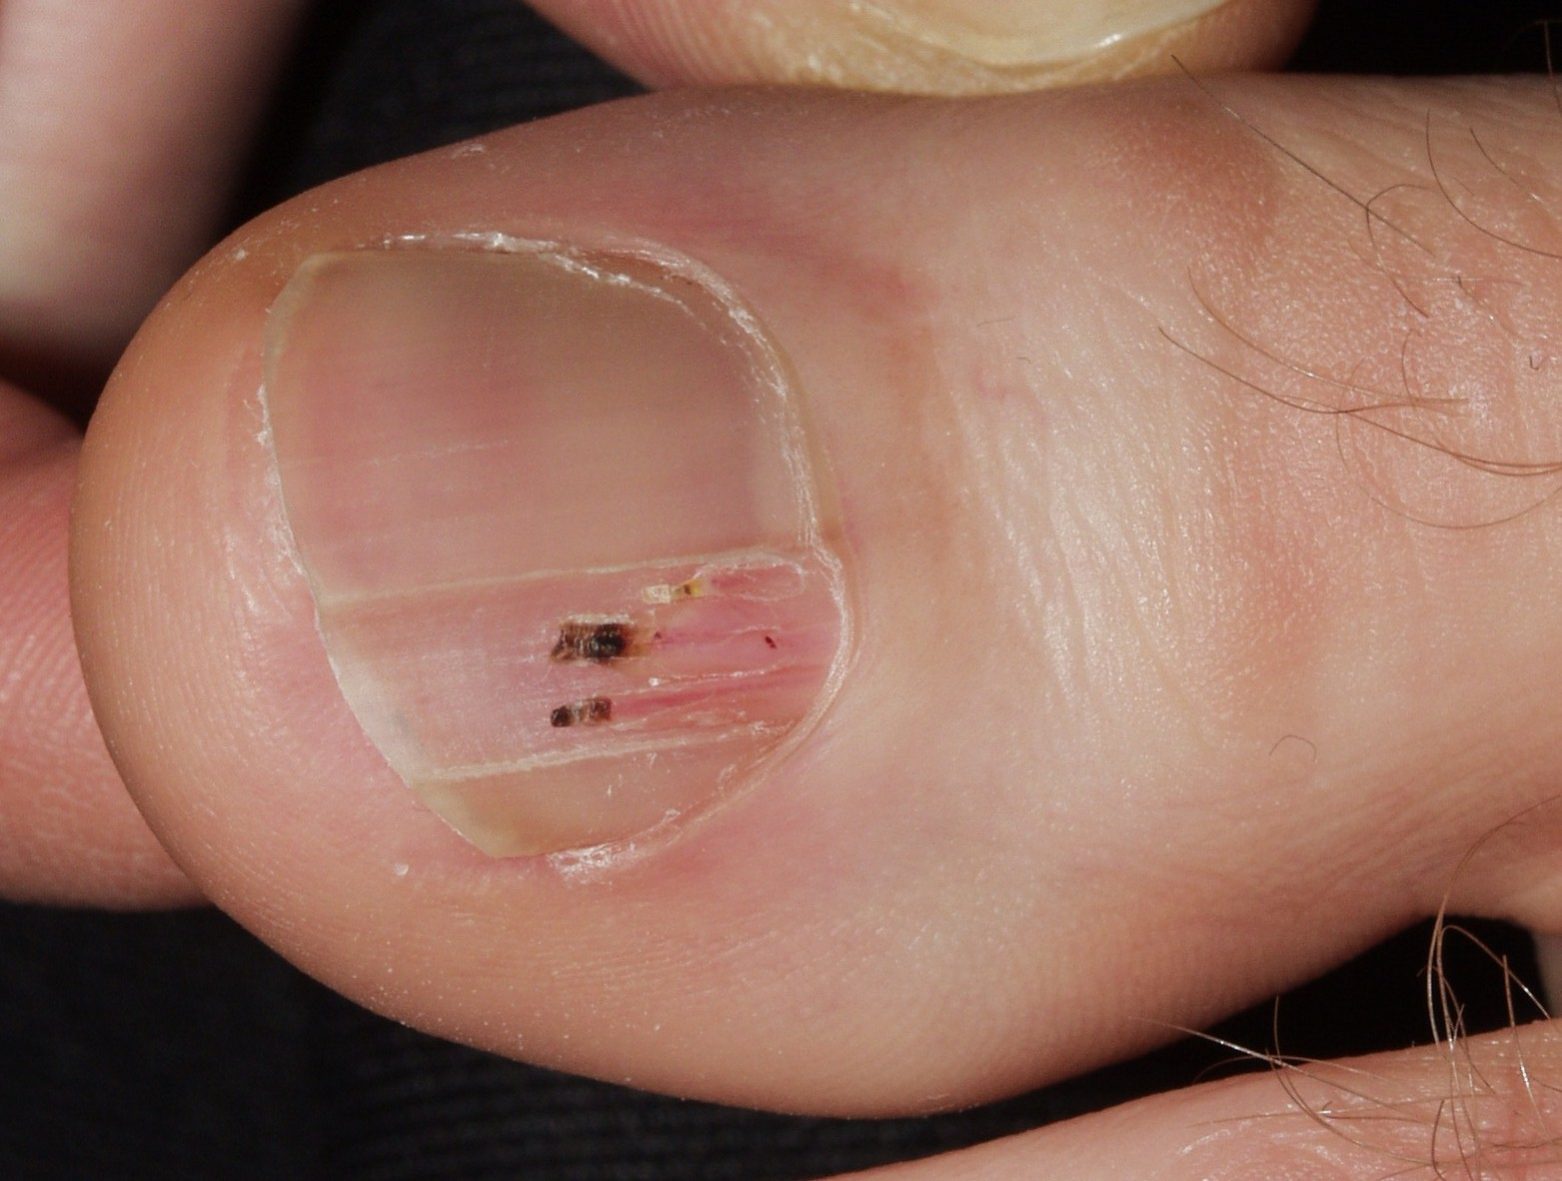
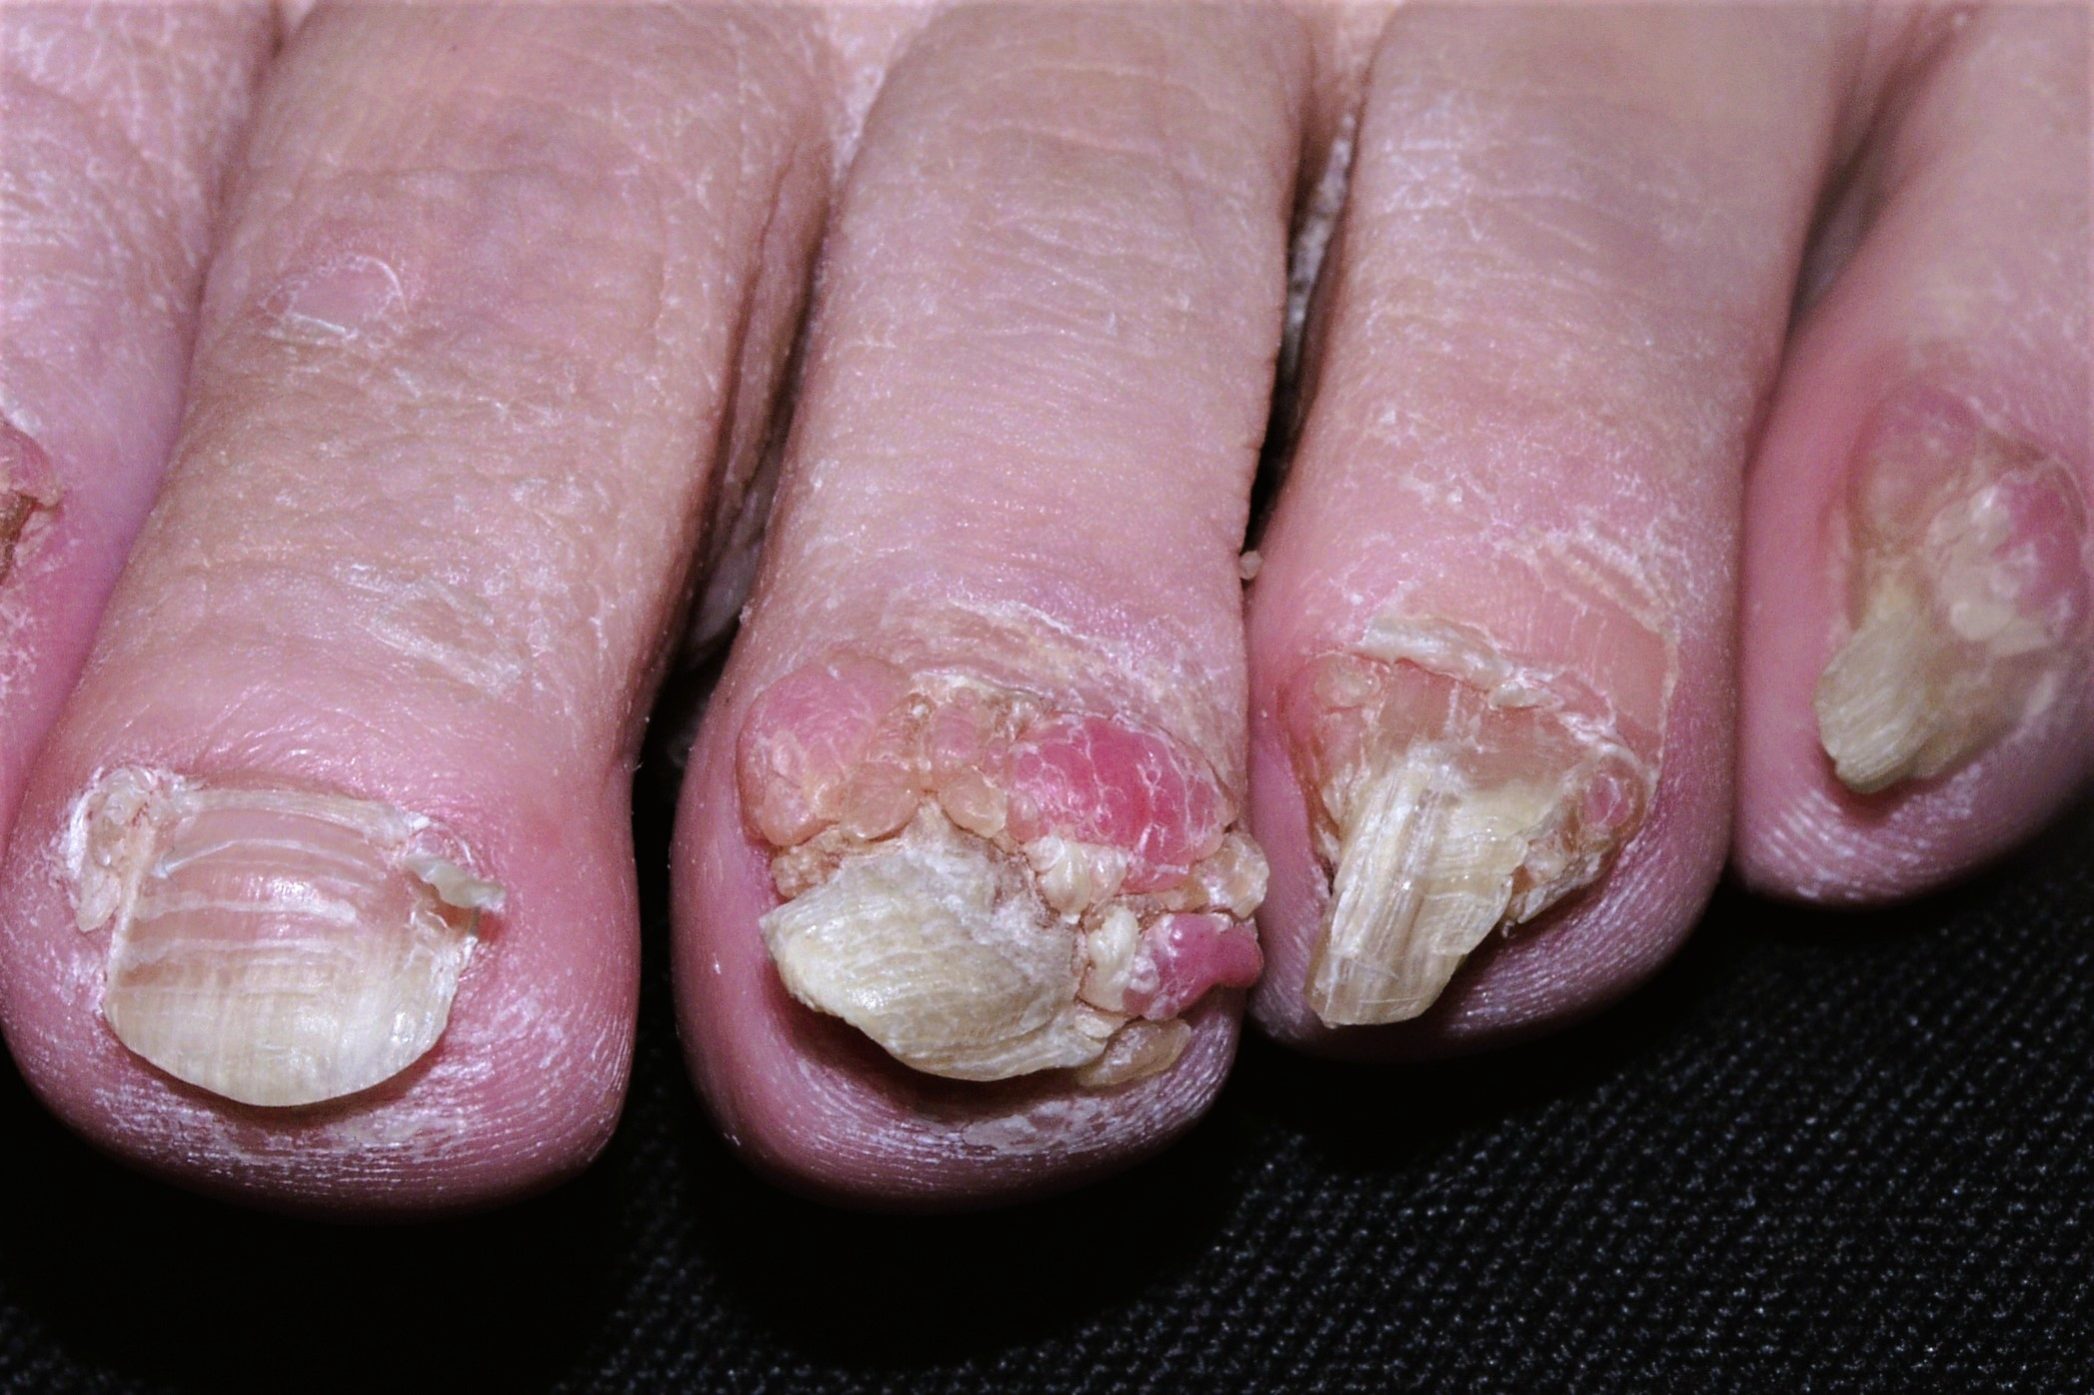
La presencia de fibromas periungueales (FP) múltiples (≥2) se considera un criterio diagnóstico mayor de CET, ya que los FP aislados también pueden ser postraumáticos. Se presentan como tumores del color de la piel y de superficie lisa, más largos que anchos, que se localizan en el borde periungueal de los dedos de los pies (90%) y/o de las manos (56%) (Liebman JJ, 2014). Su prevalencia se estima entre un 20 y un 80% de los pacientes con ET.
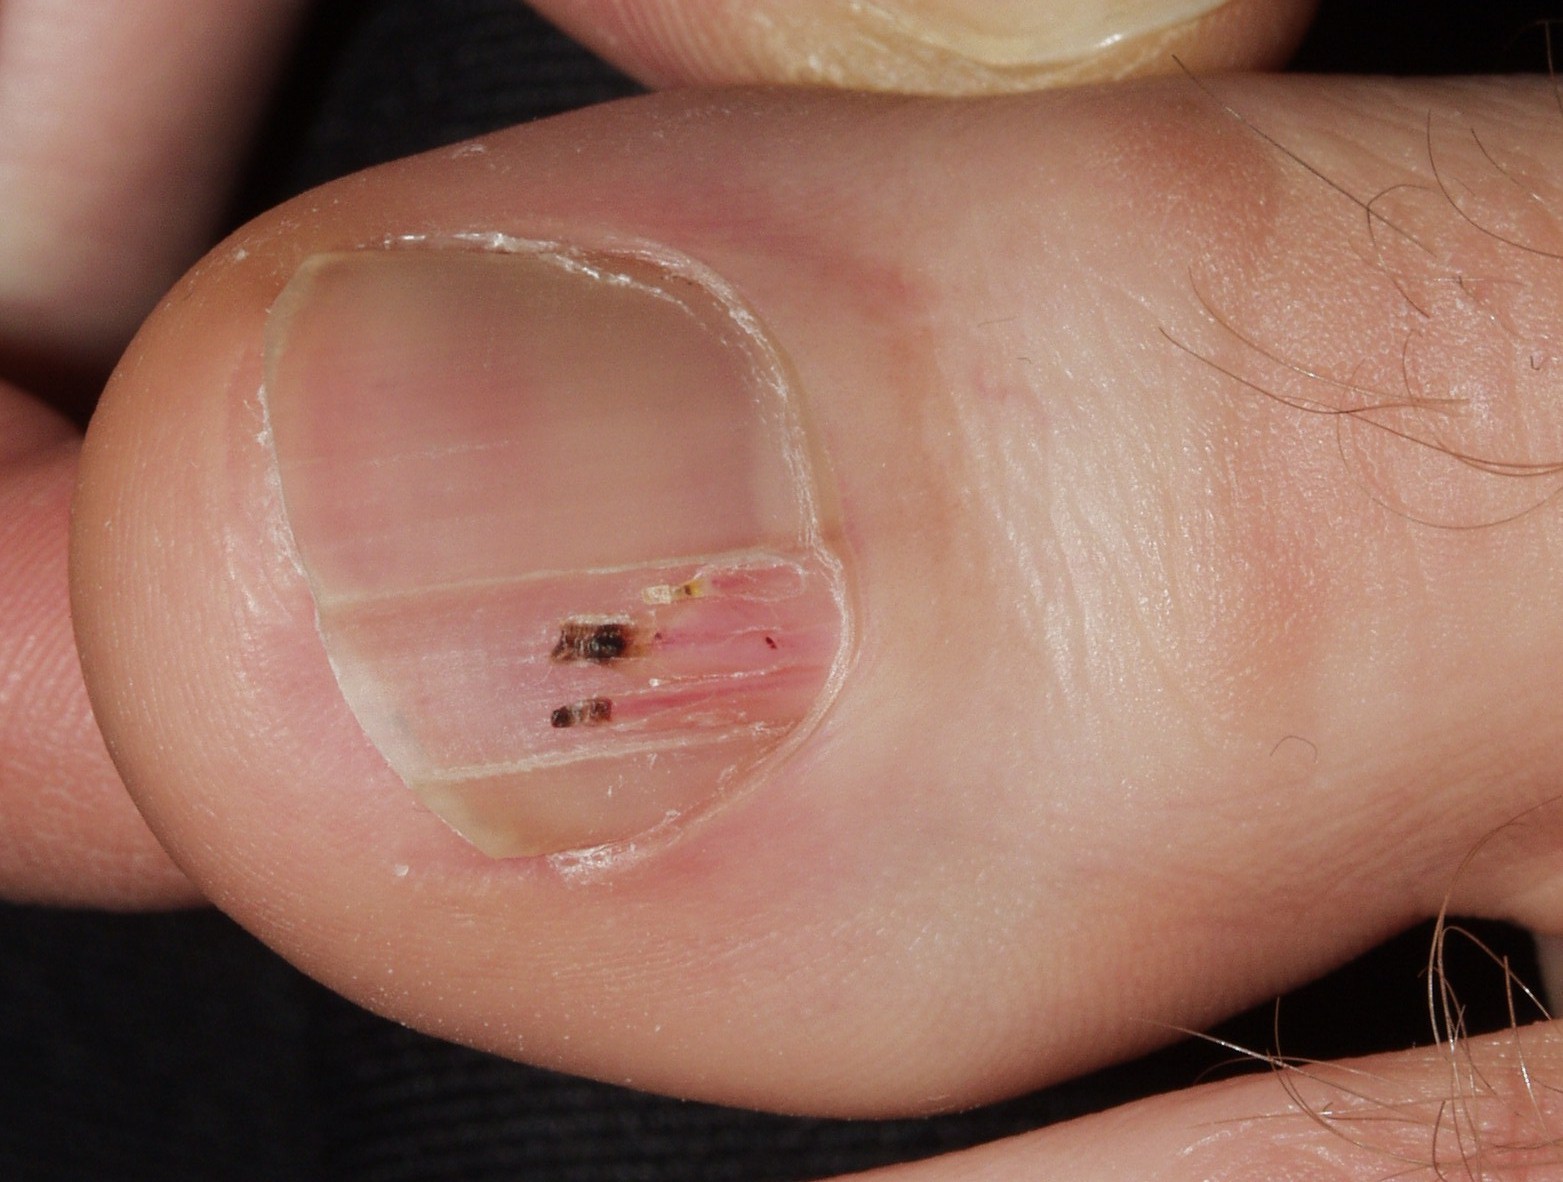
Q85.1 Esclerosis tuberosa, tumor de Koenen, tumoración longilínea del color de la piel y de superficie lisa, que se nace por debajo del pliegue ungueal del dedo gordo del pie
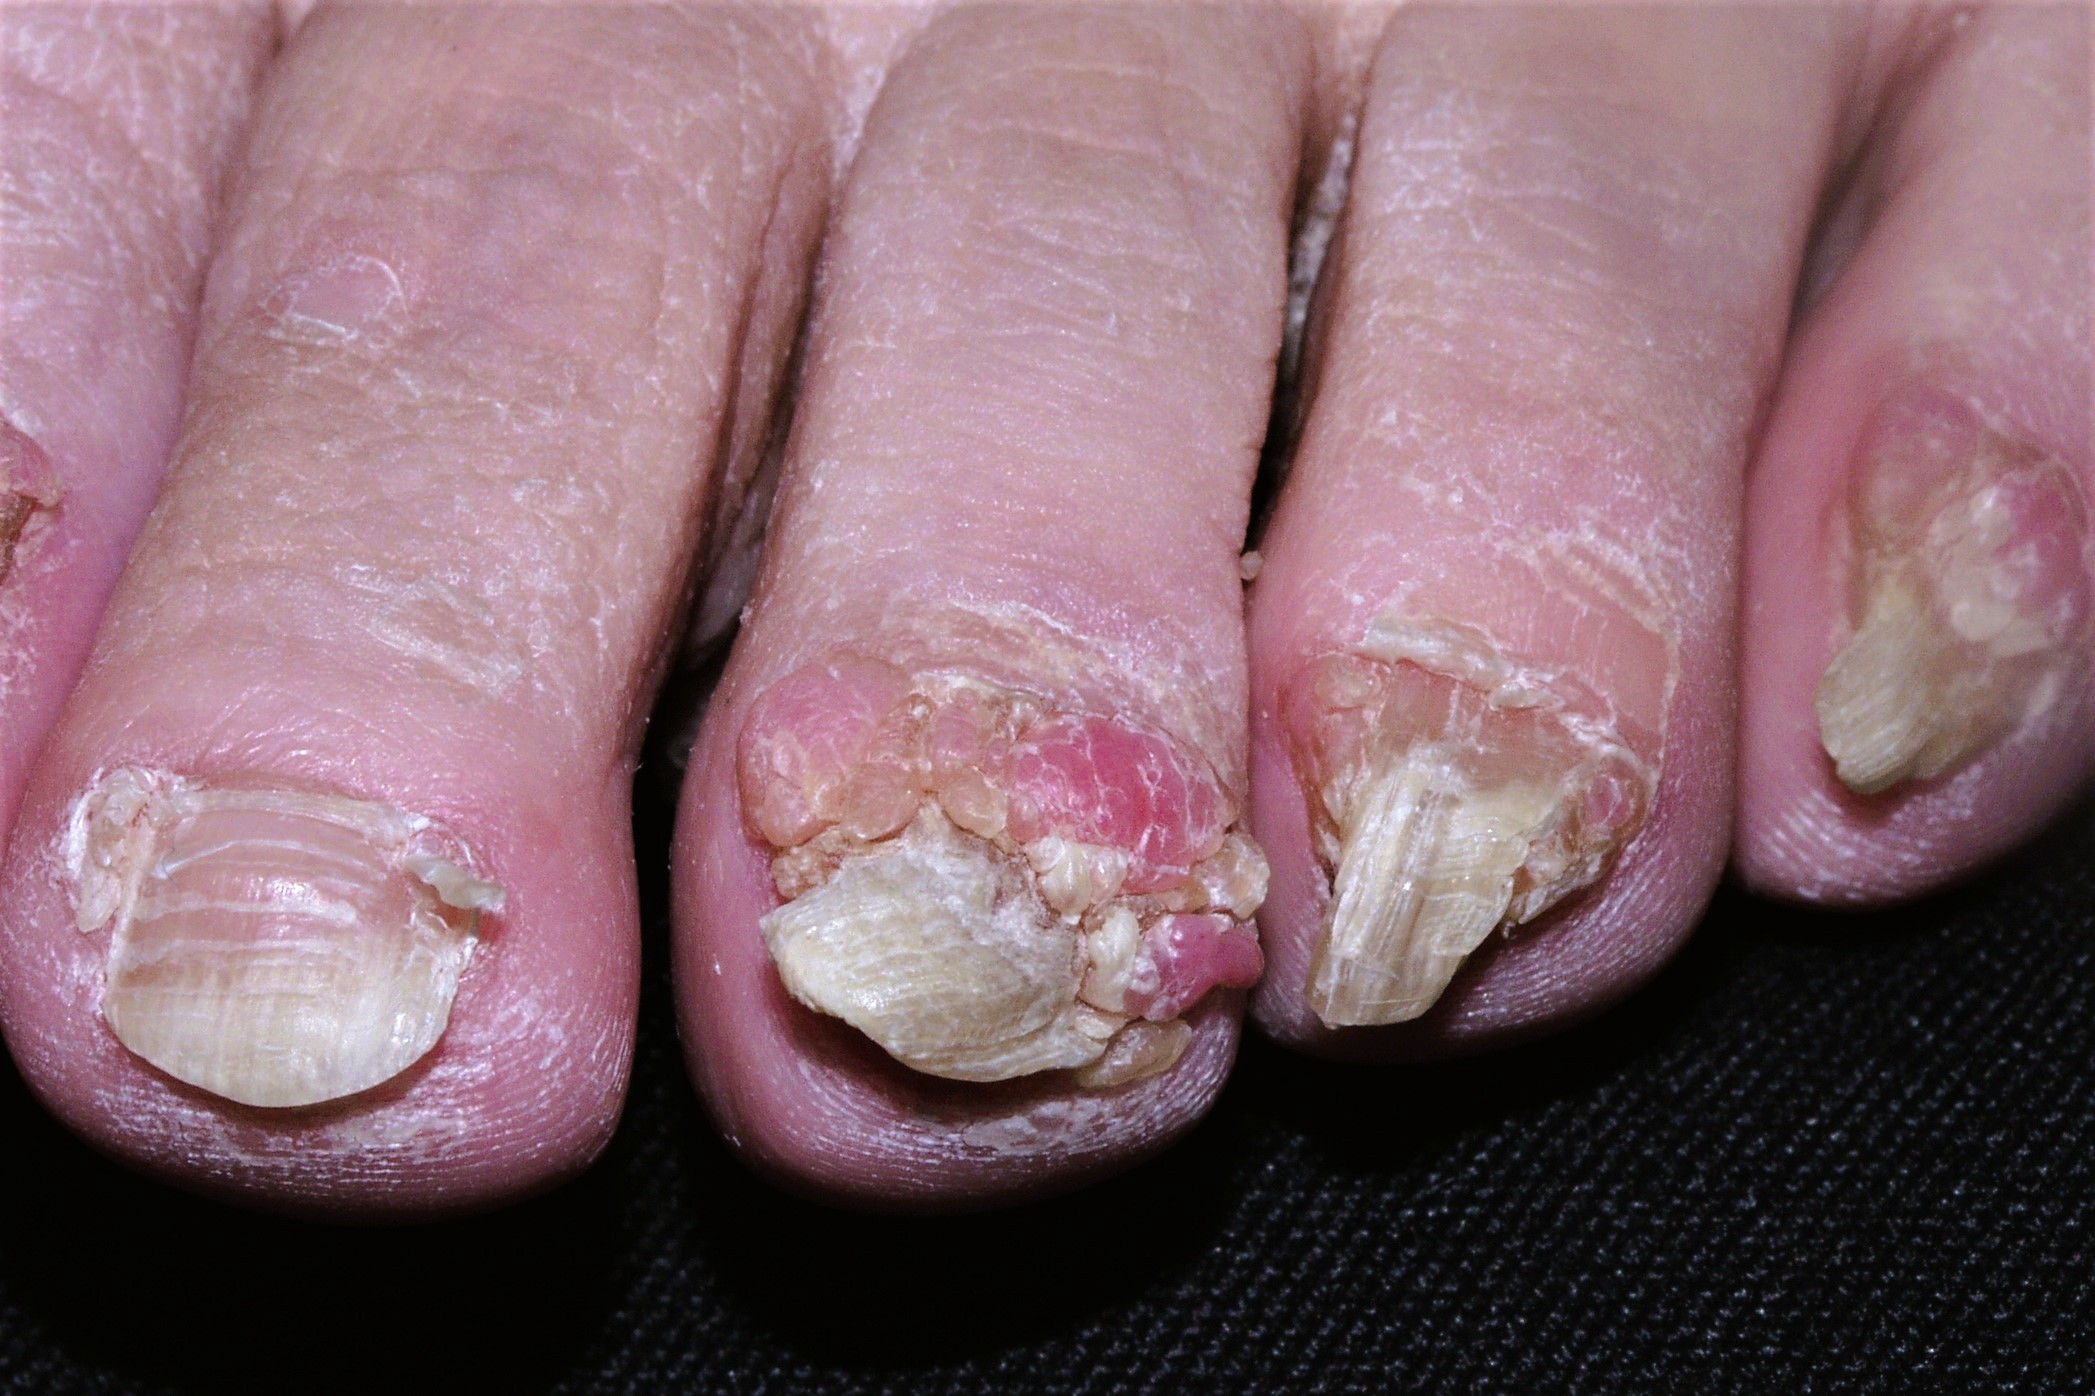
Q85.1 Tumores de Koenen múltiples, esclerosis tuberosa
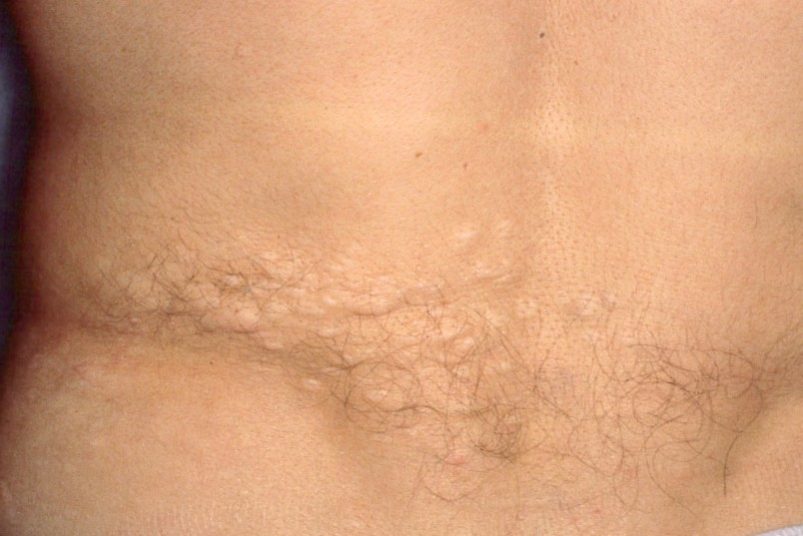
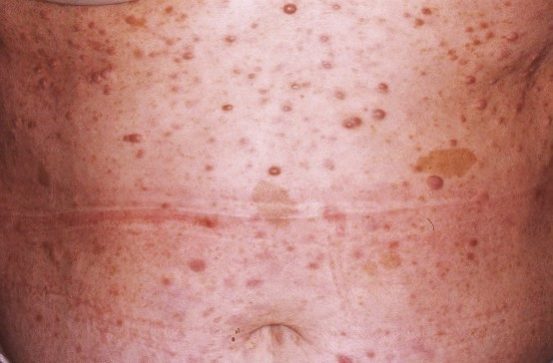
Los nevus del tejido conectivo pueden presentarse como placas grandes (a veces de más de 20 cm de diámetro) en la zona lumbar, con una superficie irregular, abollonada, o con aspecto de piel de naranja. Se denominan placas shagreen, “achagrinadas” o de piel de tiburón. Este aspecto clínico es casi específico de la CET (Takahashi A, 2024). Aparecen comúnmente en niños durante la primera década de vida, aunque algunos niños solo presentan pequeños colagenomas, de menos de 1 cm, en esta zona o en otras partes del cuerpo. Se estudiaron 104 pacientes con ET con un rango de edad de 19 a 70 años con nevos de tejido conectivo. Las placas shagreen de piel se clasificaron como pequeñas (de 1 a <4 cm), medianas (de 4 a <8 cm) o grandes (≥8 cm). En total, 58 de 104 pacientes (56%) presentaron al menos un nevo de tejido conectivo en el tronco o los muslos; de estos, el 48% presentaron una lesión solitaria y el 52% presentaron 2 o más lesiones. 46 lesiones (38%) fueron colagenomas; y 74 fueron placas achagrinadas (72%). Su localización fue 9% en la parte superior de la espalda; 29% en la parte media de la espalda; 51% en la parte inferior de la espalda; y 11% en otras localizaciones. Histológicamente las placas de piel de tiburón presentaron fibras de colágeno gruesas y disminución de las fibras elásticas (Bongiorno MA, 2017).
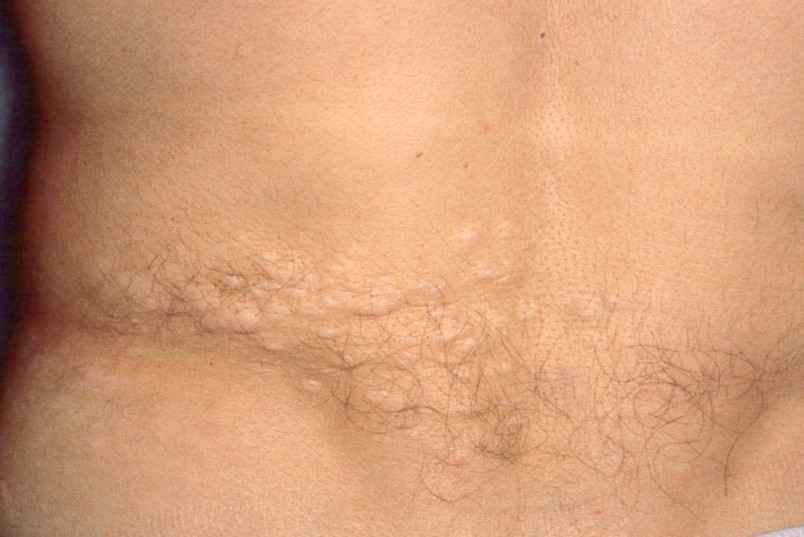
Q85.1 Esclerosis tuberosa, placa achagrinada. Placa abollonada lumbar de superficie lisa desde la infancia
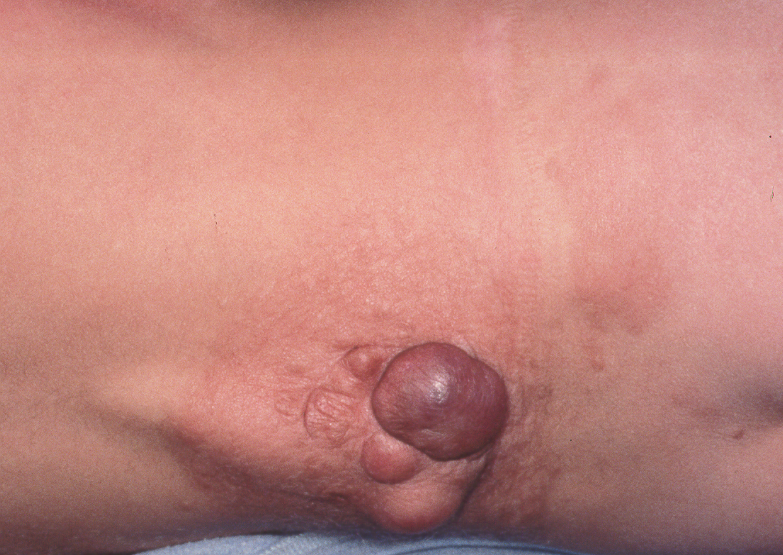
Q85.1 Esclerosis tuberosa. Placa achagrinada lumbar en un niño
Las placas cefálicas fibrosas (anteriormente conocida como placa frontal) se observan en aproximadamente el 25% de los pacientes con CET (Neema S, 2023). Suelen manifestarse de forma unilateral, pero también pueden presentarse en otras partes de la cara o el cuero cabelludo.
El hamartoma foliculoquístico y de colágeno fue descrito por en 2012 en seis pacientes varones con CET (Torrelo A, 2012). El examen clínico mostraba un tumor exofítico infiltrado, solitario, indoloro y de gran tamaño (varios centímetros), de consistencia elástica y superficie irregular, cubierto por comedones.
2.4.2.2. Afectación del Sistema nervioso central
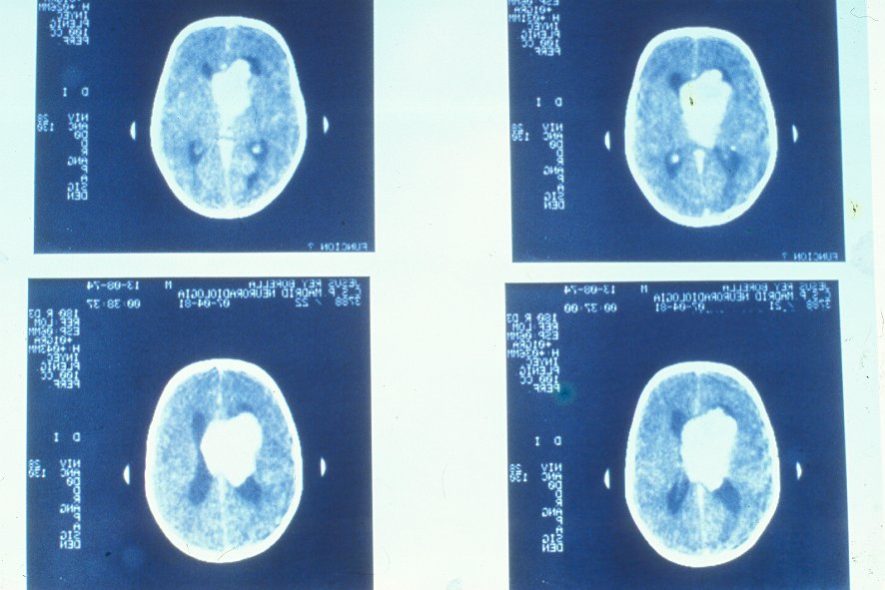
Consiste en hamartomas cerebrales (tubérculos y nódulos subependimarios) que pueden ser congénitos y causar trastornos neurológicos como epilepsia y discapacidad intelectual desde la infancia (Islam MP, 2021). La aparición de epilepsia en lactantes con ET es un proceso gradual que puede provocar convulsiones de inicio temprano y de difícil tratamiento (Aronica E, 2023). La epilepsia se presenta en el 70 al 90% de los niños con ET y suele ser resistente a la medicación. En muchos casos se identifican anomalías epileptiformes en el EEG antes de las convulsiones (Kotulska K, 2021).
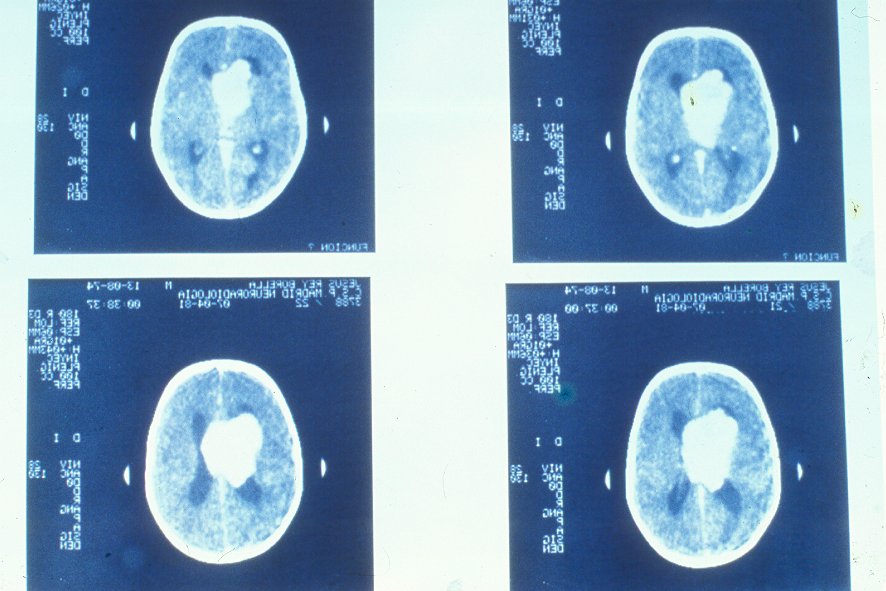
TAC craneal. Tumor subependimario
2.4.2.3. Manifestaciones renales
Los niños con CET pueden desarrollar angiomiolipomas o quistes renales. También pueden desarrollar hipertensión debido a la enfermedad renal asociada a la ET y, en raras ocasiones, reducción de la función renal (Marlais M, 2025). En el adulto, además de la posibilidad de insuficiencia renal originada por el crecimiento de los quistes y hamartomas, también se asocia al desarrollo de carcinomas de células renales, un tumor poco frecuente que afecta al 2-4% de los pacientes con ET, pero que puede contribuir significativamente a la morbilidad y la mortalidad de esta enfermedad. En conjunto, las anomalías renales son una de las principales causas de muerte en pacientes con ET (Gupta S, 2022).
En un estudio que incluyó a 48 pacientes con ET, con una edad comprendida entre los 18 y los 46 años, se comprobó que el 66,9% padecían insuficiencia renal crónica (39,6% insuficiencia renal terminal). Estaba causadas por el crecimiento de los angiomiolipomas (76,6%) y de los quistes renales (42,6%). Precisaron nefrectomía en el 43% de los casos o tratamiento con inhibidores de mTOR (everolimus) en el 37,5% (Prelevic V, 2023).
2.4.2.4. Manifestaciones cardíacas
En ocasiones los rabdomiomas cardíacos son la forma de presentación de la enfermedad ya que pueden visibilizarse en época prenatal por ecografía. Los tumores cardíacos siempre son preocupantes, pero la mayoría de los casos son asintomáticos y no requieren intervención. Solo una minoría tiene efectos negativos y precisan cirugía. Si son de gran tamaño pueden llegar a causar complicaciones importantes como hidropesía fetal (acumulación anormal de líquido en los tejidos y cavidades del organismo que se manifiesta por edema generalizado). El tratamiento prenatal continuado con inhibidores de mTOR, como el sirolimus, puede conseguir una reducción significativa del tamaño del tumor y una reversión parcial de las arritmias, aunque tiene riesgo de EA, especialmente para el desarrollo fetal, el crecimiento intrauterino y el neurodesarrollo (Dagge A, 2022; Racioppi G, 2024).
2.4.3. Mortalidad
El riesgo de mortalidad por CET es elevado. La mortalidad se debe a los astrocitomas subependimarios de células gigantes ocupantes de espacio y a los angiomiolipomas renales con propensión a hemorragias (Miller JM, 2015). En una revisión sobre 13 estudios que incluyeron 6735 personas con CET se informaron un total de 411 muertes. La mortalidad bruta por cada 100 individuos osciló entre 1,4 y 13,8 en un intervalo de 11 a 45 años. Las razones de riesgo (en comparación con el grupo control) oscilaron entre 3,0 y 4,9 (media de 4,3). La esperanza de vida media fue de 66,2 años, en comparación con un promedio de 81,8 en la población general. La causa más común de mortalidad fue la enfermedad renal o del sistema nervioso central. También se observó que la linfangioleiomiomatosis pulmonar conlleva un riesgo significativo de mortalidad en mujeres adultas, mientras que los rabdomiomas cardíacos fueron la principal causa de mortalidad neonatal (Pentz R, 2025).
2.4.4. Diagnóstico y seguimiento
El diagnóstico se basa en un conjunto de criterios mayores y menores, según lo definido por una conferencia de consenso (Northrup H, 2021).
|
Criterios diagnósticos* (modificado de Northrup H et al. 2021) |
|
Criterios mayores Máculas hipomelanóticas (≥ 3; ≥5 mm de diâmetro) Angiofibromas (≥ 3) Fibromas periungueales (tumores de Koenen) (≥ 2) Placa “achaginada” o de piel de tiburón Placa cefálica fibrosa Múltiples tubérculos corticales Nódulos subependimarios (≥ 2) Astrocitoma de células gigantes subependimario Múltiples hamartomas retinianos Rabdomioma cardíaco Linfangiomiomatosis Angiomiolipomas (≥ 2) |
|
Criterios menores Lesiones cutáneas “en confetti” Piqueteado del enamel dental (≥ 3) Fibromas intraorales (≥ 2) Manchas acrómicas retinianas Poliquistosis renal Hamartomas no renales Lesiones escleróticas óseas |
|
Diagnóstico genético La detección de una variante patogénica de TSC1 o TSC2 es diagnóstica de ET |
*Para el diagnóstico definitivo de ET se necesitan 2 criterios mayores y uno menor; un diagnóstico posible puede darse con 1 criterio mayor y 2 menores
El dermatólogo tiene un papel fundamental en el diagnóstico de CET porque las manifestaciones cutáneas son las más frecuentes y además son las más evidentes. Representan 4 de los 11 criterios mayores (máculas hipomelanóticas, angiofibromas, placas cefálicas fibrosas, fibromas ungueales, placas de piel “achagrinada” o de tiburón) y 3 de los 6 criterios de diagnóstico menores (hipomelanosis en confetti, depresiones del esmalte dental, fibromas intraorales) (Cascarino M, 2021).
Según el grado de afectación la ET puede ser oligosintomática y pasar desapercibida, como en el caso de los pacientes que presentan escasos angiofibromas faciales o algunos tumores de Koenen. En otros, los hamartomas cerebrales (tubérculos y nódulos subependimarios) pueden ser congénitos y causar trastornos neurológicos como epilepsia y discapacidad intelectual desde la infancia, o desarrollar durante años una patología silente como los angiomiolipomas y quistes renales o los rabdomiomas cardíacos que pueden ir apareciendo a lo largo de la vida hasta que se hacen evidentes. Más raramente, pueden desarrollar hamartomas en los ojos y los pulmones. El diagnóstico se puede confirmar mediante estudio genético (Islam MP. 2021).
El diagnóstico se basa principalmente en criterios los clínicos (2 criterios mayores y 1 menor). En caso de sospecha se debe determinar mediante técnicas moleculares el estado de los genes TSC1 y TSC2. Ahora bien, en el 10 al 25% de los pacientes con CET, las mutaciones no se identifican mediante pruebas genéticas convencionales posiblemente debido al mosaicismo. En estos casos, la mutación TSC1/TSC2 estaría presente solo en algunos órganos y en algunas células dentro de esos órganos. Posteriormente, una mutación de “segundo impacto”, probablemente la irradiación solar, inactivaría la copia de tipo salvaje restante de TSC1/TSC2 (Lam HC, 2017).
Tanto para el diagnóstico como para el seguimiento de los pacientes con ET es necesario realizar ecografías cardíacas y abdominales y resonancias magnéticas cerebrales (RM). Son pruebas excelentes para detectar los tubérculos corticales, los nódulos subependimarios y los astrocitomas de células gigantes del sistema nervioso central. Para la detección de los rabdomiomas cardíacos y quistes y angiomiolipomas renales suele ser suficiente la realización de ecografías (cardíacas y abdominales respectivamente). Estas pruebas de imagen, además, permiten la detección temprana de complicaciones, la planificación de un tratamiento individualizado y una atención óptima a lo largo de la vida (Glutig K, 2022). Aunque no se detecten lesiones en la RM cerebral fetal no puede descartarse la ET. Pueden detectarse lesiones en otras localizaciones o más adelante en el tiempo.
También forma parte del diagnóstico un buen consejo genético. Ante la posibilidad de una ET con un pronóstico incierto, algunas parejas optan por la interrupción del embarazo, mientras que otras deciden continuar con la gestación (Touraine R, 2022).
2.4.5. Tratamiento
Se precisa una colaboración multidisciplinar para mejorar el diagnóstico y para el manejo integral de la enfermedad. Un enfoque multidisciplinar es fundamental para la mejora del pronóstico de los pacientes.
Para reducir los hamartomas en general, prolongar la vida de los pacientes y mejorar su calidad de vida se utiliza el tratamiento con everolimus o sirolimus oral. Inhiben el complejo diana de la rapamicina 1 (mTORC1) que se mantiene constantemente activado en la ET facilitando la producción de hamartomas (Deng S, 2022; Wataya-Kaneda M, 2025). El uso de inhibidores de mTORC1 ha permitido el tratamiento directo de las lesiones tumorales asociadas al CET sin efectos aparentes sobre los tejidos circundantes. Los pacientes pueden requerir tratamiento de por vida. El everolimus también se puede utilizar de manera coadyuvante a un tratamiento quirúrgico definitivo (Miller JM, 2015).
El tratamiento prenatal con los inhibidores de mTOR también ayuda a controlar o prevenir los problemas neurológicos como la epilepsia y las lesiones del SNC, mejorando el desarrollo neurológico (Curatolo P, 2022; Racioppi G, 2024). Everolimus, un inhibidor de mTOR derivado de la rapamicina, reduce la frecuencia de las convulsiones, especialmente en pacientes más jóvenes. El everolimus debe considerarse en las primeras etapas de la epilepsia (Aronica E, 2023). También pueden reducir el tamaño de los rabdomiomas cardíacos (Racioppi G, 2024) pero tienen el riesgo de causar EA, especialmente para el desarrollo fetal, el crecimiento intrauterino y el neurodesarrollo.
Para el tratamiento de las convulsiones focales y los espasmos epilépticos, que pueden presentarse ya durante el primer año de vida, se puede utilizar la vigabatrina. Se ha usado en bebés con ET que presentaban anomalías preconvulsivantes en el EEG. El tratamiento presintomático con vigabatrina, un fármaco GABAérgico, puede retrasar la aparición de convulsiones y reducir su gravedad y el riesgo de encefalopatía epiléptica (Curatolo P, 2022; Aronica E, 2023). 94 lactantes con ET sin antecedentes de convulsiones recibieron vigabatrina como tratamiento antiepiléptico convencional, iniciado tras la primera convulsión electrográfica o clínica, o de forma preventiva cuando se detectó actividad epileptiforme en el EEG antes de las convulsiones. El tiempo transcurrido hasta la primera convulsión clínica fue significativamente mayor con el tratamiento preventivo (364 días) que con el convencional (124 días). A los 24 meses, el tratamiento preventivo redujo el riesgo de convulsiones clínicas (OR = 0,21; p = 0,032), la epilepsia farmacorresistente (OR = 0,23; p = 0,022) y los espasmos infantiles (OR = 0; p < 0,001). No se observaron apenas EA con el tratamiento preventivo (Kotulska K, 2021). La vigabatrina también se puede utilizar durante la fase del lactante, para retardar el inicio de las convulsiones y la intensidad de las mismas.
Las convulsiones refractarias pueden tratarse con cirugía, que debe considerarse de forma temprana en caso de epilepsia farmacorresistente, sobre todo cuando hay riesgo de desarrollar epilepsia y trastorno del espectro autista (TEA) (Specchio N, 2023). También se pueden tratar con everolimus adyuvante y cannabidiol. En un estudio se incluyeron 224 pacientes (mediana 11,4 años), 75 recibieron cannabidiol 25 mg/kg/d (CBD25), 73 cannabidiol 50 mg/kg/d (CBD50) y 76 placebo. No se encontraron diferencias significativas entre el CBD25 y el CBD50. Se redujo un 48,6% el porcentaje de convulsiones respecto al inicio con CBD25 y el 47,5% con CBD50, mientras que con placebo sólo se redujeron el 26,5%. Los efectos adversos más comunes fueron diarrea y somnolencia. Ocho pacientes del grupo CBD25, 10 del grupo CBD50 y 2 del grupo placebo interrumpieron el tratamiento debido a EA. Veintiocho pacientes que tomaron cannabidiol (18,9%) presentaron como EA niveles elevados de transaminasas hepáticas, frente a ninguno del grupo placebo (Thiele EA, 2021).
2.4.5.1. Tratamiento de las lesiones cutáneas
Se recomienda una evaluación dermatológica clínica detallada en el momento del diagnóstico y un examen cutáneo anual tanto para la población pediátrica como para la adulta. El tratamiento de las lesiones cutáneas sintomáticas o desfigurantes asociadas a la CET incluye alternativas no farmacológicas (escisión quirúrgica, terapia láser) y farmacológicas (inhibidores de mTOR tópicos o sistémicos) (Cardis MA, 2017).
La aparición de las diferentes manifestaciones dermatológicas está claramente relacionada con la edad. Los angiofibromas faciales, unos tumores que pueden ser desfigurantes, son con frecuencia la primera manifestación. Uno de los tratamientos estándar consiste en el láser de dióxido de carbono (CO₂), aunque en varios estudios se ha demostrado un alto porcentaje de recurrencias. Se pueden usar como alternativa el láser de erbio:itrio-aluminio-granate (YAG) y el láser de colorante pulsado utilizando la fototermólisis selectiva, muy eficaz en el tratamiento del componente vascular (Fioramonti P, 2014).
En cuanto al tratamiento farmacológico, las guías de consenso sugieren el uso de los inhibidores tópicos de mTORC1 (sirolimus y everolimus), para retrasar la evolución de las lesiones cutáneas y para pacientes con complicaciones médicas (progresión de lesiones cerebrales, angiomiolipomas renales y rabdomiomas cardíacos). Pueden prevenir o reducir el riesgo de cirugías posteriores y cicatrices permanentes (Ebrahimi-Fakhari D, 2017). Se analizaron treinta estudios con un total de 508 pacientes, desarrollados en los últimos 20 años. Se encontraron cuatro ensayos clínicos aleatorizados (ECA), 17 series de casos y 9 informes de casos individuales. Se utilizaron diversas concentraciones de rapamicina tópica (0,003-1%) y formulaciones (gel, pomada, solución). La rapamicina demostró su eficacia en todos los estudios incluidos, excepto en 5 pacientes de un estudio 1b. La rapamicina demostró ser segura para el tratamiento de los angiofibromas faciales (Cortell Fuster C, 2022). 62 niños y adultos con CET con angiofibromas fueron aleatorizados para recibir, en una proporción de 1:1, gel de rapamicina (sirolimus) al 0,2% o placebo, aplicados tópicamente dos veces al día durante 12 semanas. Los cambios fueron evaluados por un comité de revisión independiente compuesto por tres dermatólogos a ciegas. Sesenta y dos pacientes (27 niños y 35 adultos; con una edad media de 22,5 ± 11,9 años) fueron incluidos y asignados aleatoriamente para recibir gel de sirolimus al 0,2% (30 pacientes) o placebo (32 pacientes). Las tasas de respuesta de los angiofibromas en las semanas 4, 8 y 12 de tratamiento fueron de 0 en el grupo placebo, en contraste con el 20% (p = 0,01), el 43% (p < 0,001) y el 60% (p < 0,001), respectivamente, en el grupo de sirolimus. 5 (17%) y 13 (43%) pacientes del grupo de sirolimus presentaron una mejoría notable y una mejoría significativa de los síntomas, respectivamente (Wataya-Kaneda M, 2018). El sirolimus tópico reduce el volumen y el enrojecimiento de los angiofibromas faciales, las placas fibrosas y las lesiones hipopigmentadas, sobre todo cuando se inicia en edades tempranas. En un estudio, 9 niños de entre 3,5 y 11 años, utilizaron gel de sirolimus al 0,2% durante 6 meses y se les hizo un seguimiento que osciló entre 6 y 36 meses. Los pacientes presentaban angiofibromas, placas fibrosas y/o máculas hipopigmentadas. Tras 6 meses de tratamiento, se observó una mejoría del tamaño y el enrojecimiento de los angiofibromas en los nueve pacientes. 3 de los pacientes tratados durante ≥24 meses mostraron una disminución significativa del tamaño de los angiofibromas. También se observó una mejoría gradual de las placas fibrosas y se logró una marcada reducción del tamaño entre los 4 y los 18 meses (Okanishi T, 2020).
Para los angiofibromas faciales también se ha utilizado el timolol tópico. En un ensayo clínico prospectivo con 15 niños con diagnóstico de CET que presentaban angiofibromas faciales se aplicó gel de timolol tópico al 0,5% dos veces al día. La respuesta clínica se evaluó en las semanas 2 y 4 del período de intervención, así como un mes después de la interrupción del tratamiento. Cuatro semanas después de suspender el timolol tópico al 0,5%, se observaron reducciones estadísticamente significativas en la puntuación media del eritema, el tamaño y la extensión de las lesiones (P < 0,0001, P < 0,0001, P = 0,012, P = 0,008, respectivamente) (Ghazavi M, 2023).