Currículum
Tema 20. Dermatosis asociadas a enfermedades internas
1. DERMATOSIS ASOCIADAS A SISTEMAS INTERNOS
0/5

2. DERMATOSIS PARANEOPLÁSICAS
0/3
3. METÁSTASIS CUTÁNEAS Y ENFERMEDAD DE PAGET
0/2
4. BIBLIOGRAFÍA
0/1
Imágenes tema

1.5. Manifestaciones cutáneas de las enfermedades hematológicas
Las enfermedades hematológicas pueden producir manifestaciones cutáneas muy variadas, que en ocasiones constituyen el primer signo de una alteración sistémica subyacente. Desde el punto de vista dermatológico, las formas más relevantes pueden agruparse en lesiones hemorrágicas, lesiones por oclusión vascular, infiltración cutánea por células hematológicas y dermatosis inflamatorias asociadas a neoplasias hematológicas (King HL, 2024; Maronese CA, 2024).
a. Petequias, equimosis y púrpura.
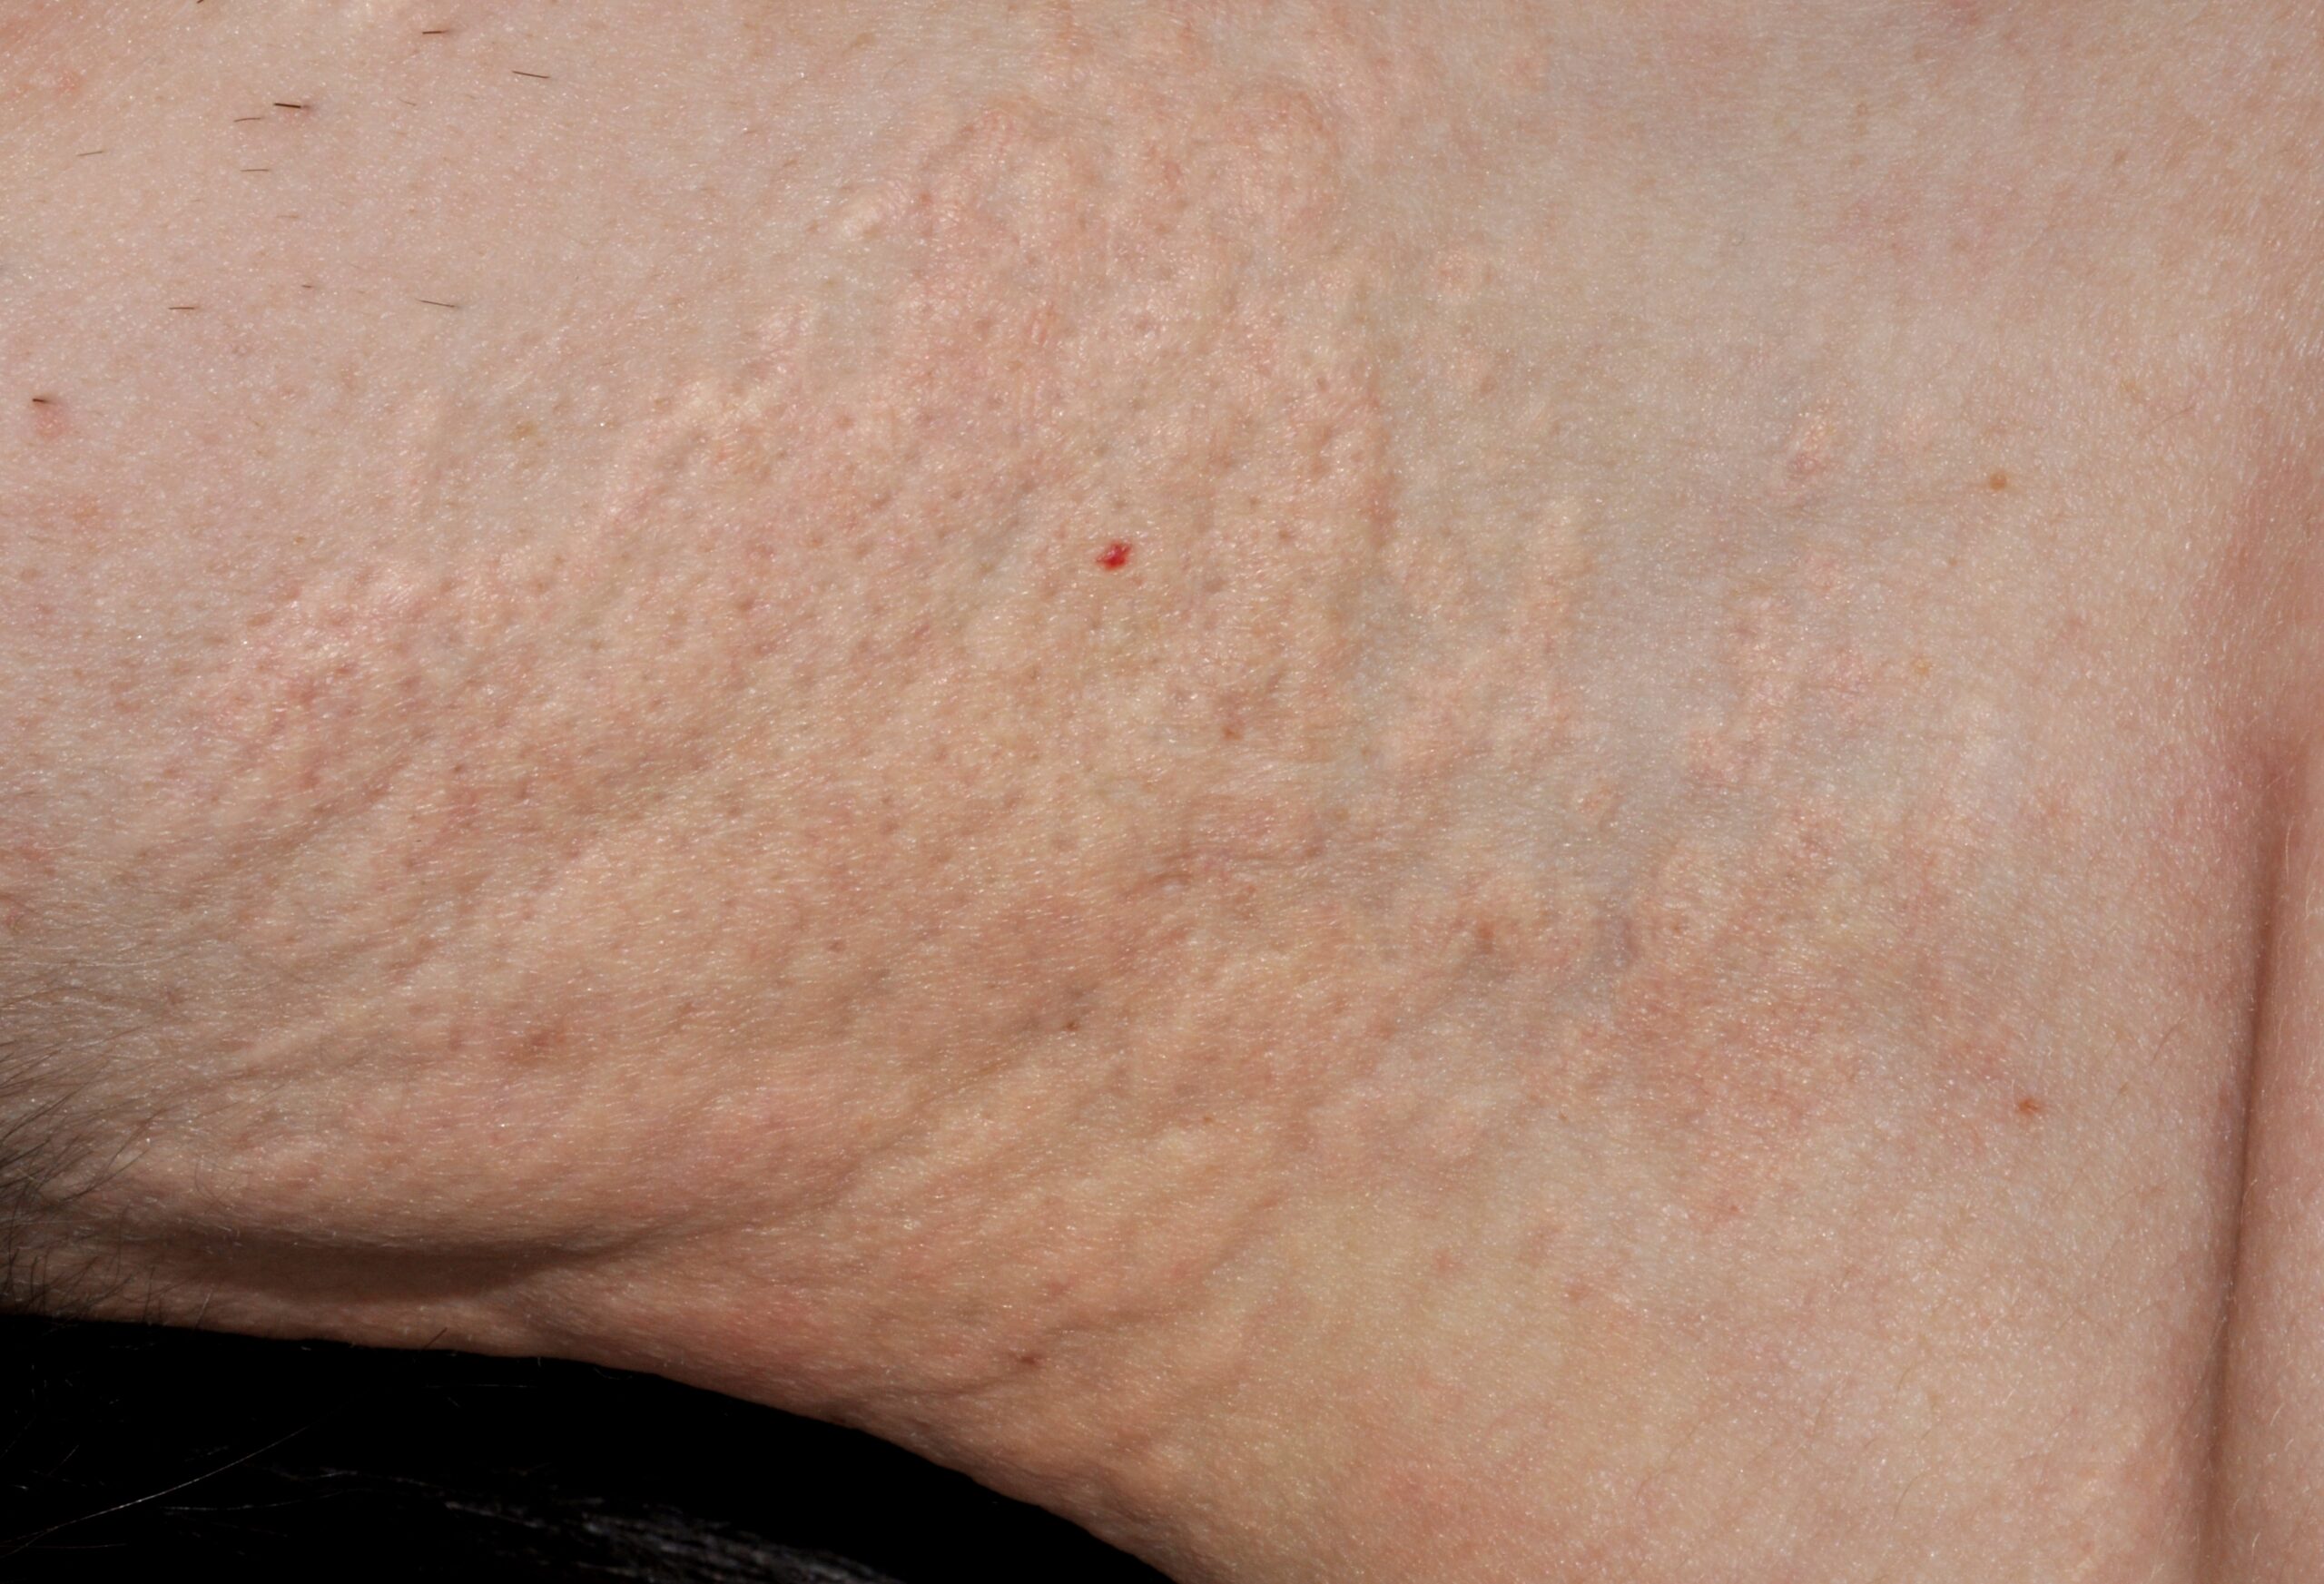
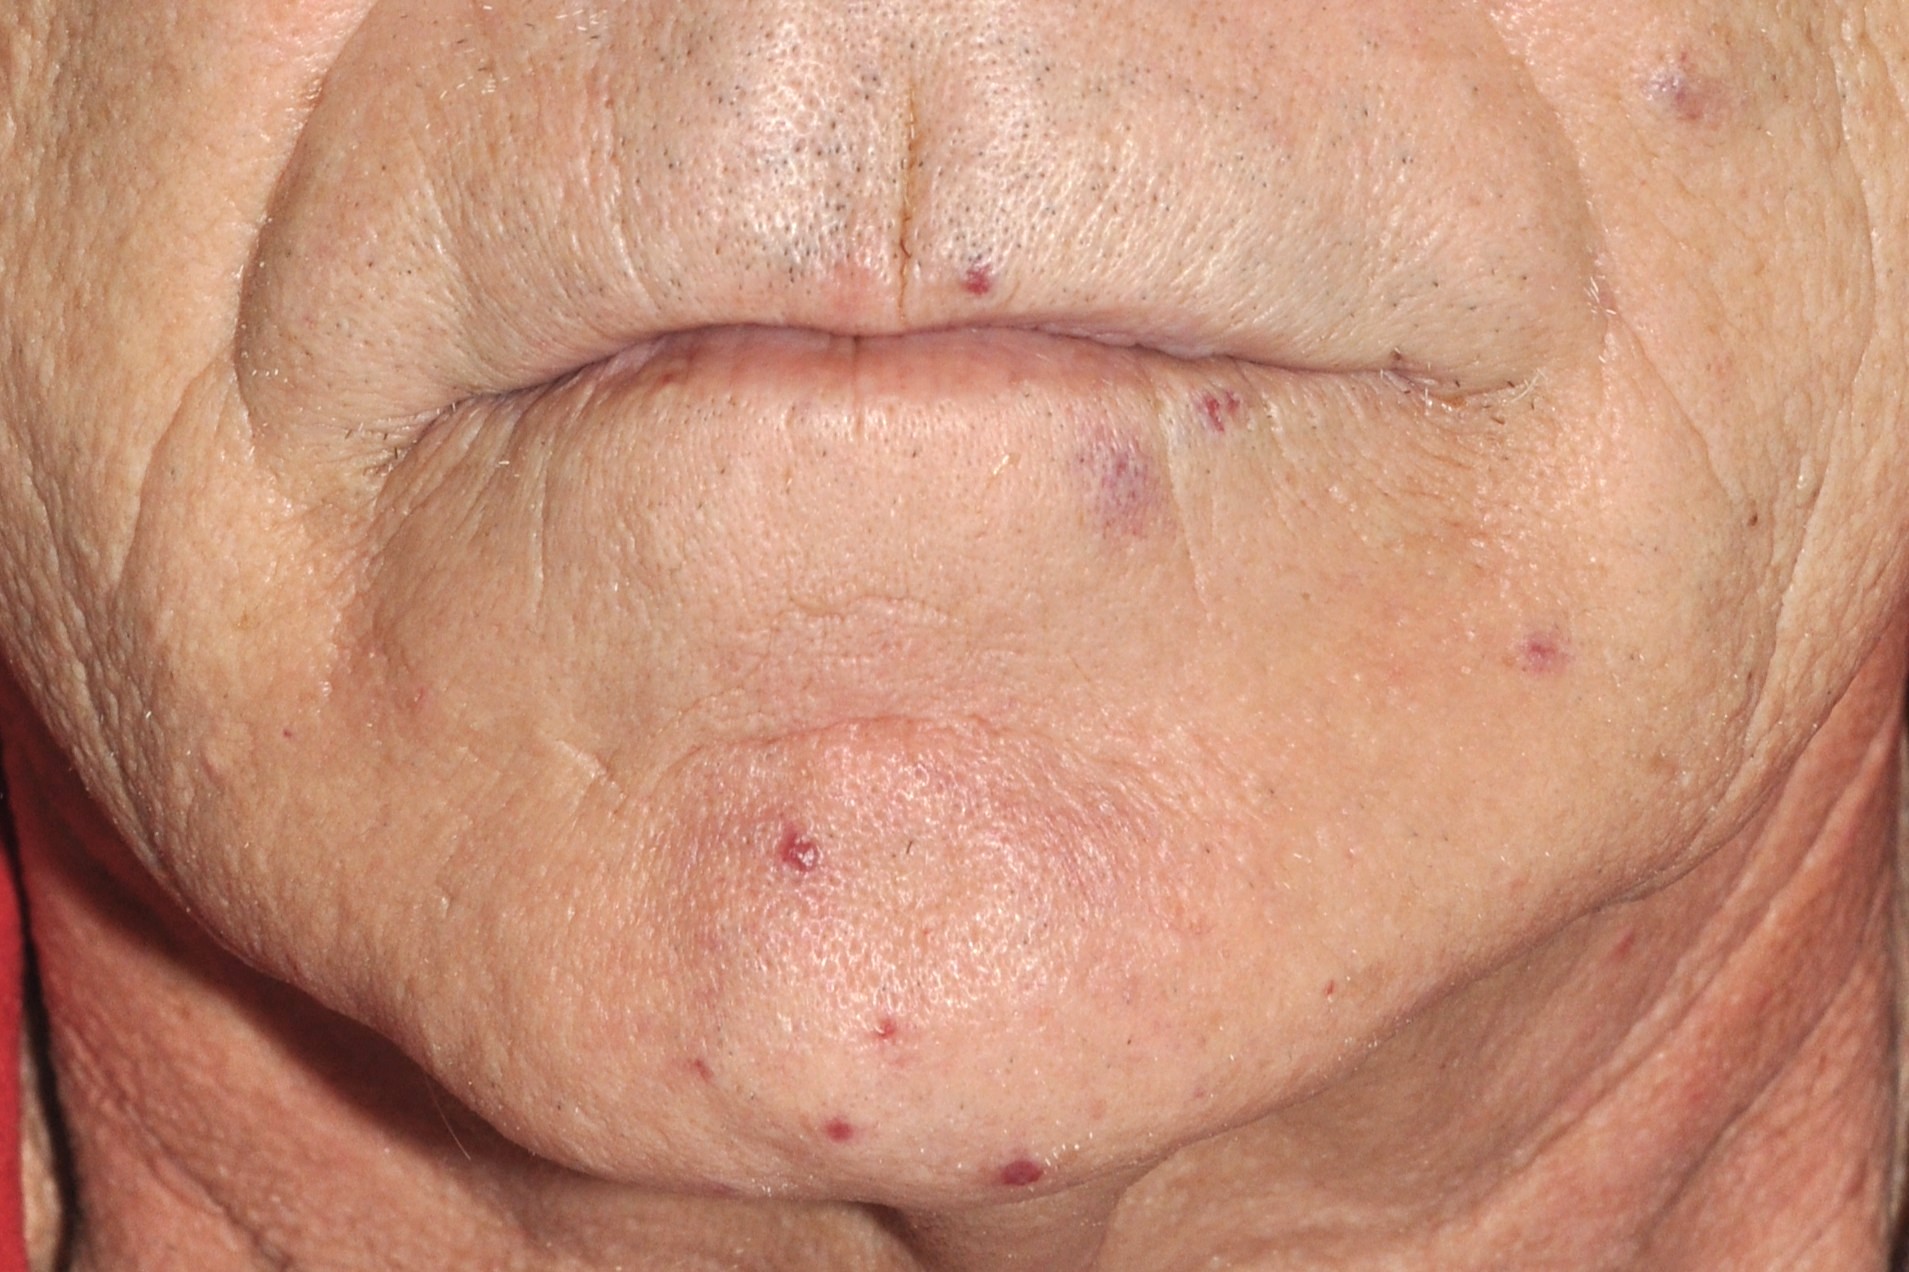
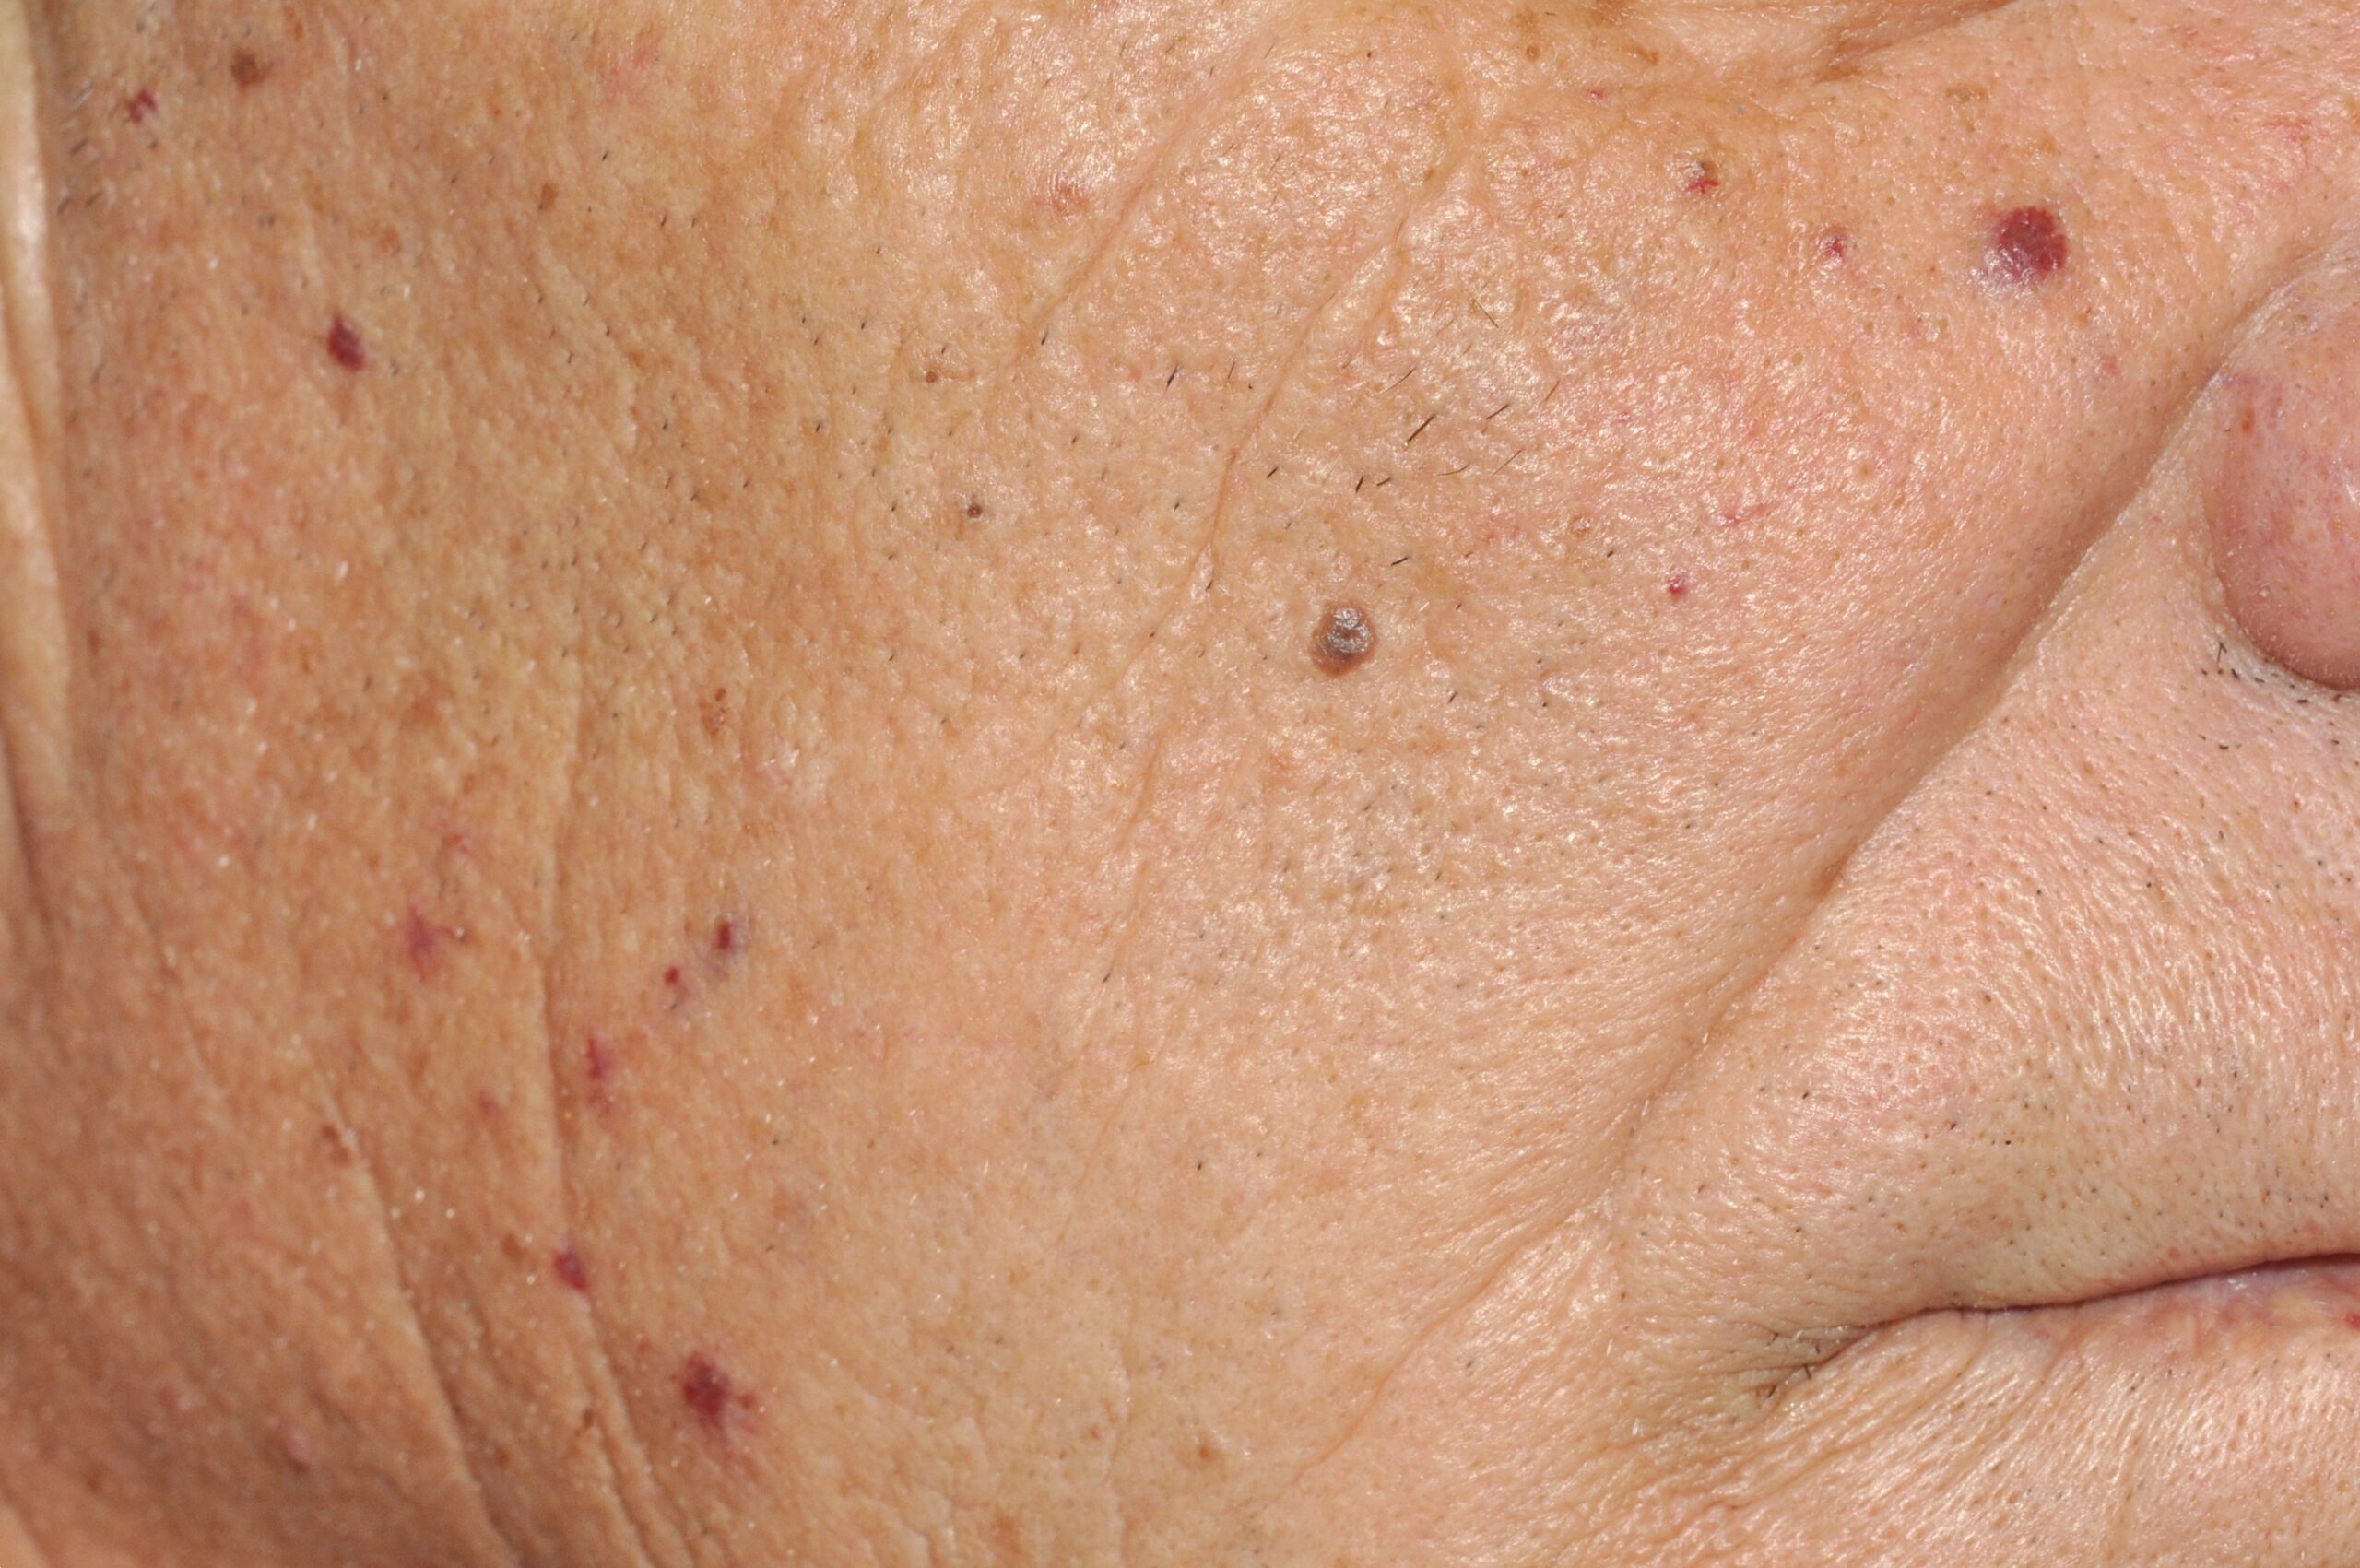
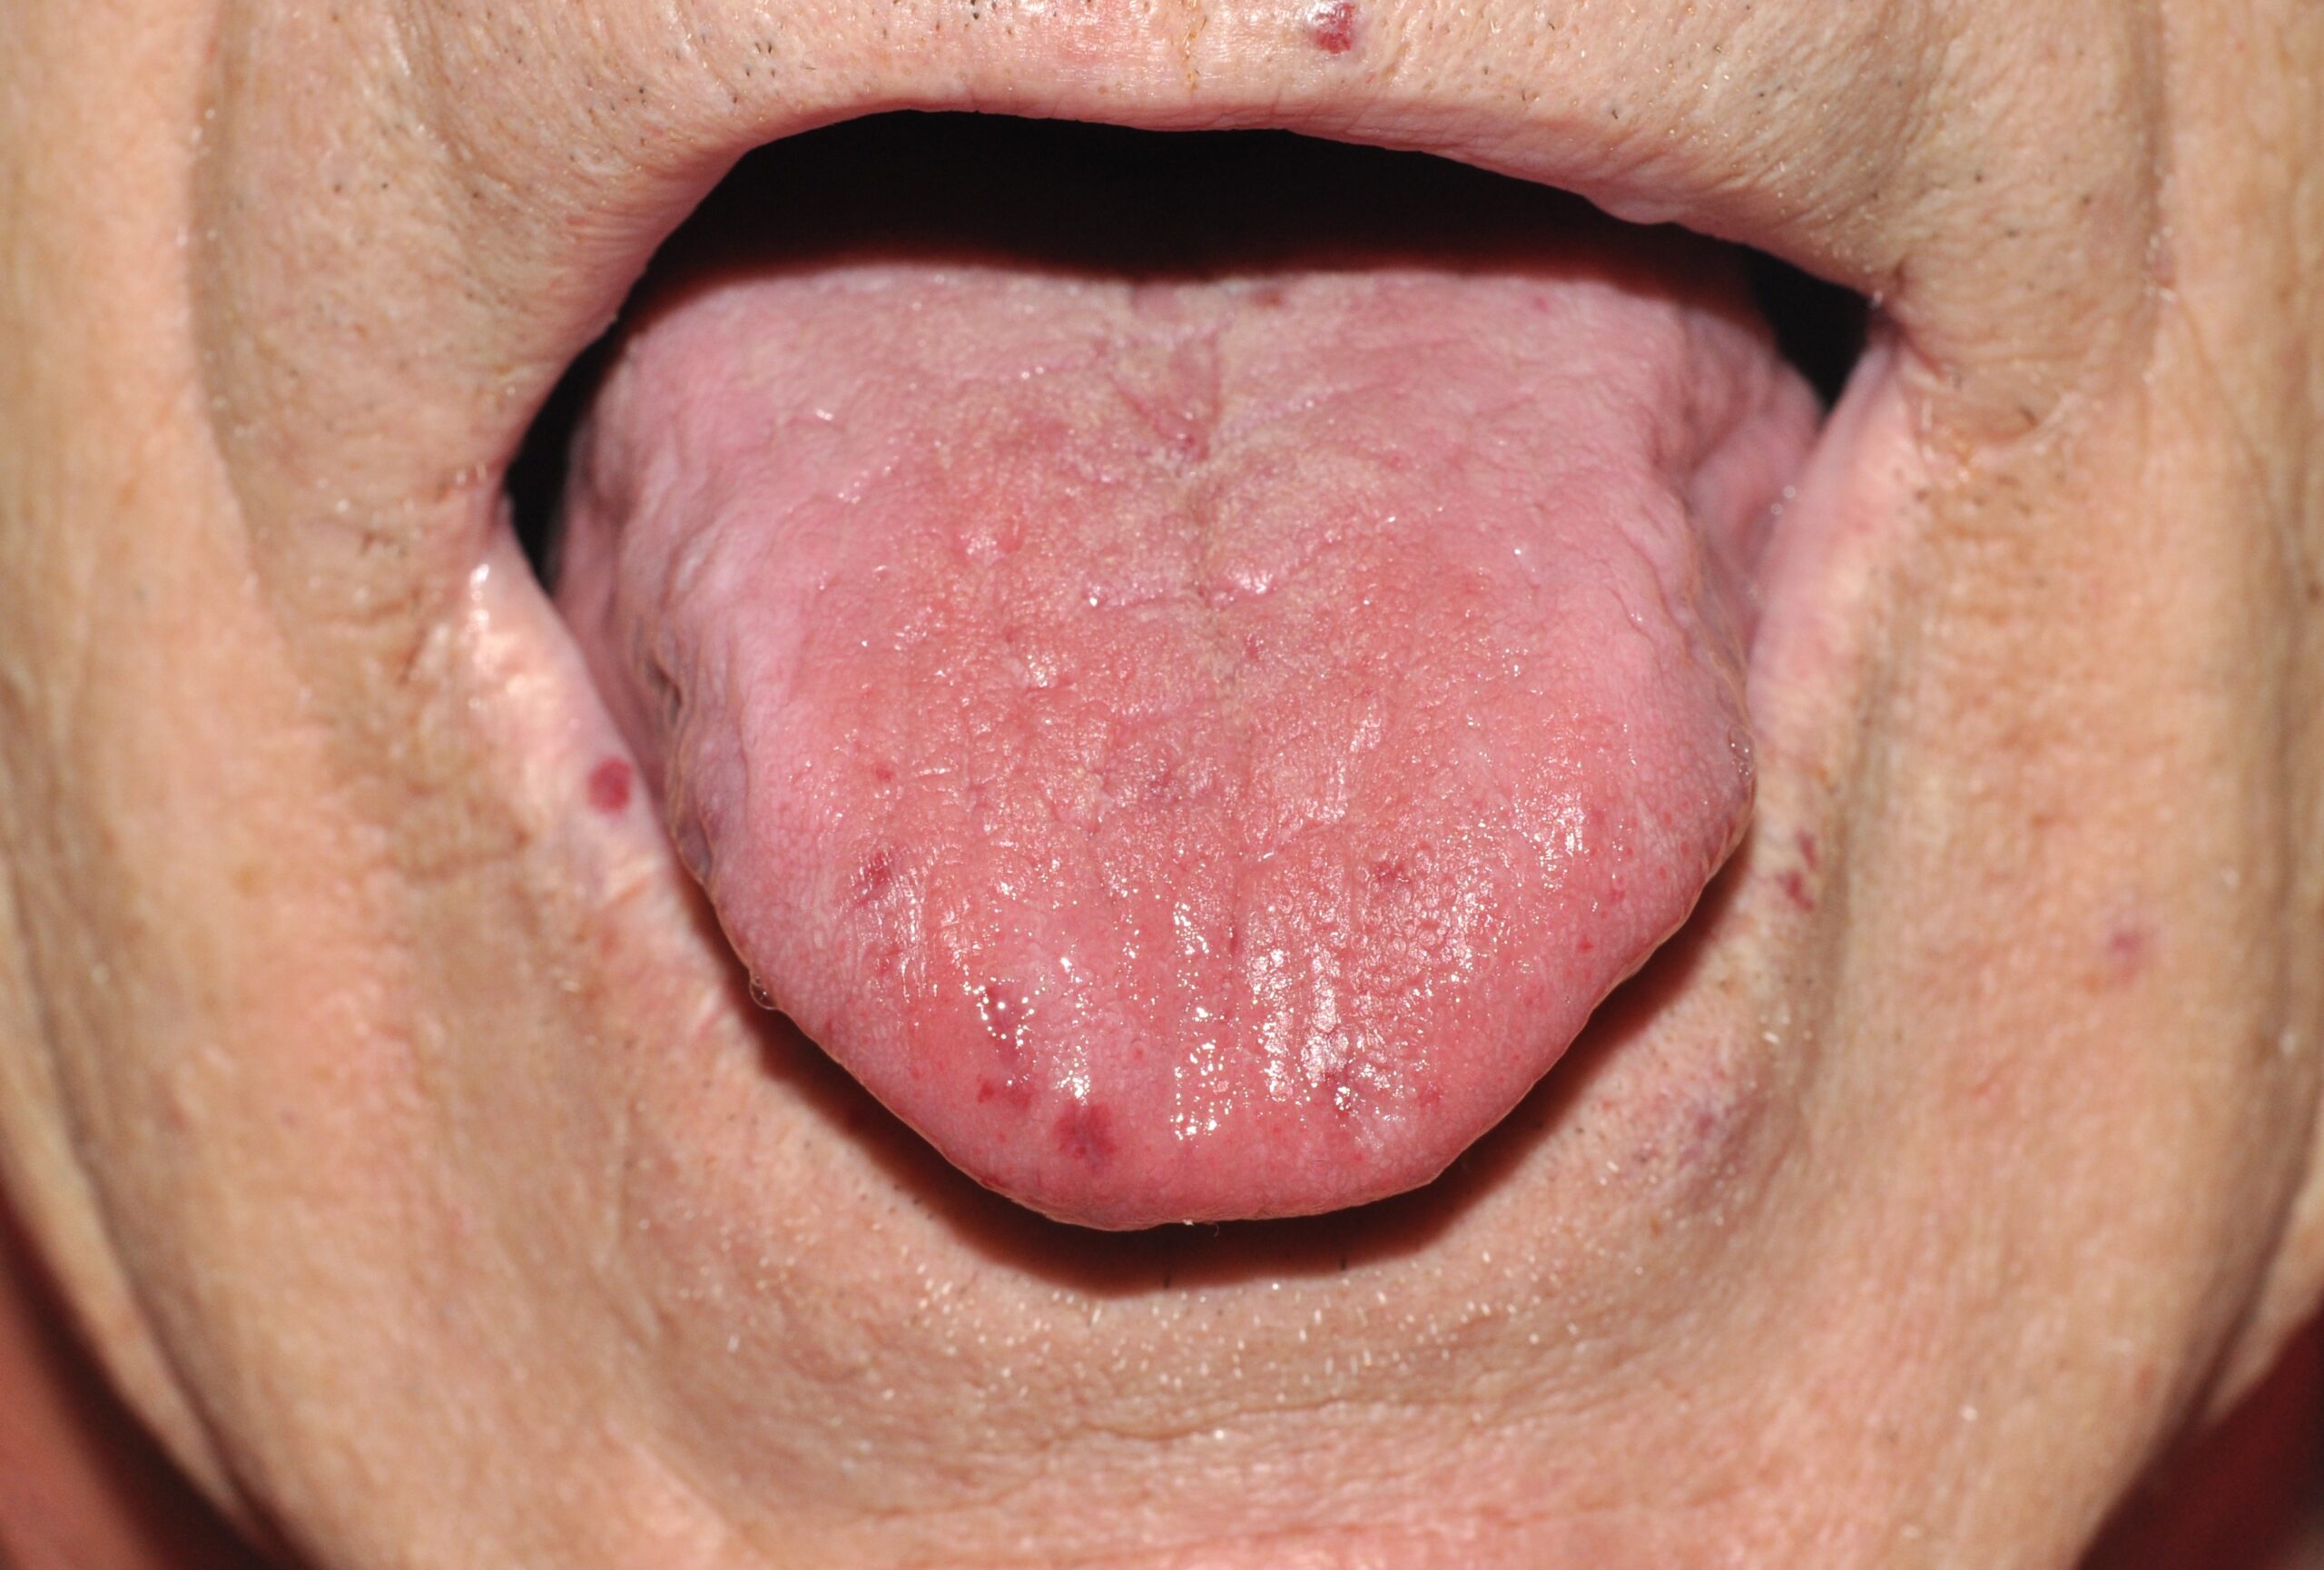
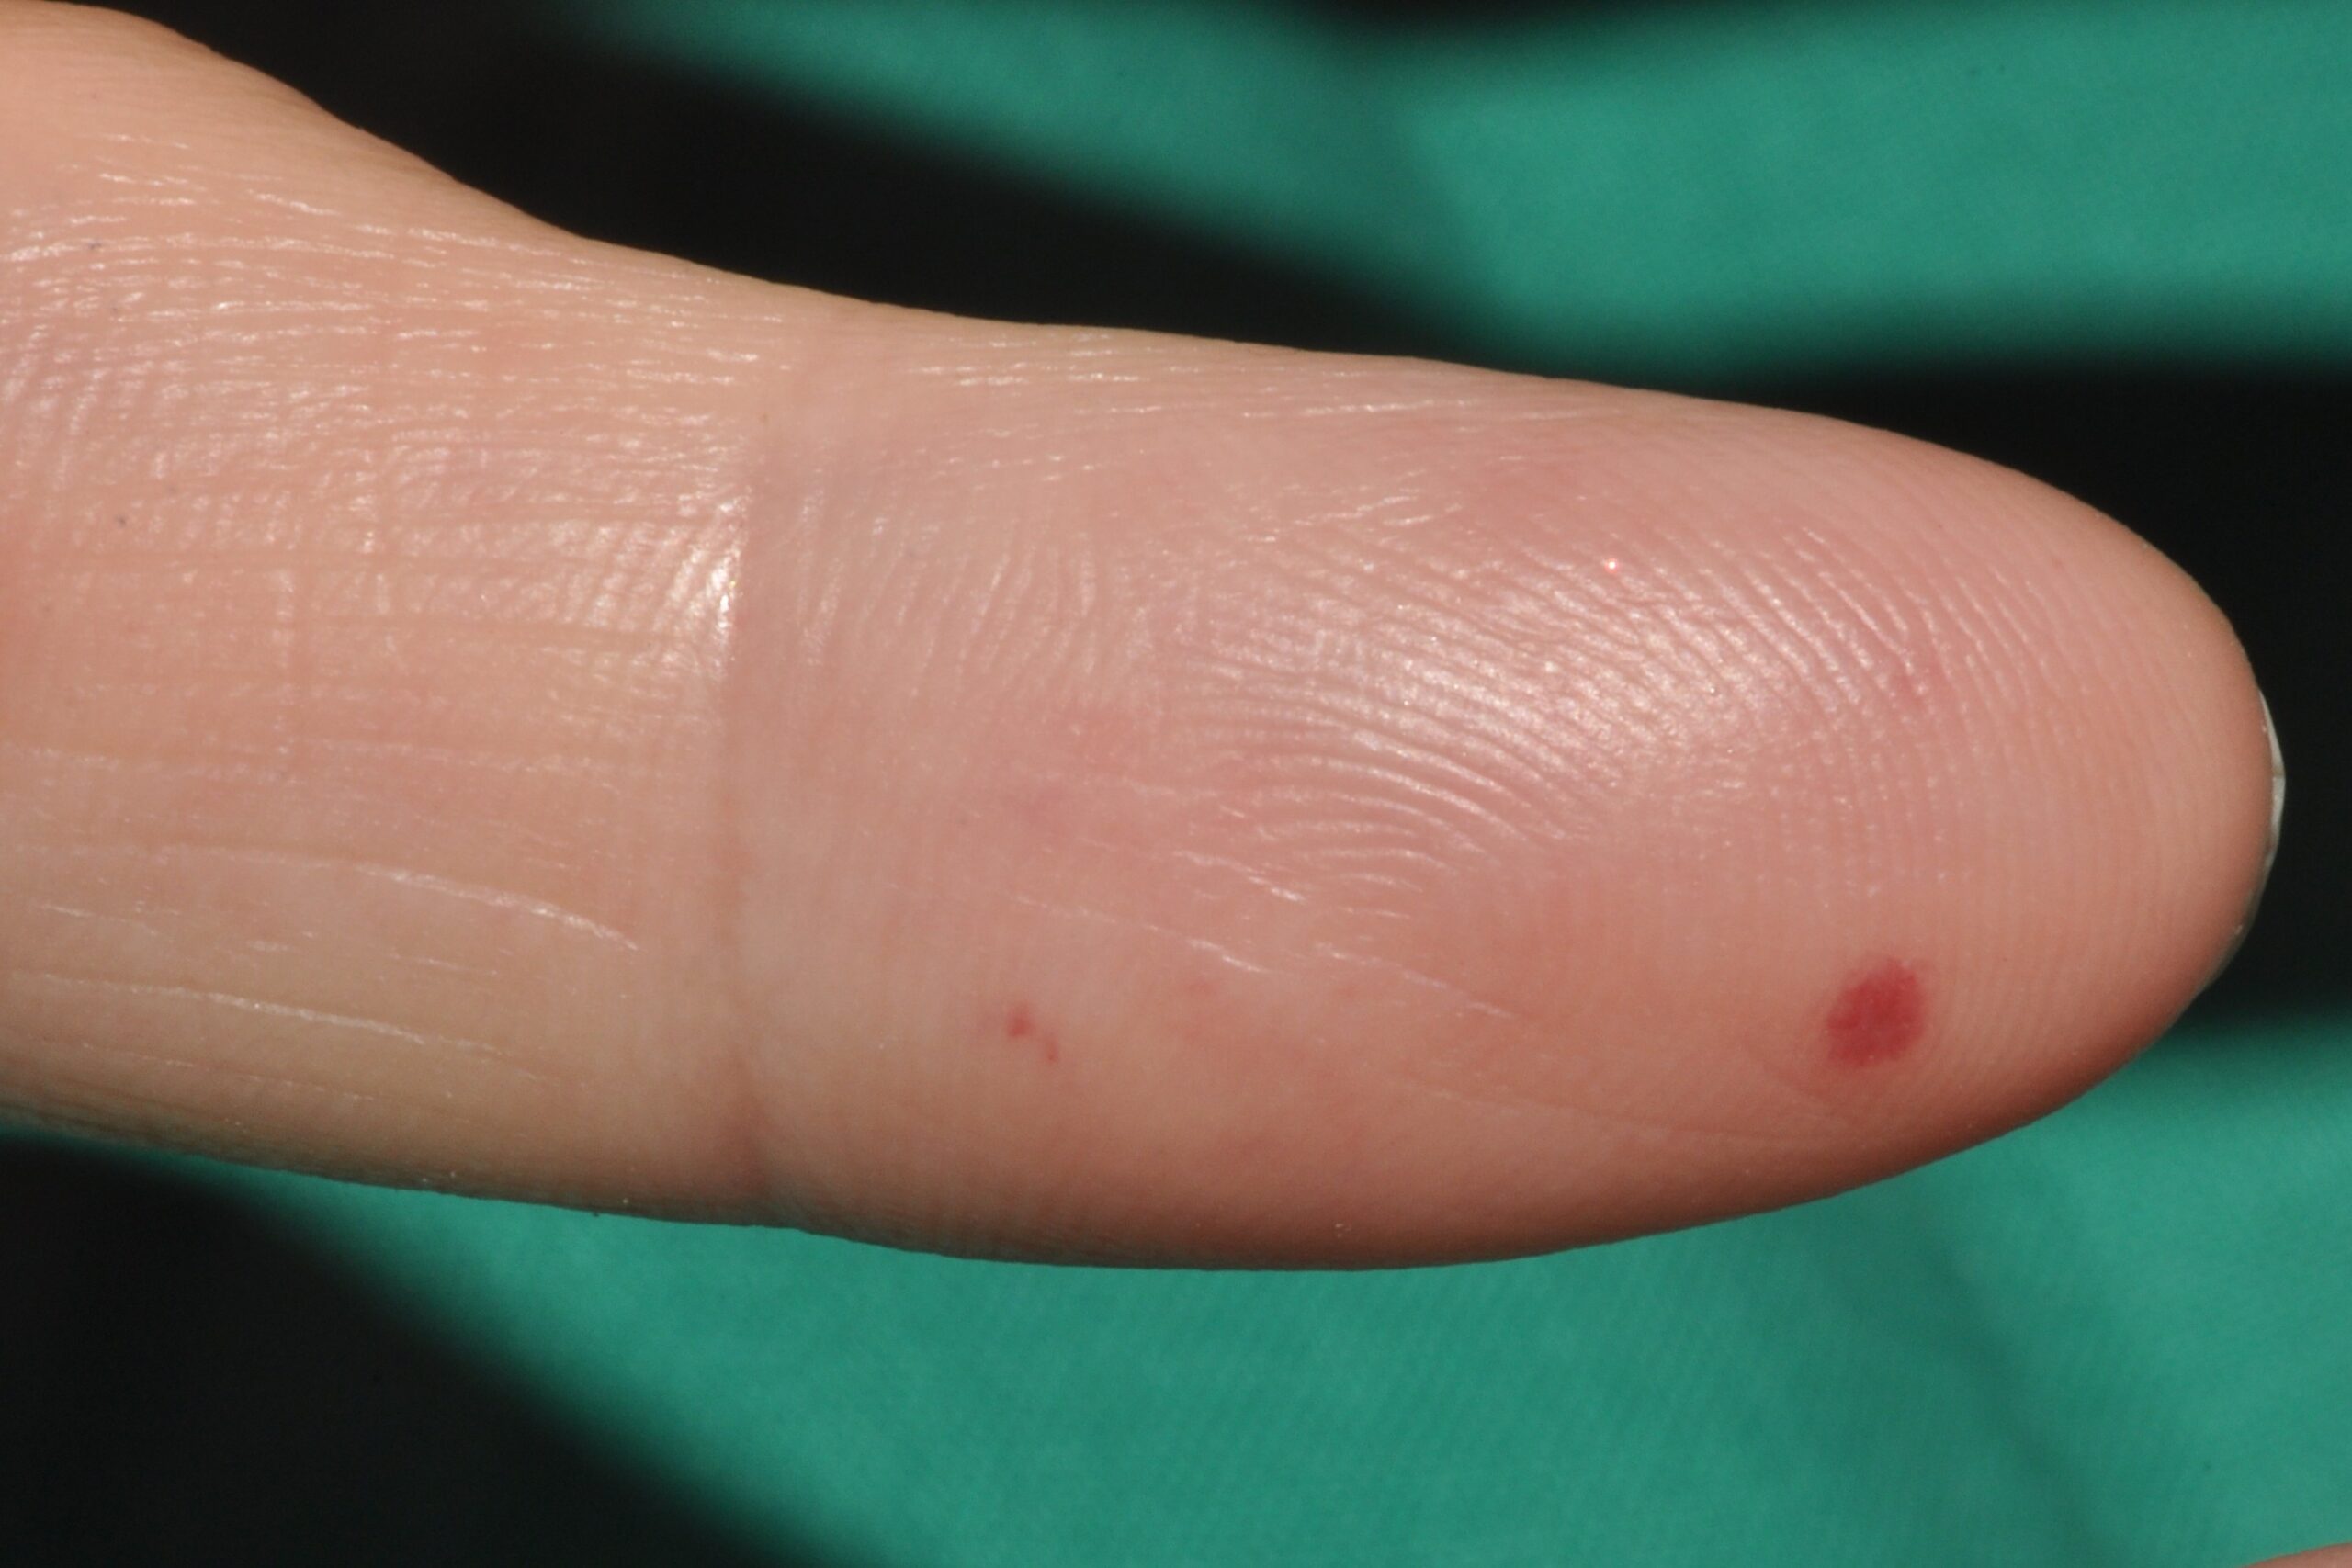
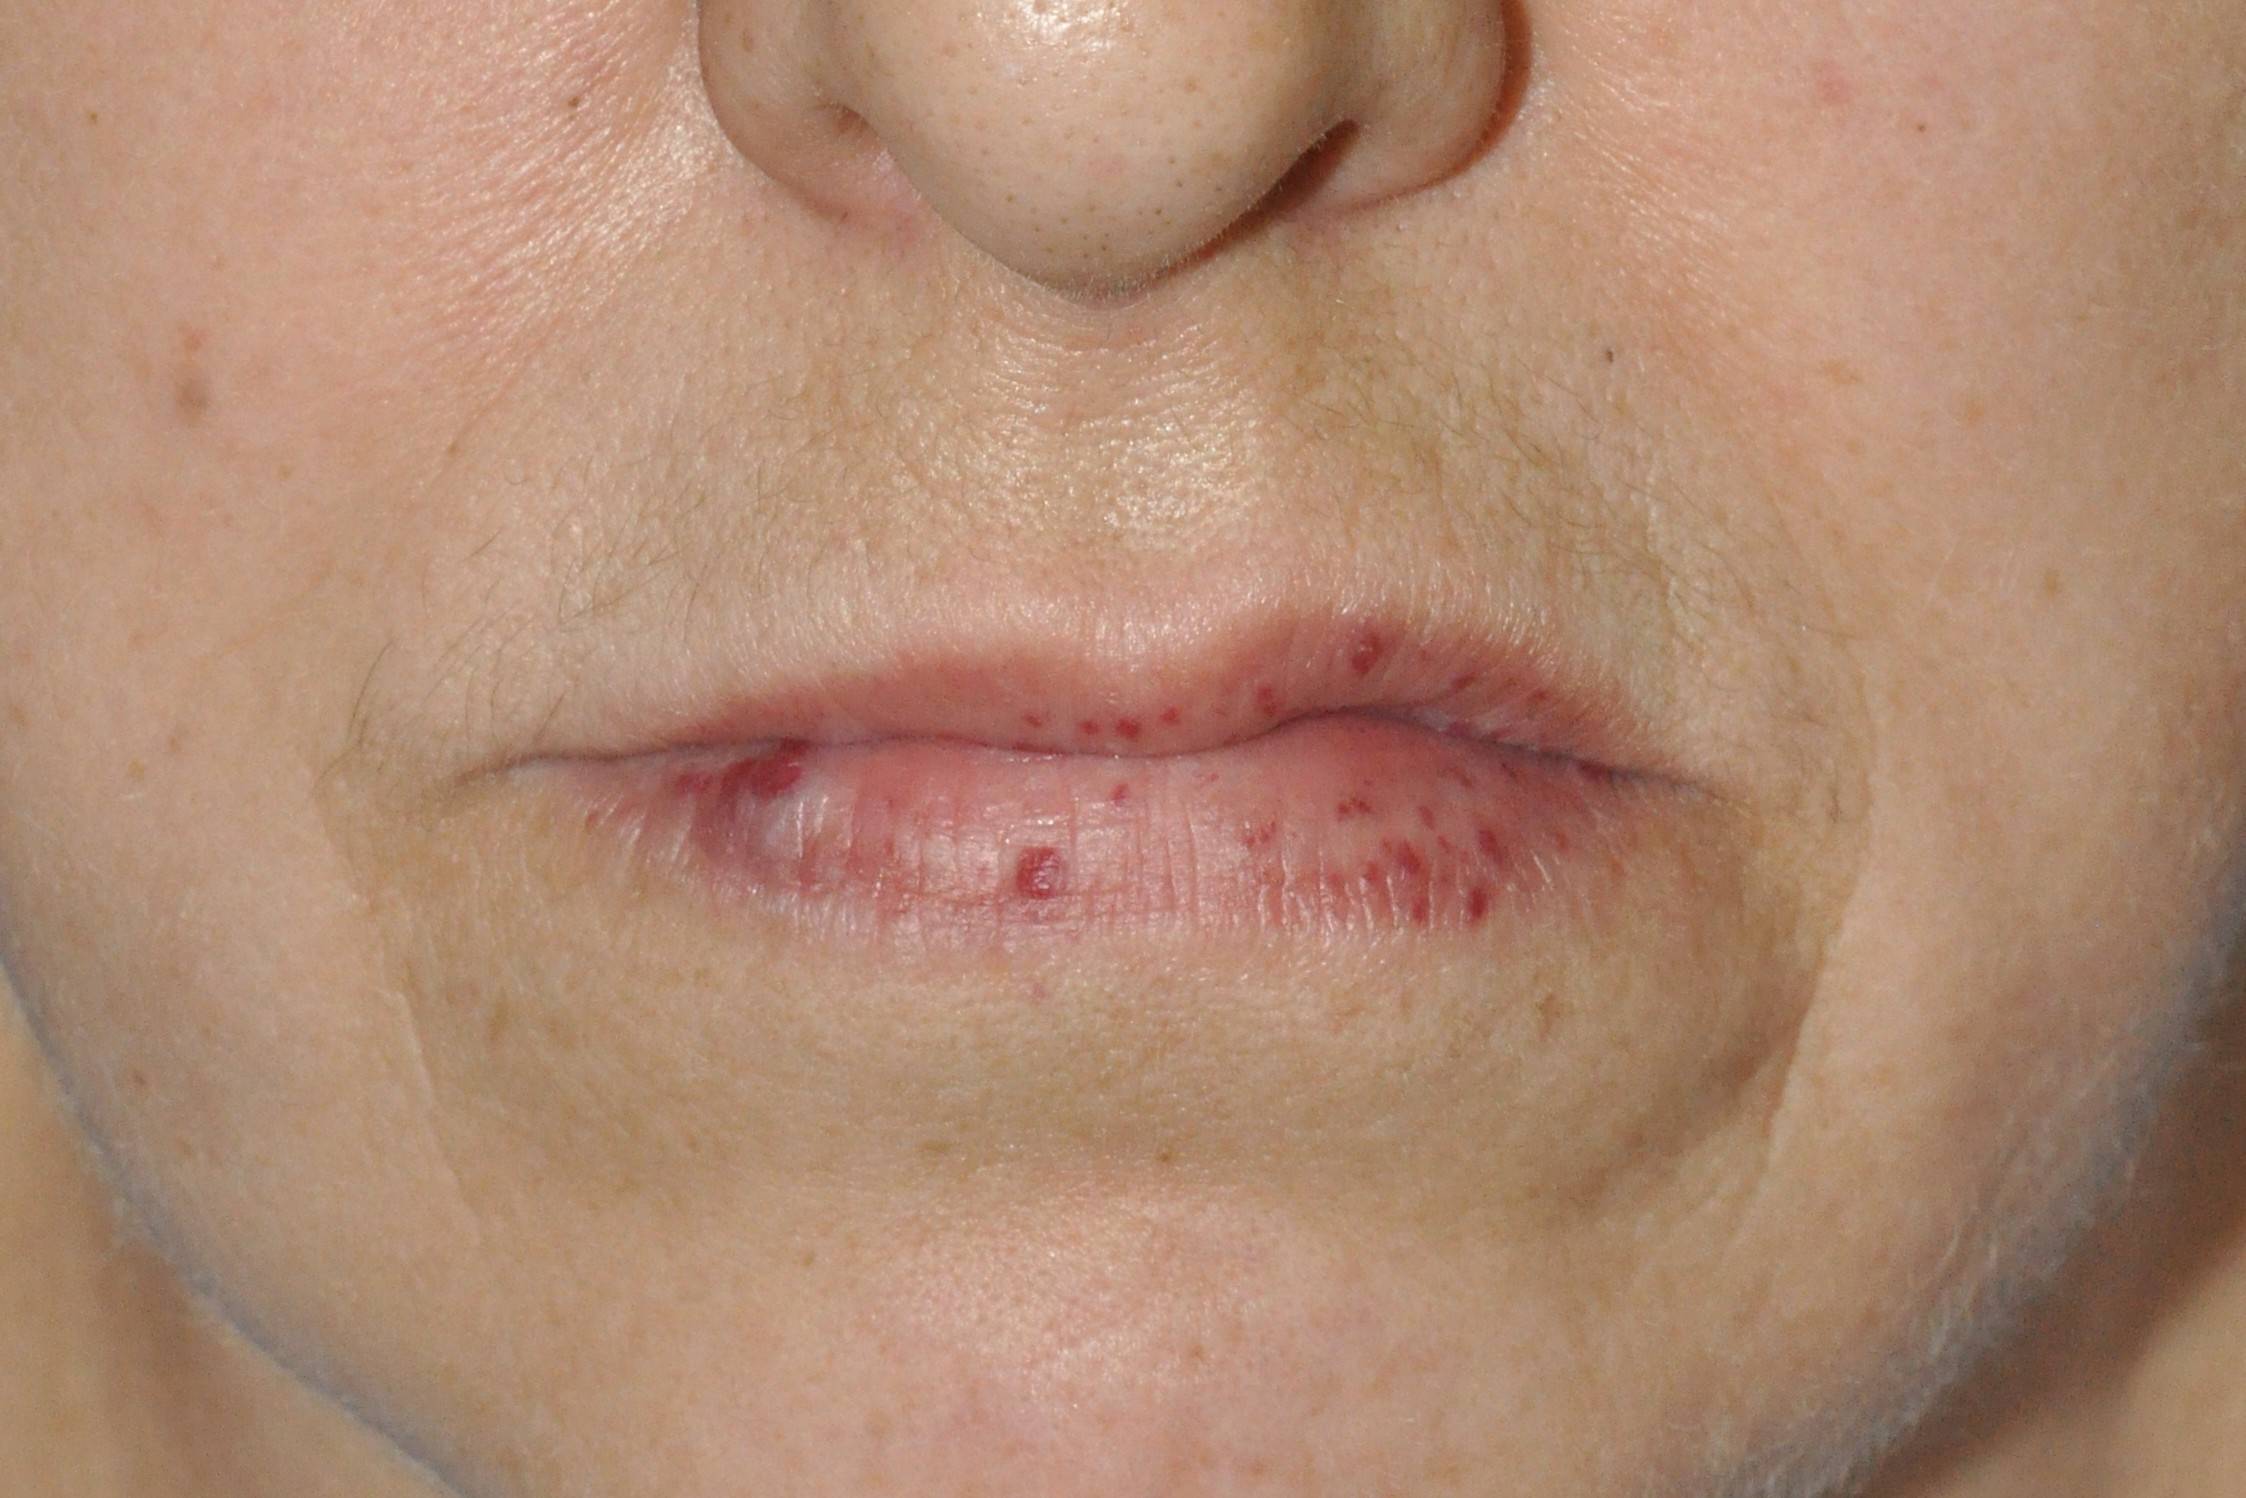
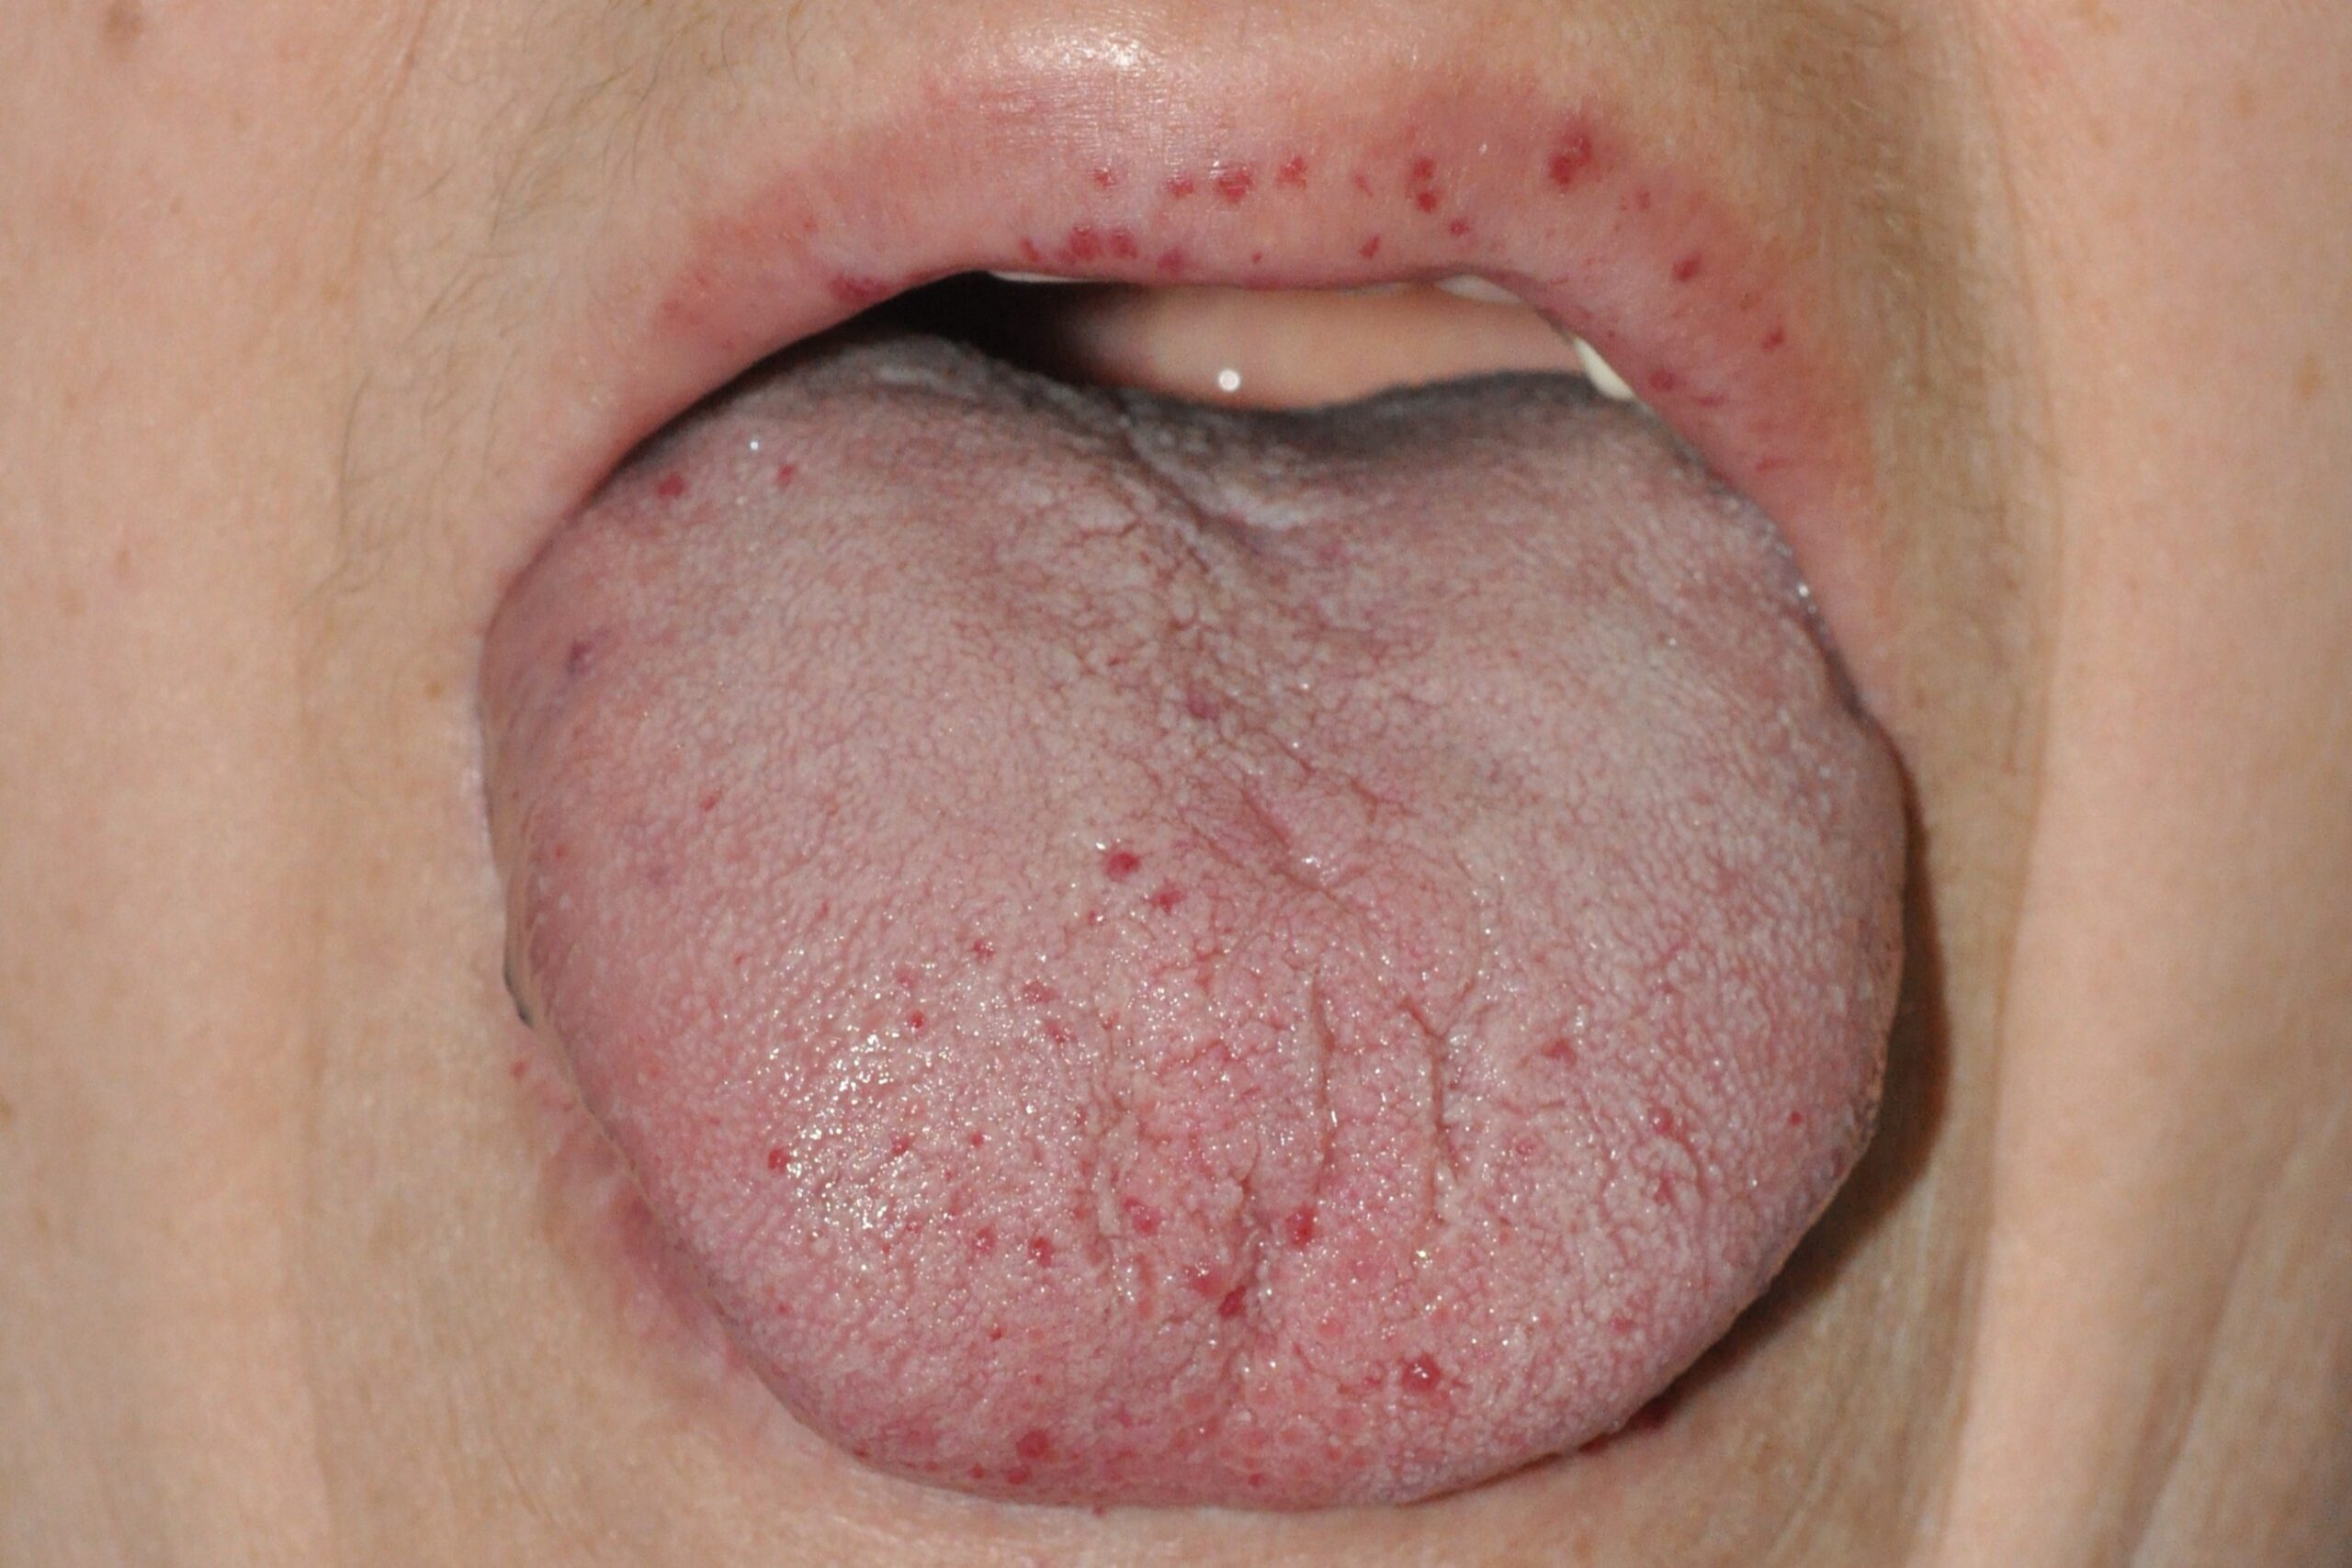
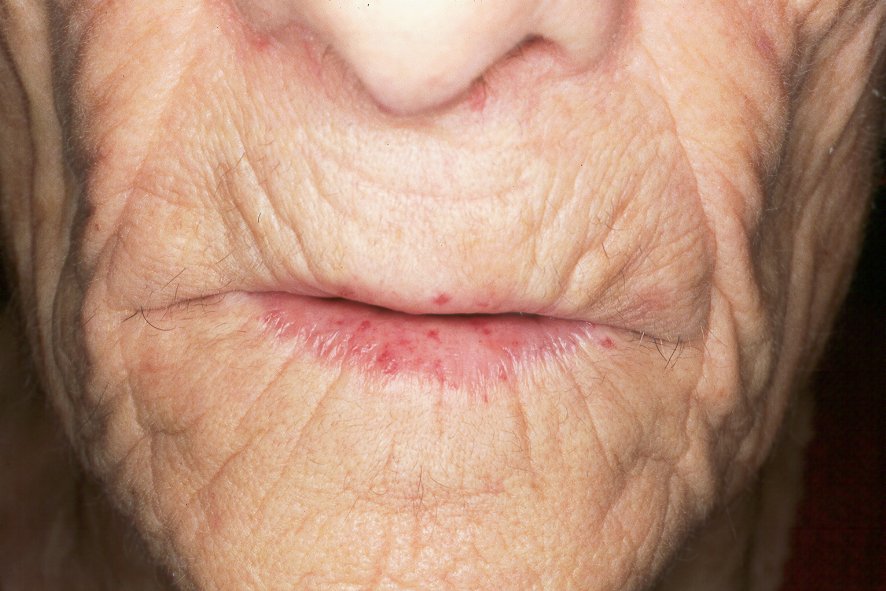
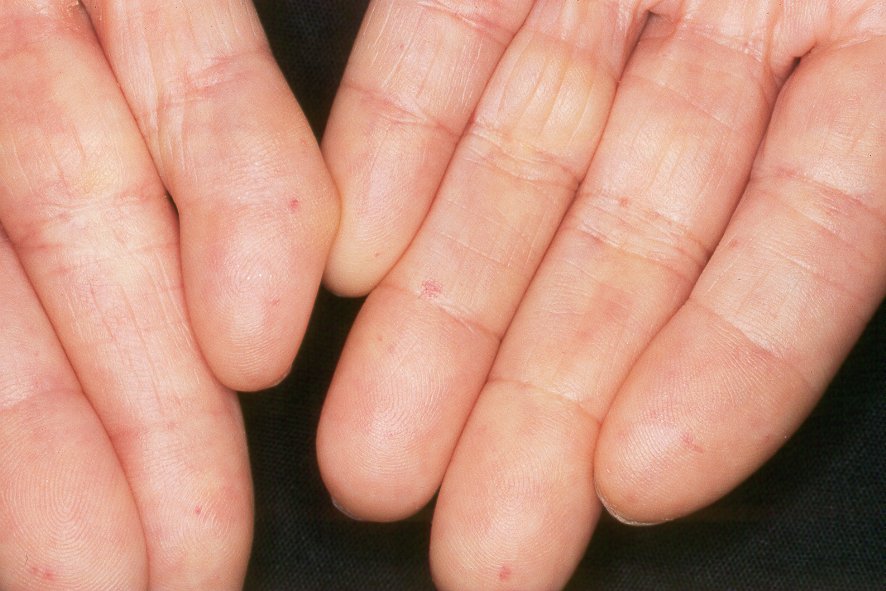
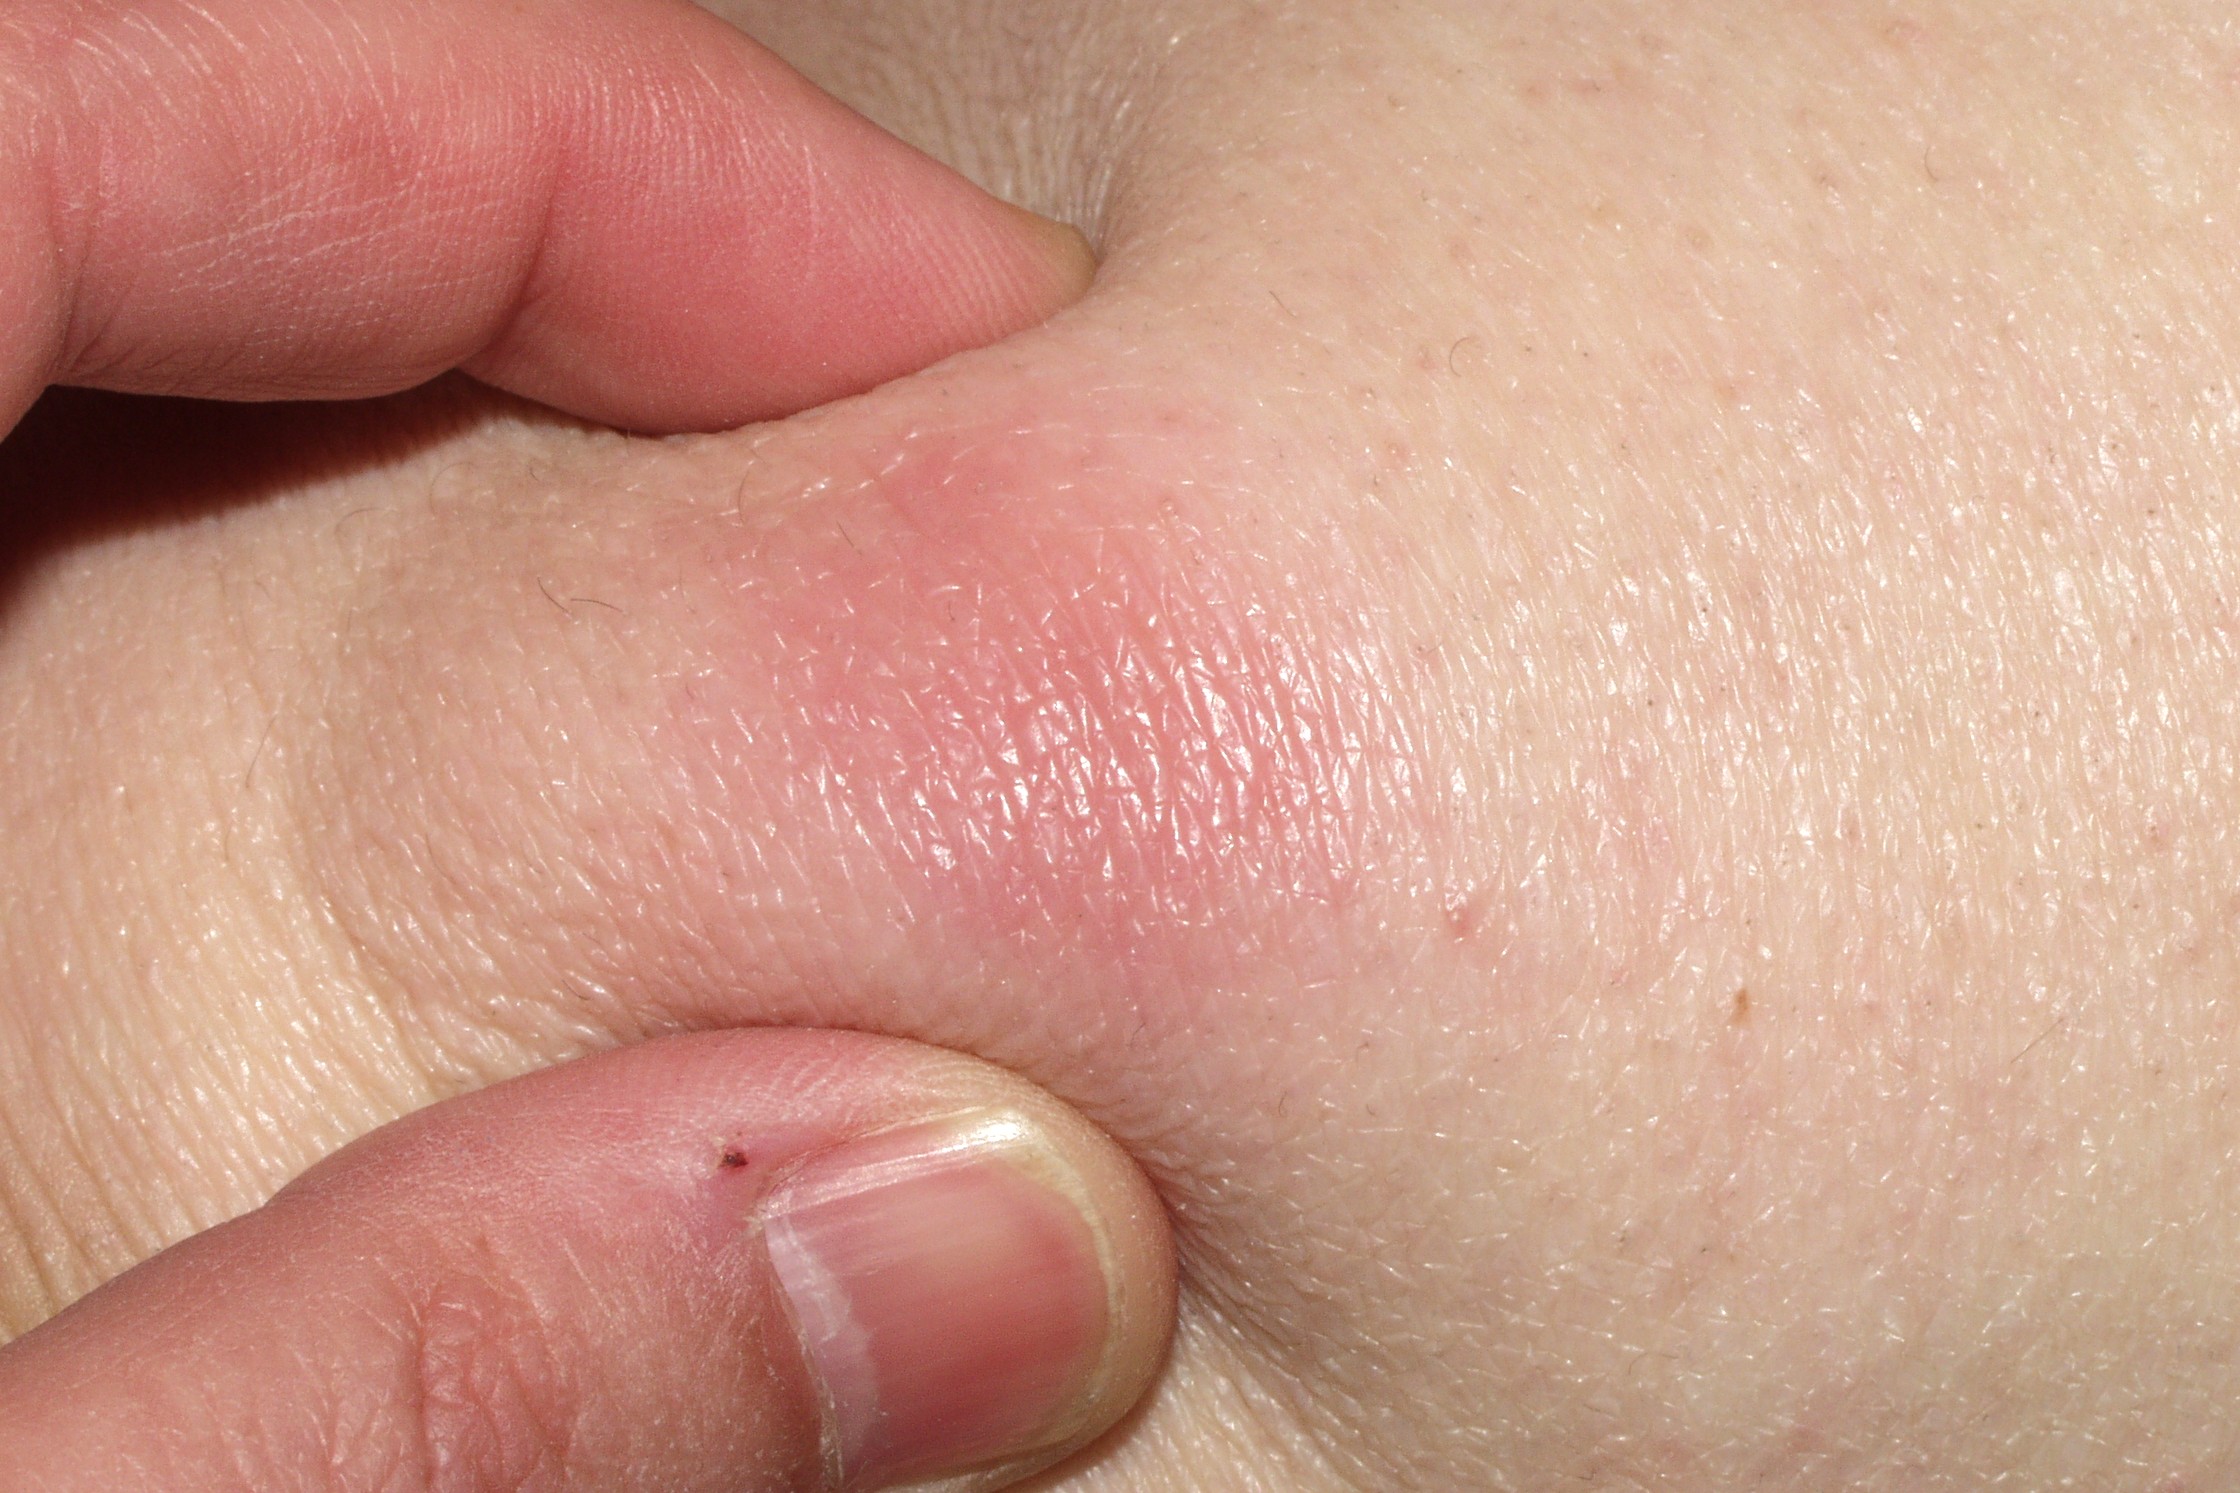
Las petequias son máculas puntiformes rojizas o violáceas, no blanqueables, secundarias a pequeños focos de extravasación eritrocitaria en la dermis. Suelen indicar trombocitopenia o alteraciones de la función plaquetaria, aunque también pueden aparecer en infecciones sistémicas o déficit grave de vitamina C (King, 2024). Las equimosis son lesiones purpúricas más extensas, de color rojo-violáceo, que reflejan un mayor grado de hemorragia cutánea (King, 2024). Cuando aparecen de forma espontánea, extensa o desproporcionada al traumatismo, deben hacer sospechar trastornos de la hemostasia, enfermedad de von Willebrand, déficits de factores de coagulación, alteraciones plaquetarias, hepatopatía o fragilidad vascular (King HL, 2024).
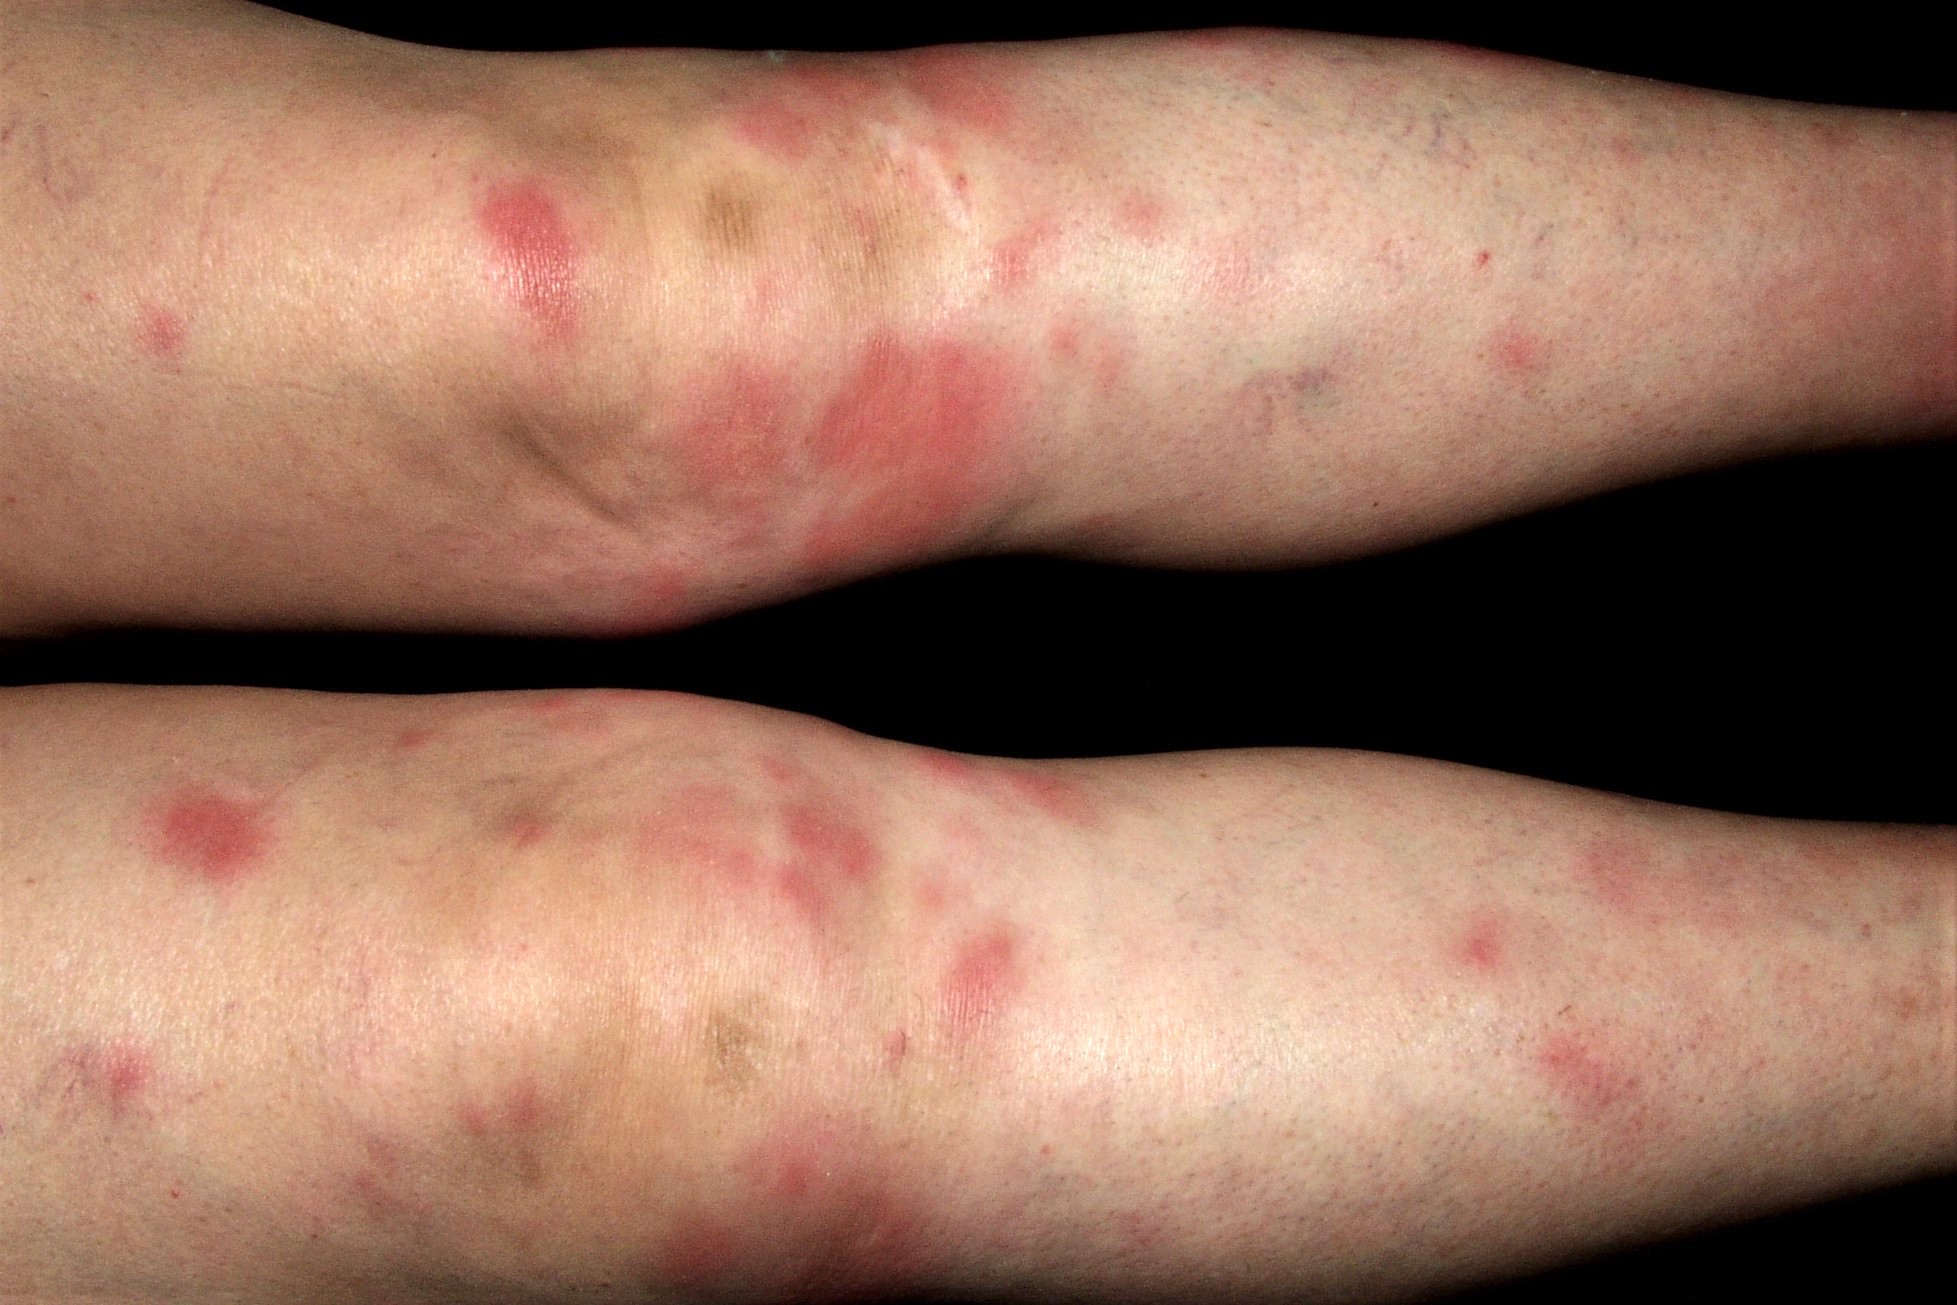
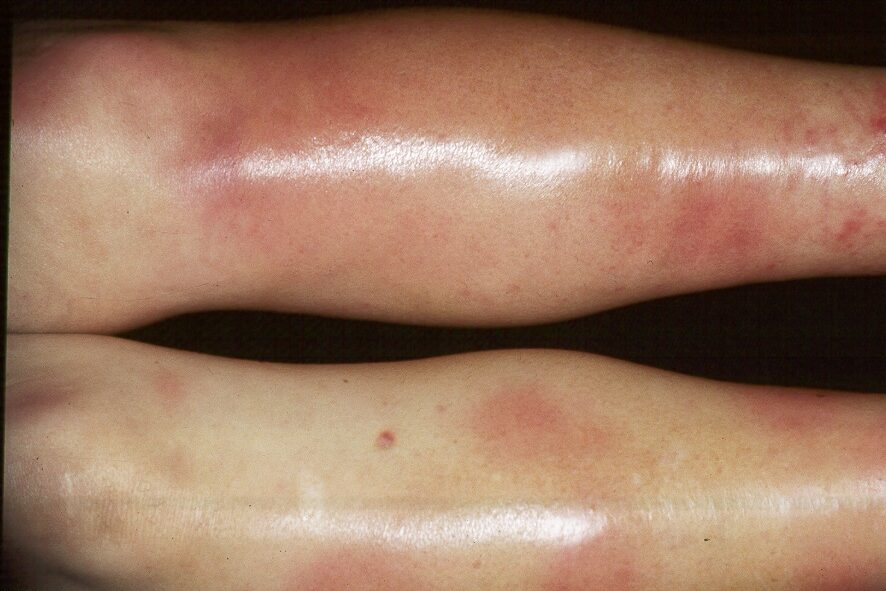
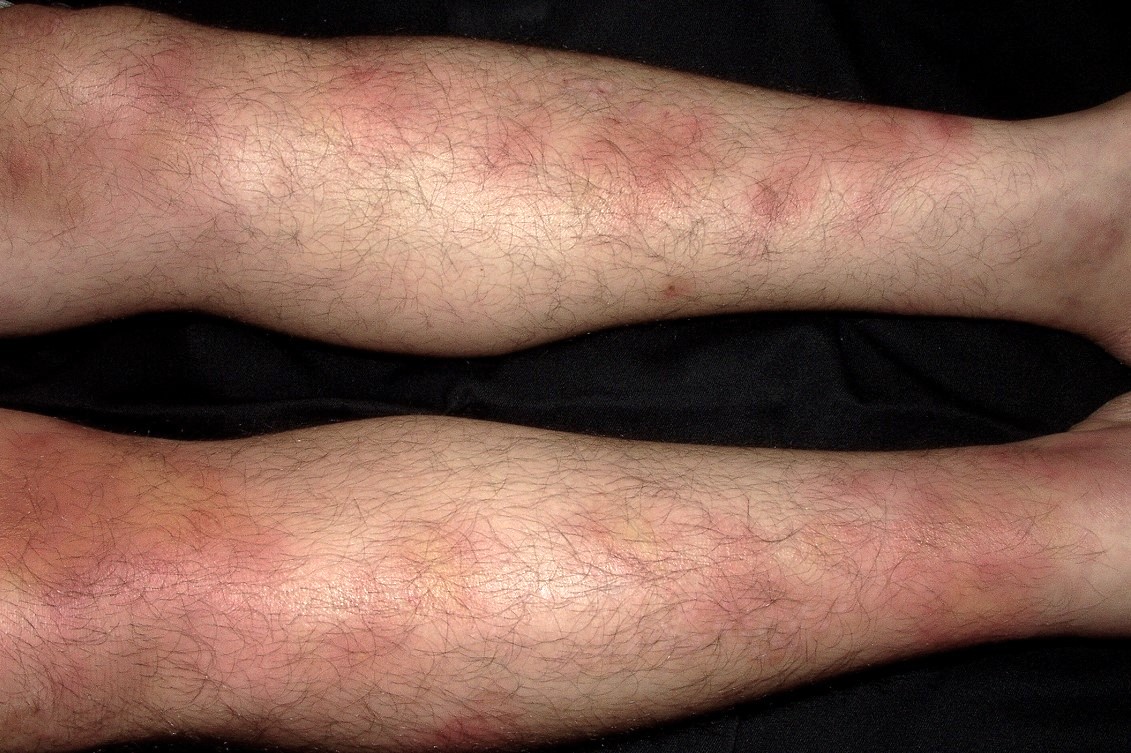
La púrpura palpable, especialmente en extremidades inferiores, orienta más hacia vasculitis cutánea de pequeño vaso, crioglobulinemia, vasculitis IgA o vasculitis asociada a ANCA (Chen KR, 2024).
b. Púrpura retiforme, livedo y necrosis cutánea
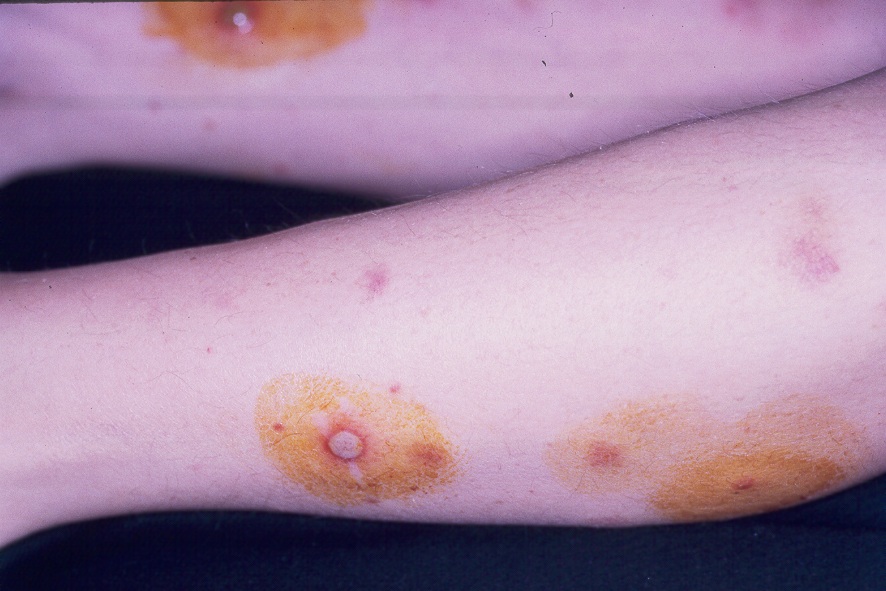
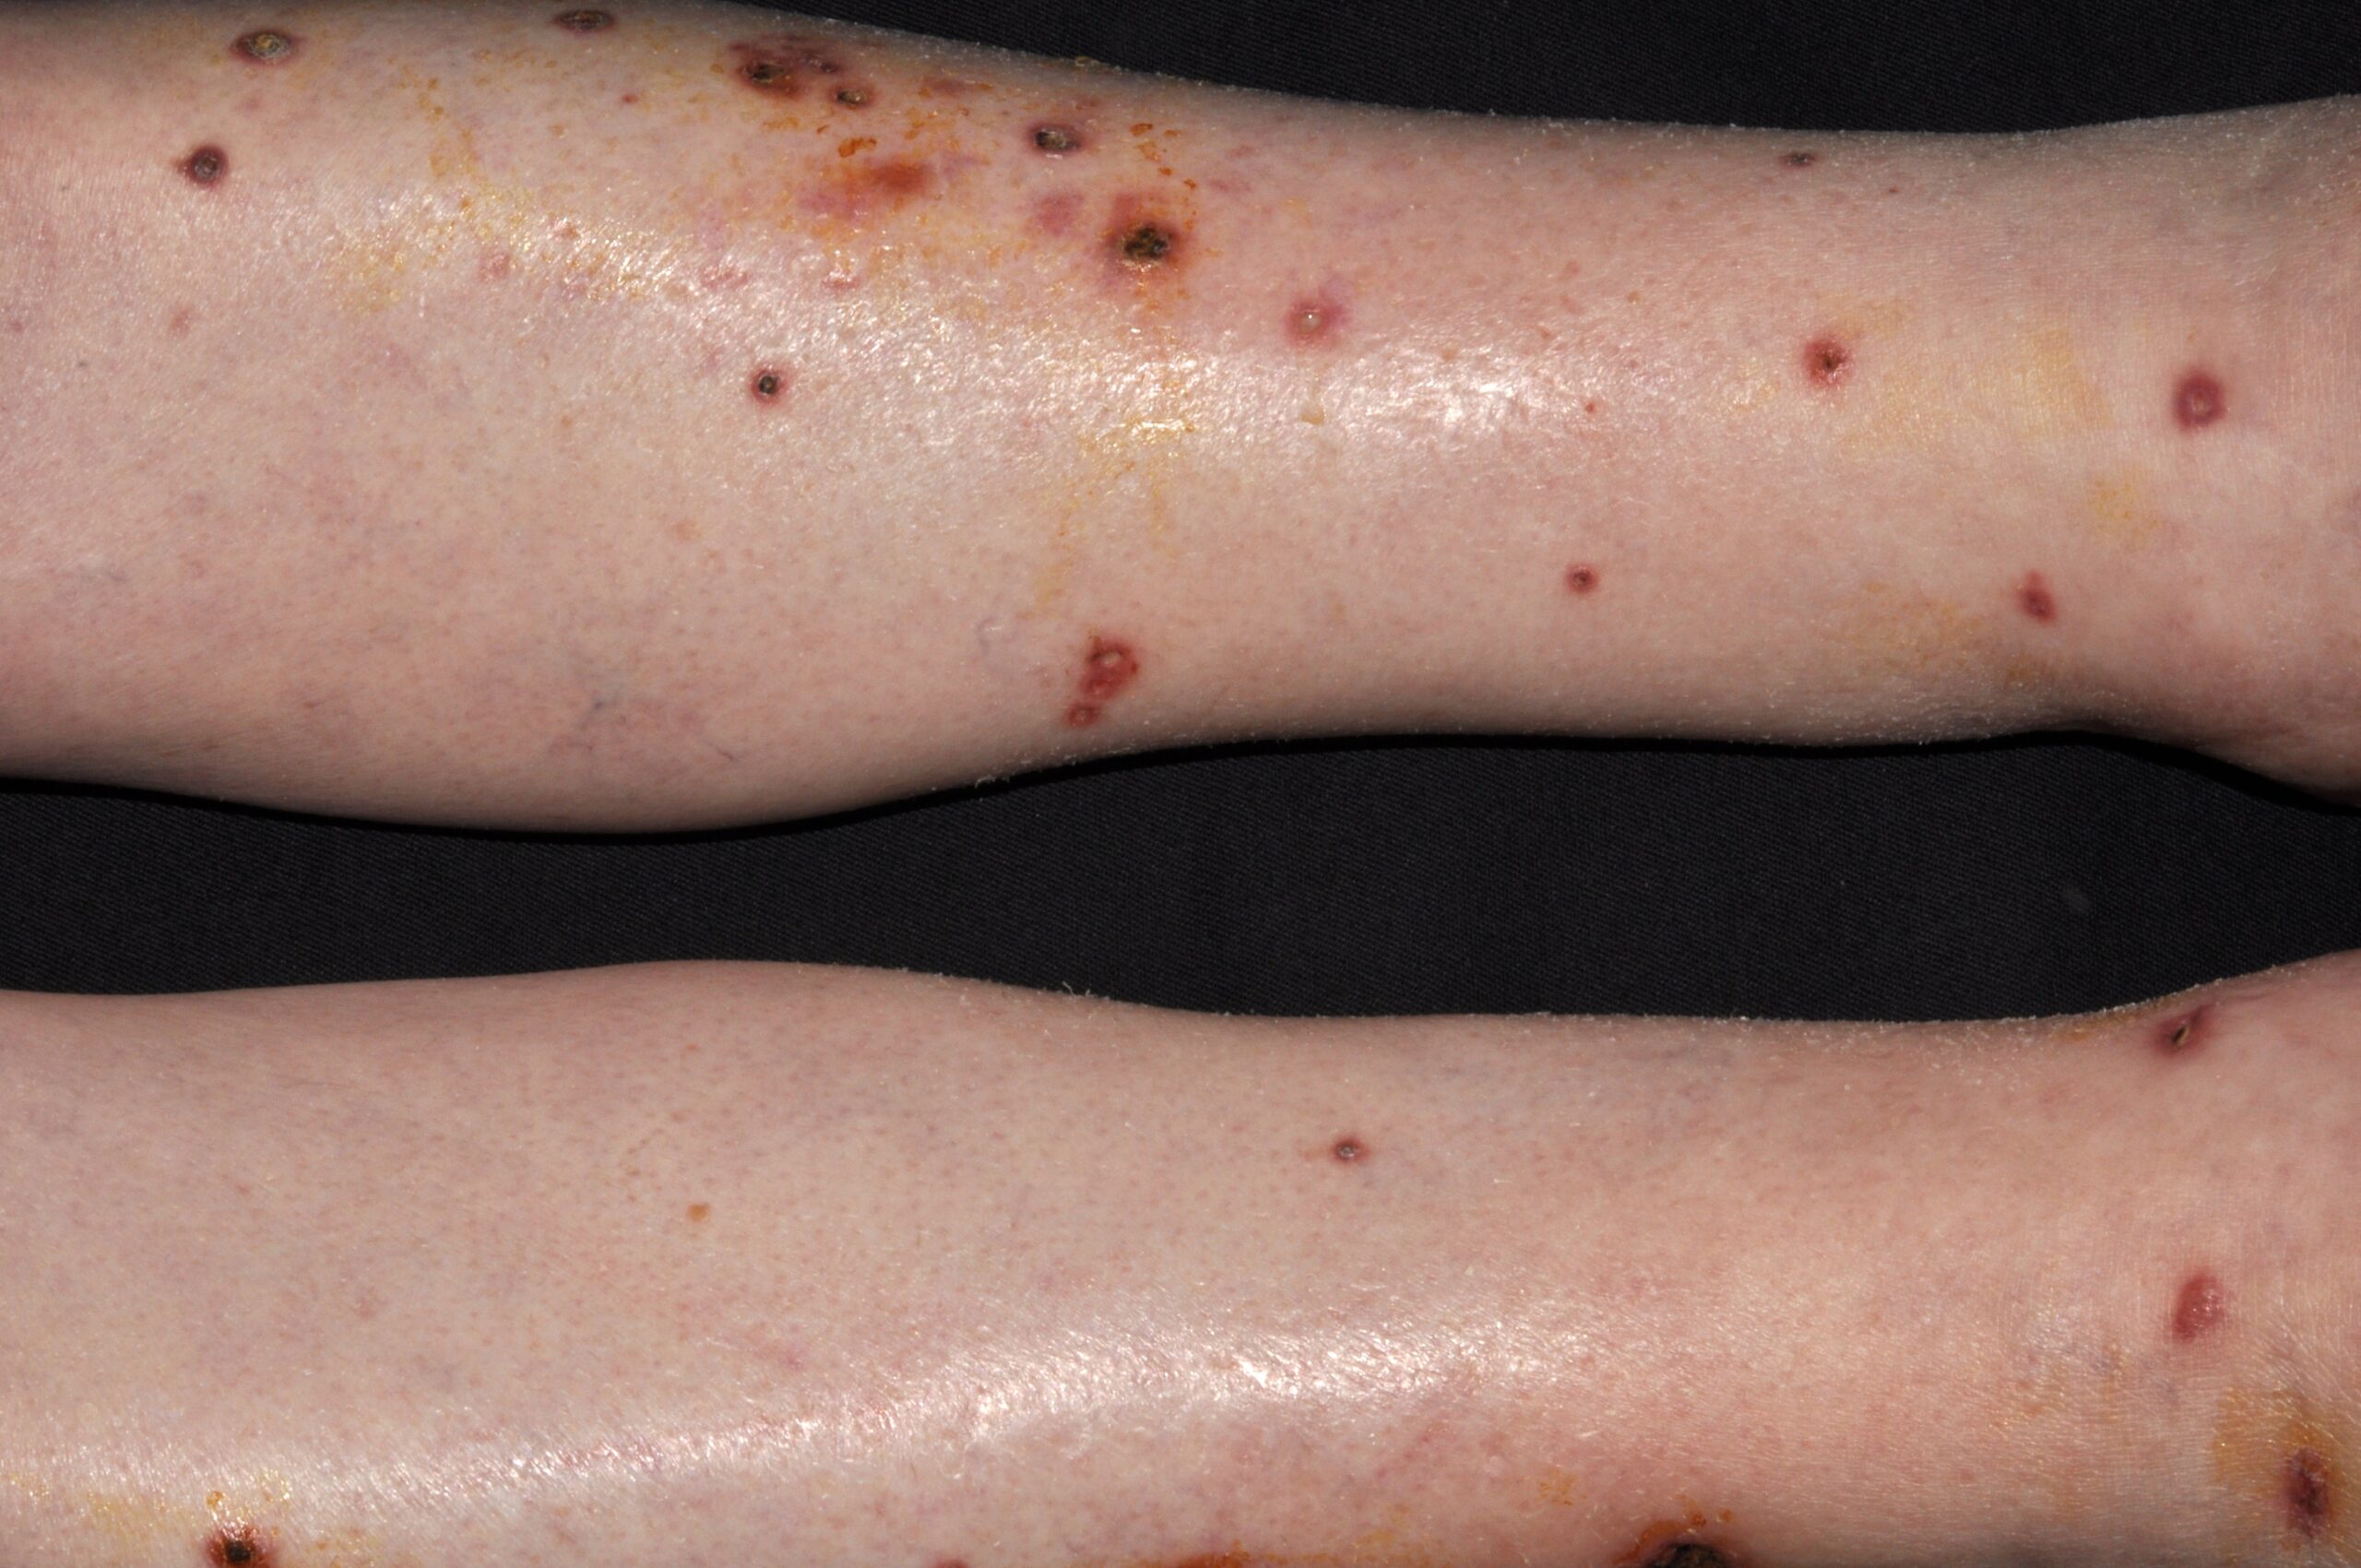
La púrpura retiforme se manifiesta como lesiones purpúricas ramificadas o en red, a menudo dolorosas, que reflejan oclusión vascular y riesgo de isquemia cutánea y necrosis. Puede observarse en coagulopatías, síndrome antifosfolípido, coagulación intravascular diseminada, crioglobulinemia, embolias, vasculitis, trombofilias, hemoglobinuria paroxística nocturna o necrosis cutánea inducida por warfarina (Georgesen C, 2020). La livedo reticularis suele tener un patrón reticulado regular (Chatterjee S, 2023), mientras que la livedo racemosa es más irregular, rota y persistente, y se asocia con mayor frecuencia a procesos trombóticos o vasculitis. En un estudio sobre 33 pacientes con livedo racemosa, 12 pacientes (36,4%) fueron clasificados de livedo racemosa idiopática; 21 (63,6%) de livedo racemosa secundaria (síndrome de Sneddon, poliarteritis nodosa cutánea, LES o neoplasias hematológicas). Se registraron antecedentes de episodios trombóticos en 8 pacientes (24,2%) mientras que en otros 8 (24,2 %) se detectaron alteraciones compatible con trombofilia (Pincelli MS, 2021).
La purpura fulminans representa una forma extrema y grave, con máculas retiformes dolorosas que progresan a ampollas hemorrágicas, necrosis, escaras y gangrena, generalmente en el contexto de coagulación intravascular diseminada, sepsis o déficit grave de proteína C o S. Constituye una verdadera urgencia dermatológica que requiere diagnóstico y tratamiento inmediatos. Los pacientes suelen presentar un cuadro agudo con fiebre y hemorragias en múltiples localizaciones, pudiendo además cursar con fiebre e hipotensión. Se instaura de forma rápida y puede afectar tanto a neonatos y niños como a adultos. Con frecuencia, conlleva amputaciones mayores en los supervivientes (Perera TB, 2023).
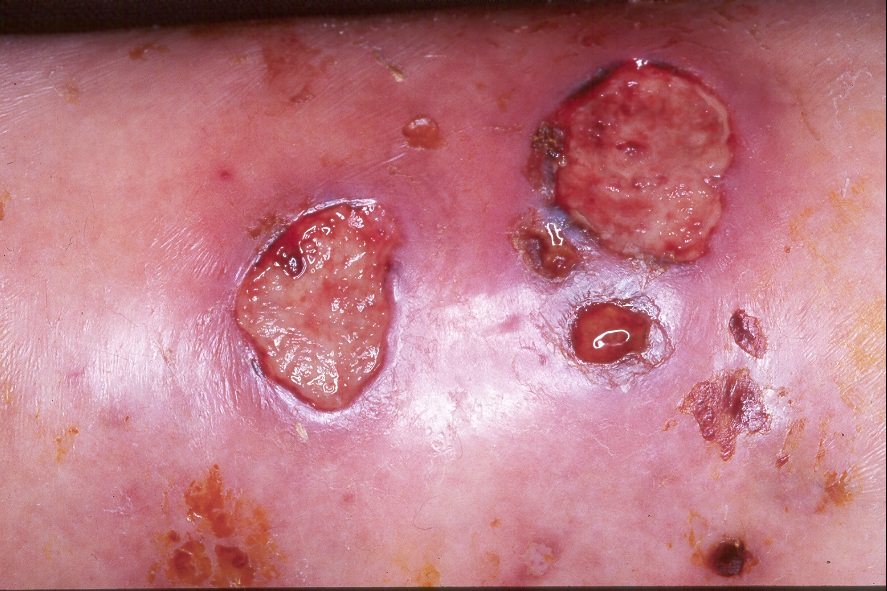
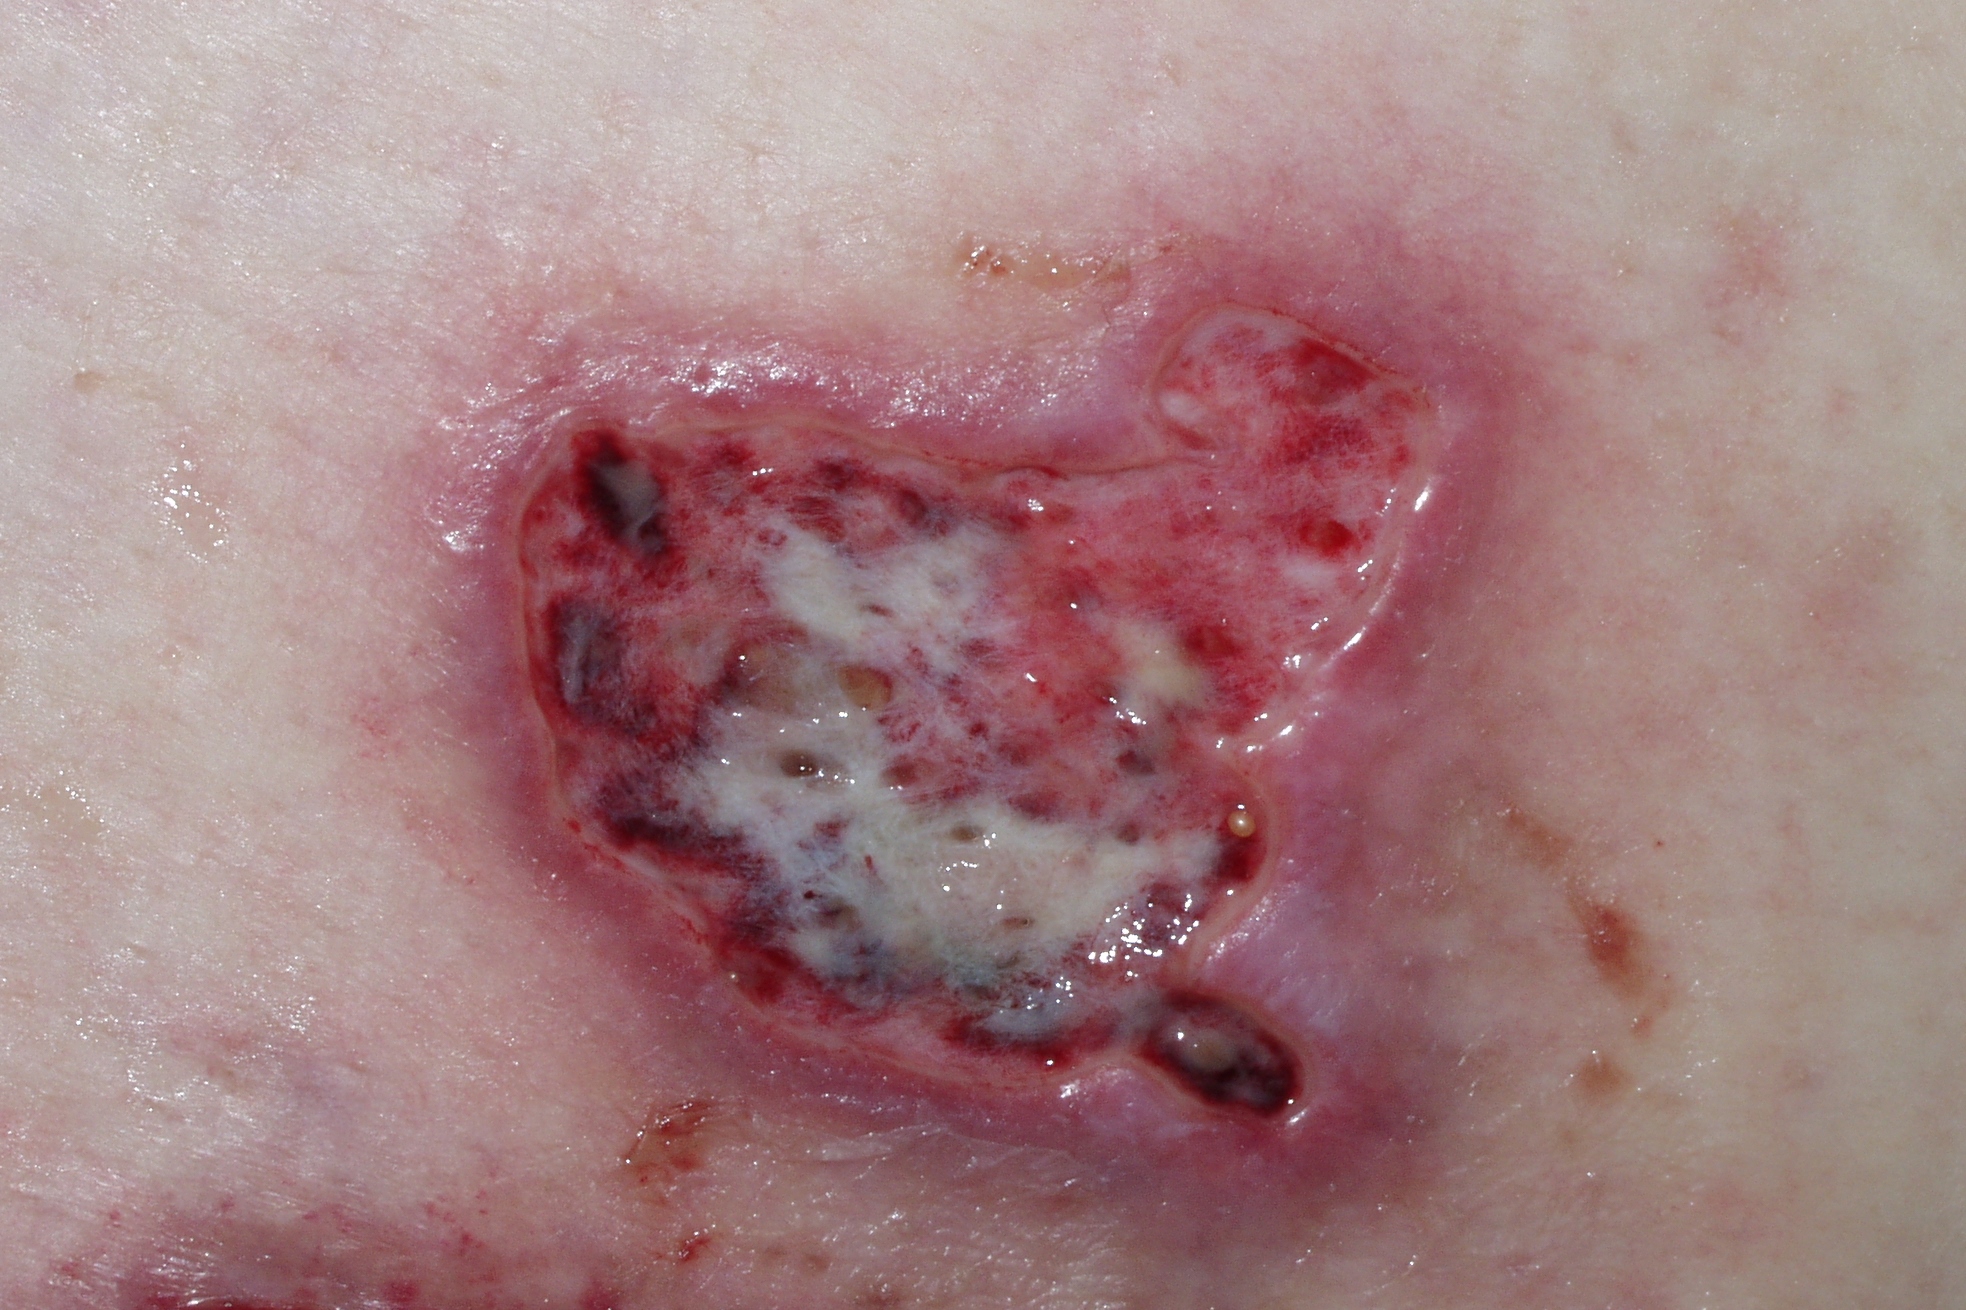
Los diferentes tipos de púrpura cutánea secundarios a trombosis o vasculitis con frecuencia evolucionan a necrosis cutánea.
c. Vasculopatía livedoide y atrofia blanca
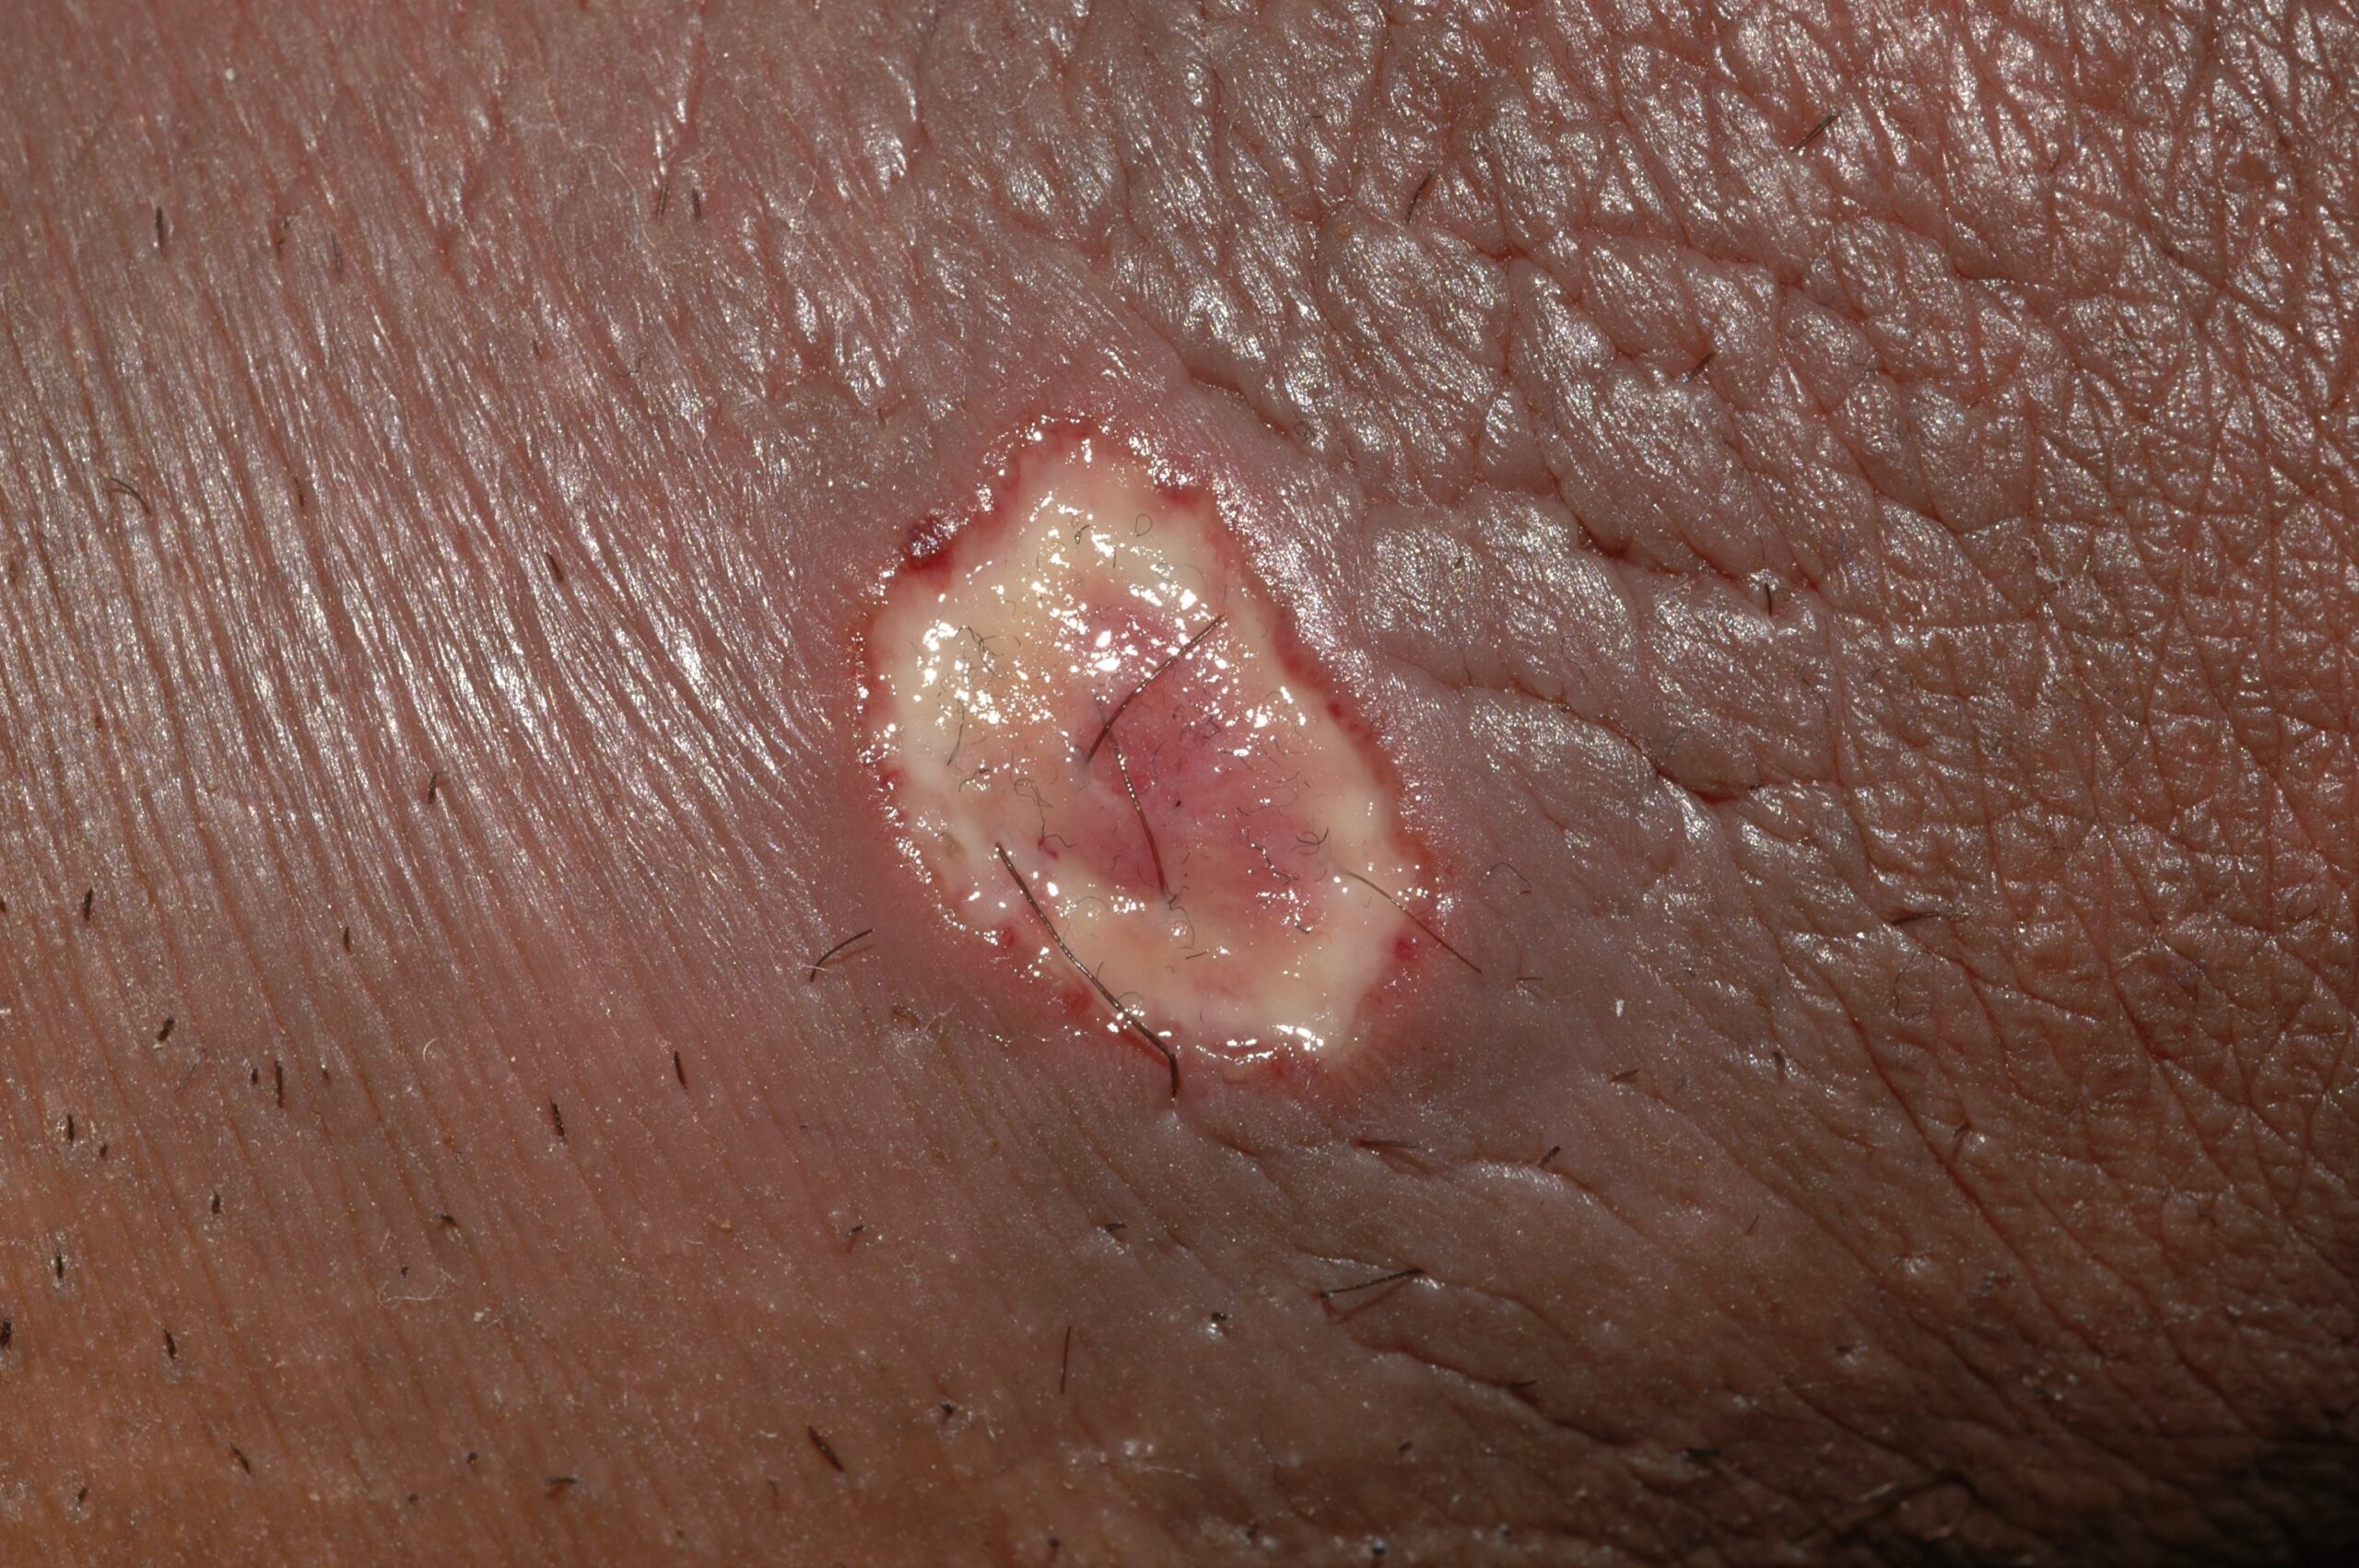
La vasculopatía livedoide (VL) produce úlceras dolorosas, crónicas y recurrentes, localizadas sobre todo en tobillos y piernas, que al cicatrizar dejan placas atróficas blanquecinas con telangiectasias e hiperpigmentación periférica, conocidas como atrofia blanca (King HL, 2024). Se origina por una trombosis espontánea en arteriolas de pequeño y mediano calibre, que provoca hipoxia localizada y ulceración cutánea. Puede asociarse a trombofilias hereditarias, síndrome antifosfolípido, neoplasias hematológicas o enfermedades autoinmunes (Leeolou MC, 2023).
d. Leucemia cutis e infiltración cutánea tumoral
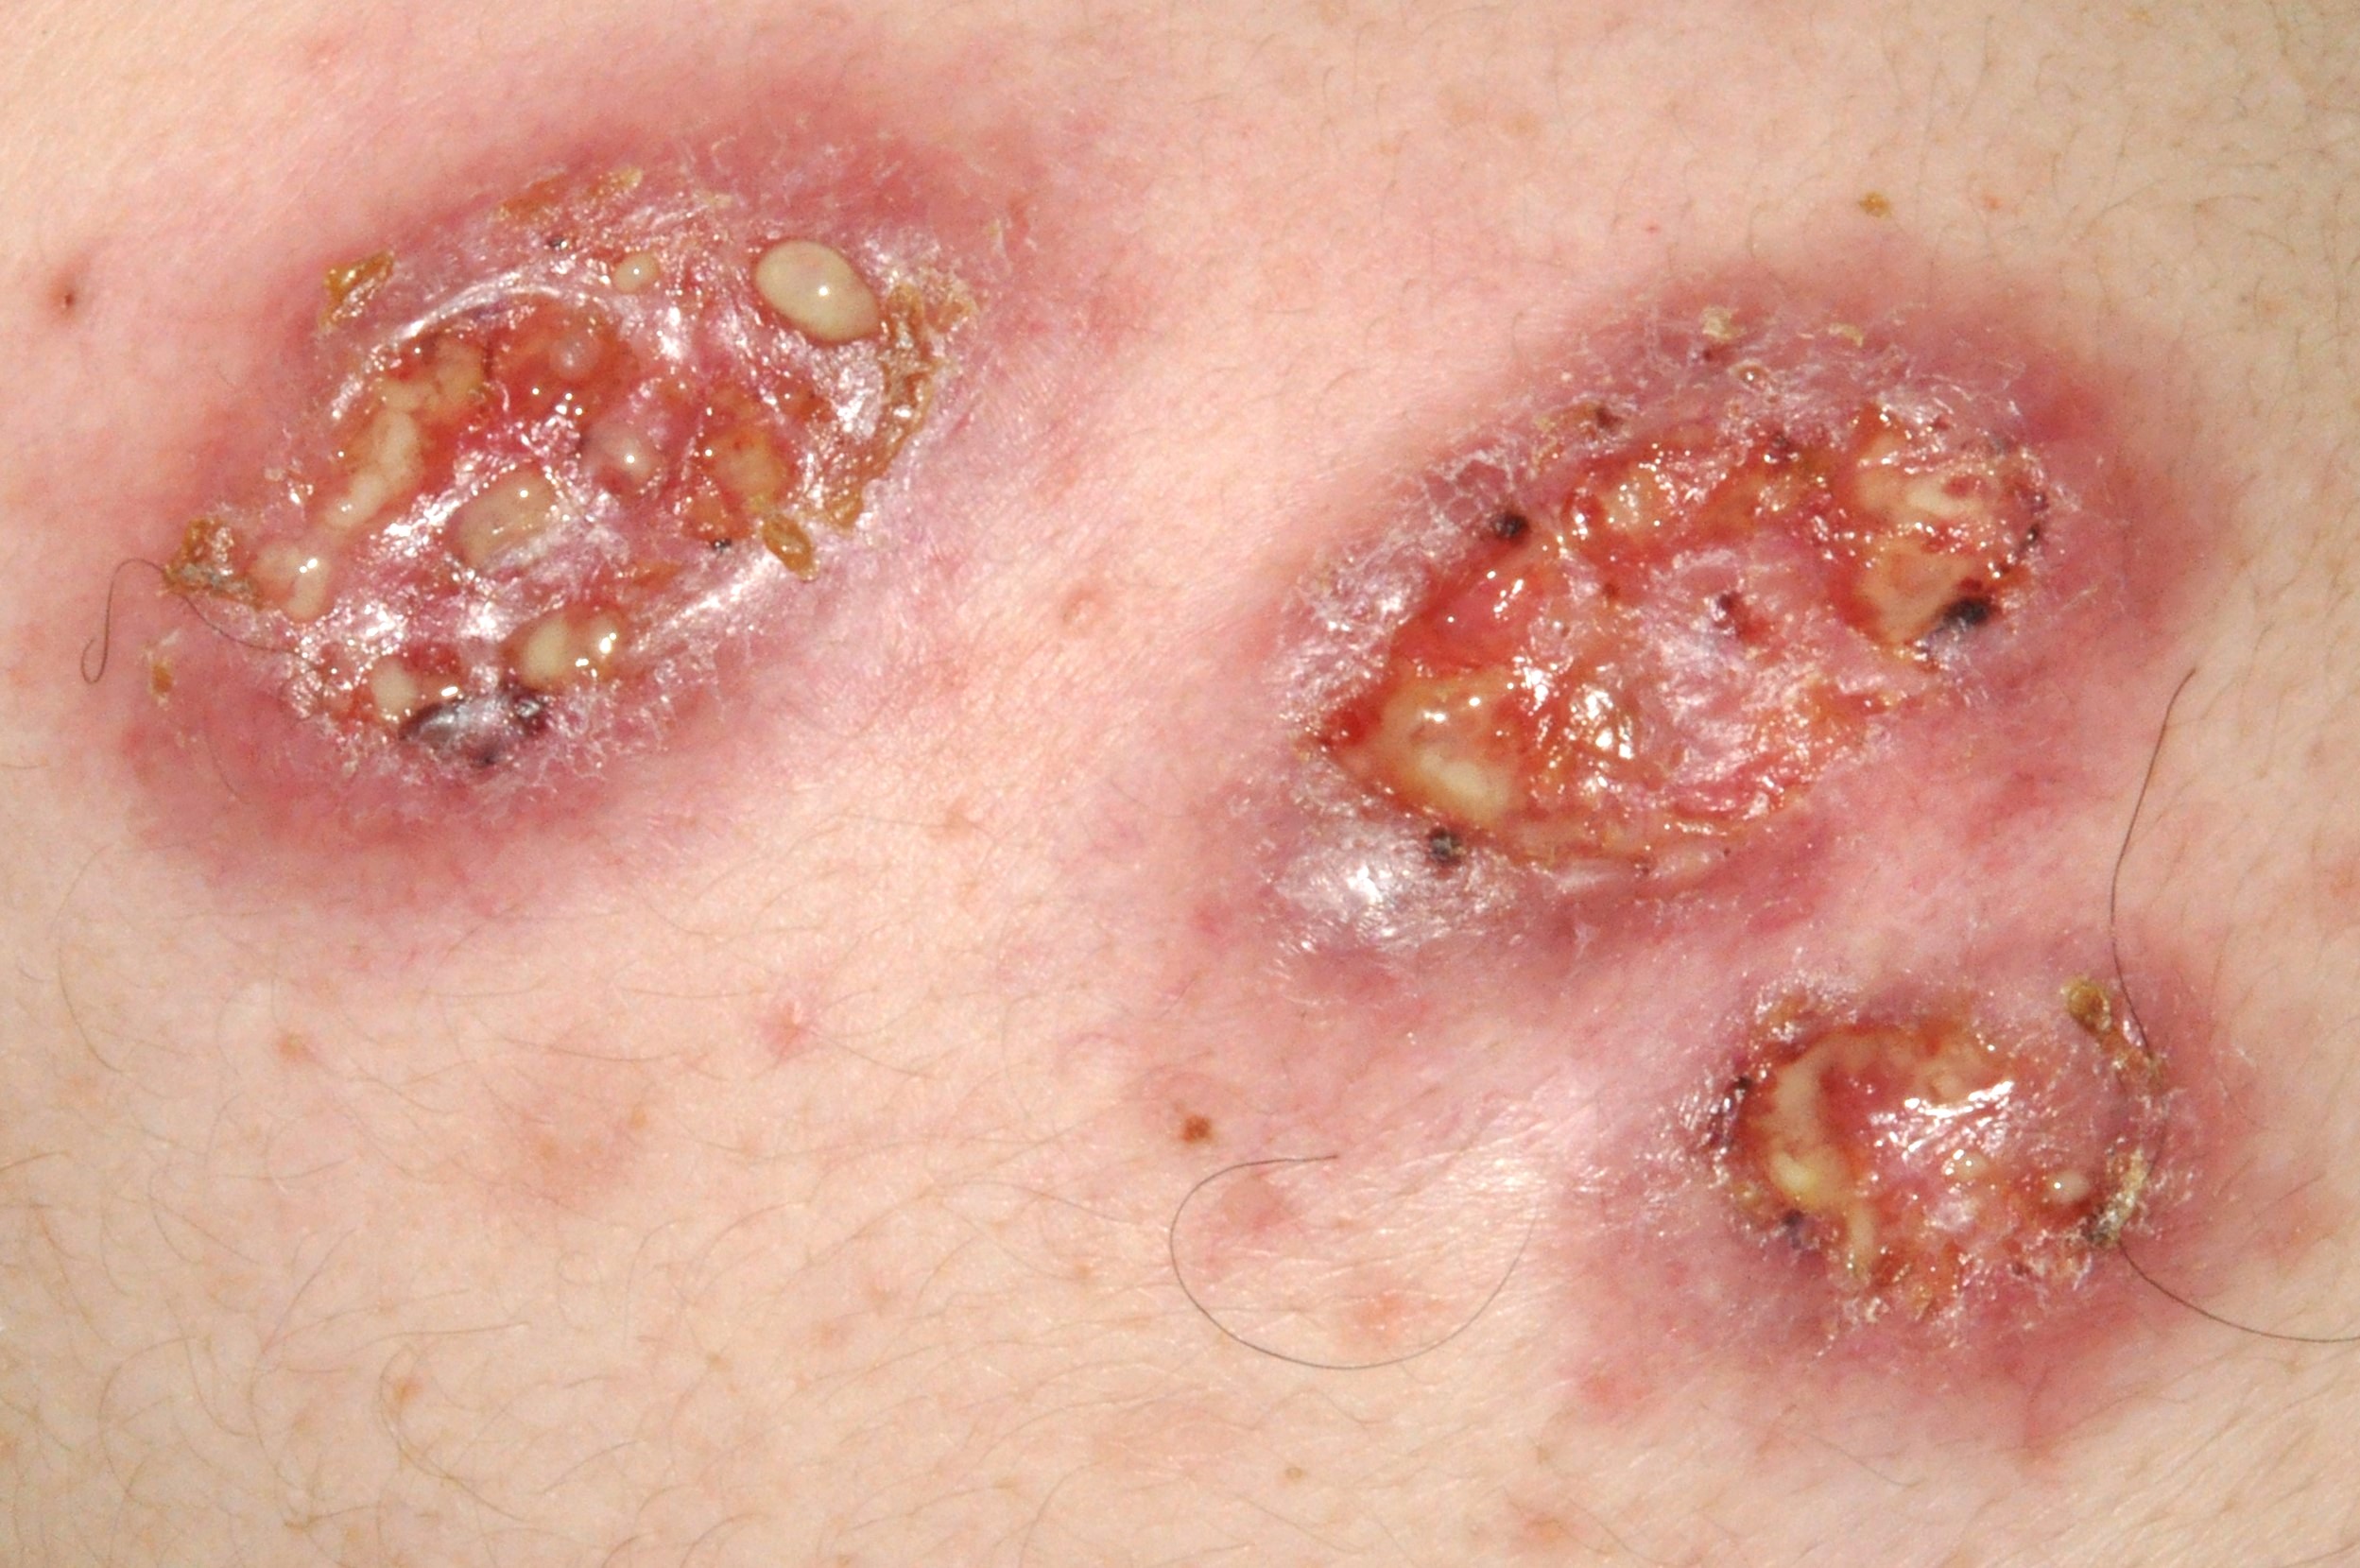
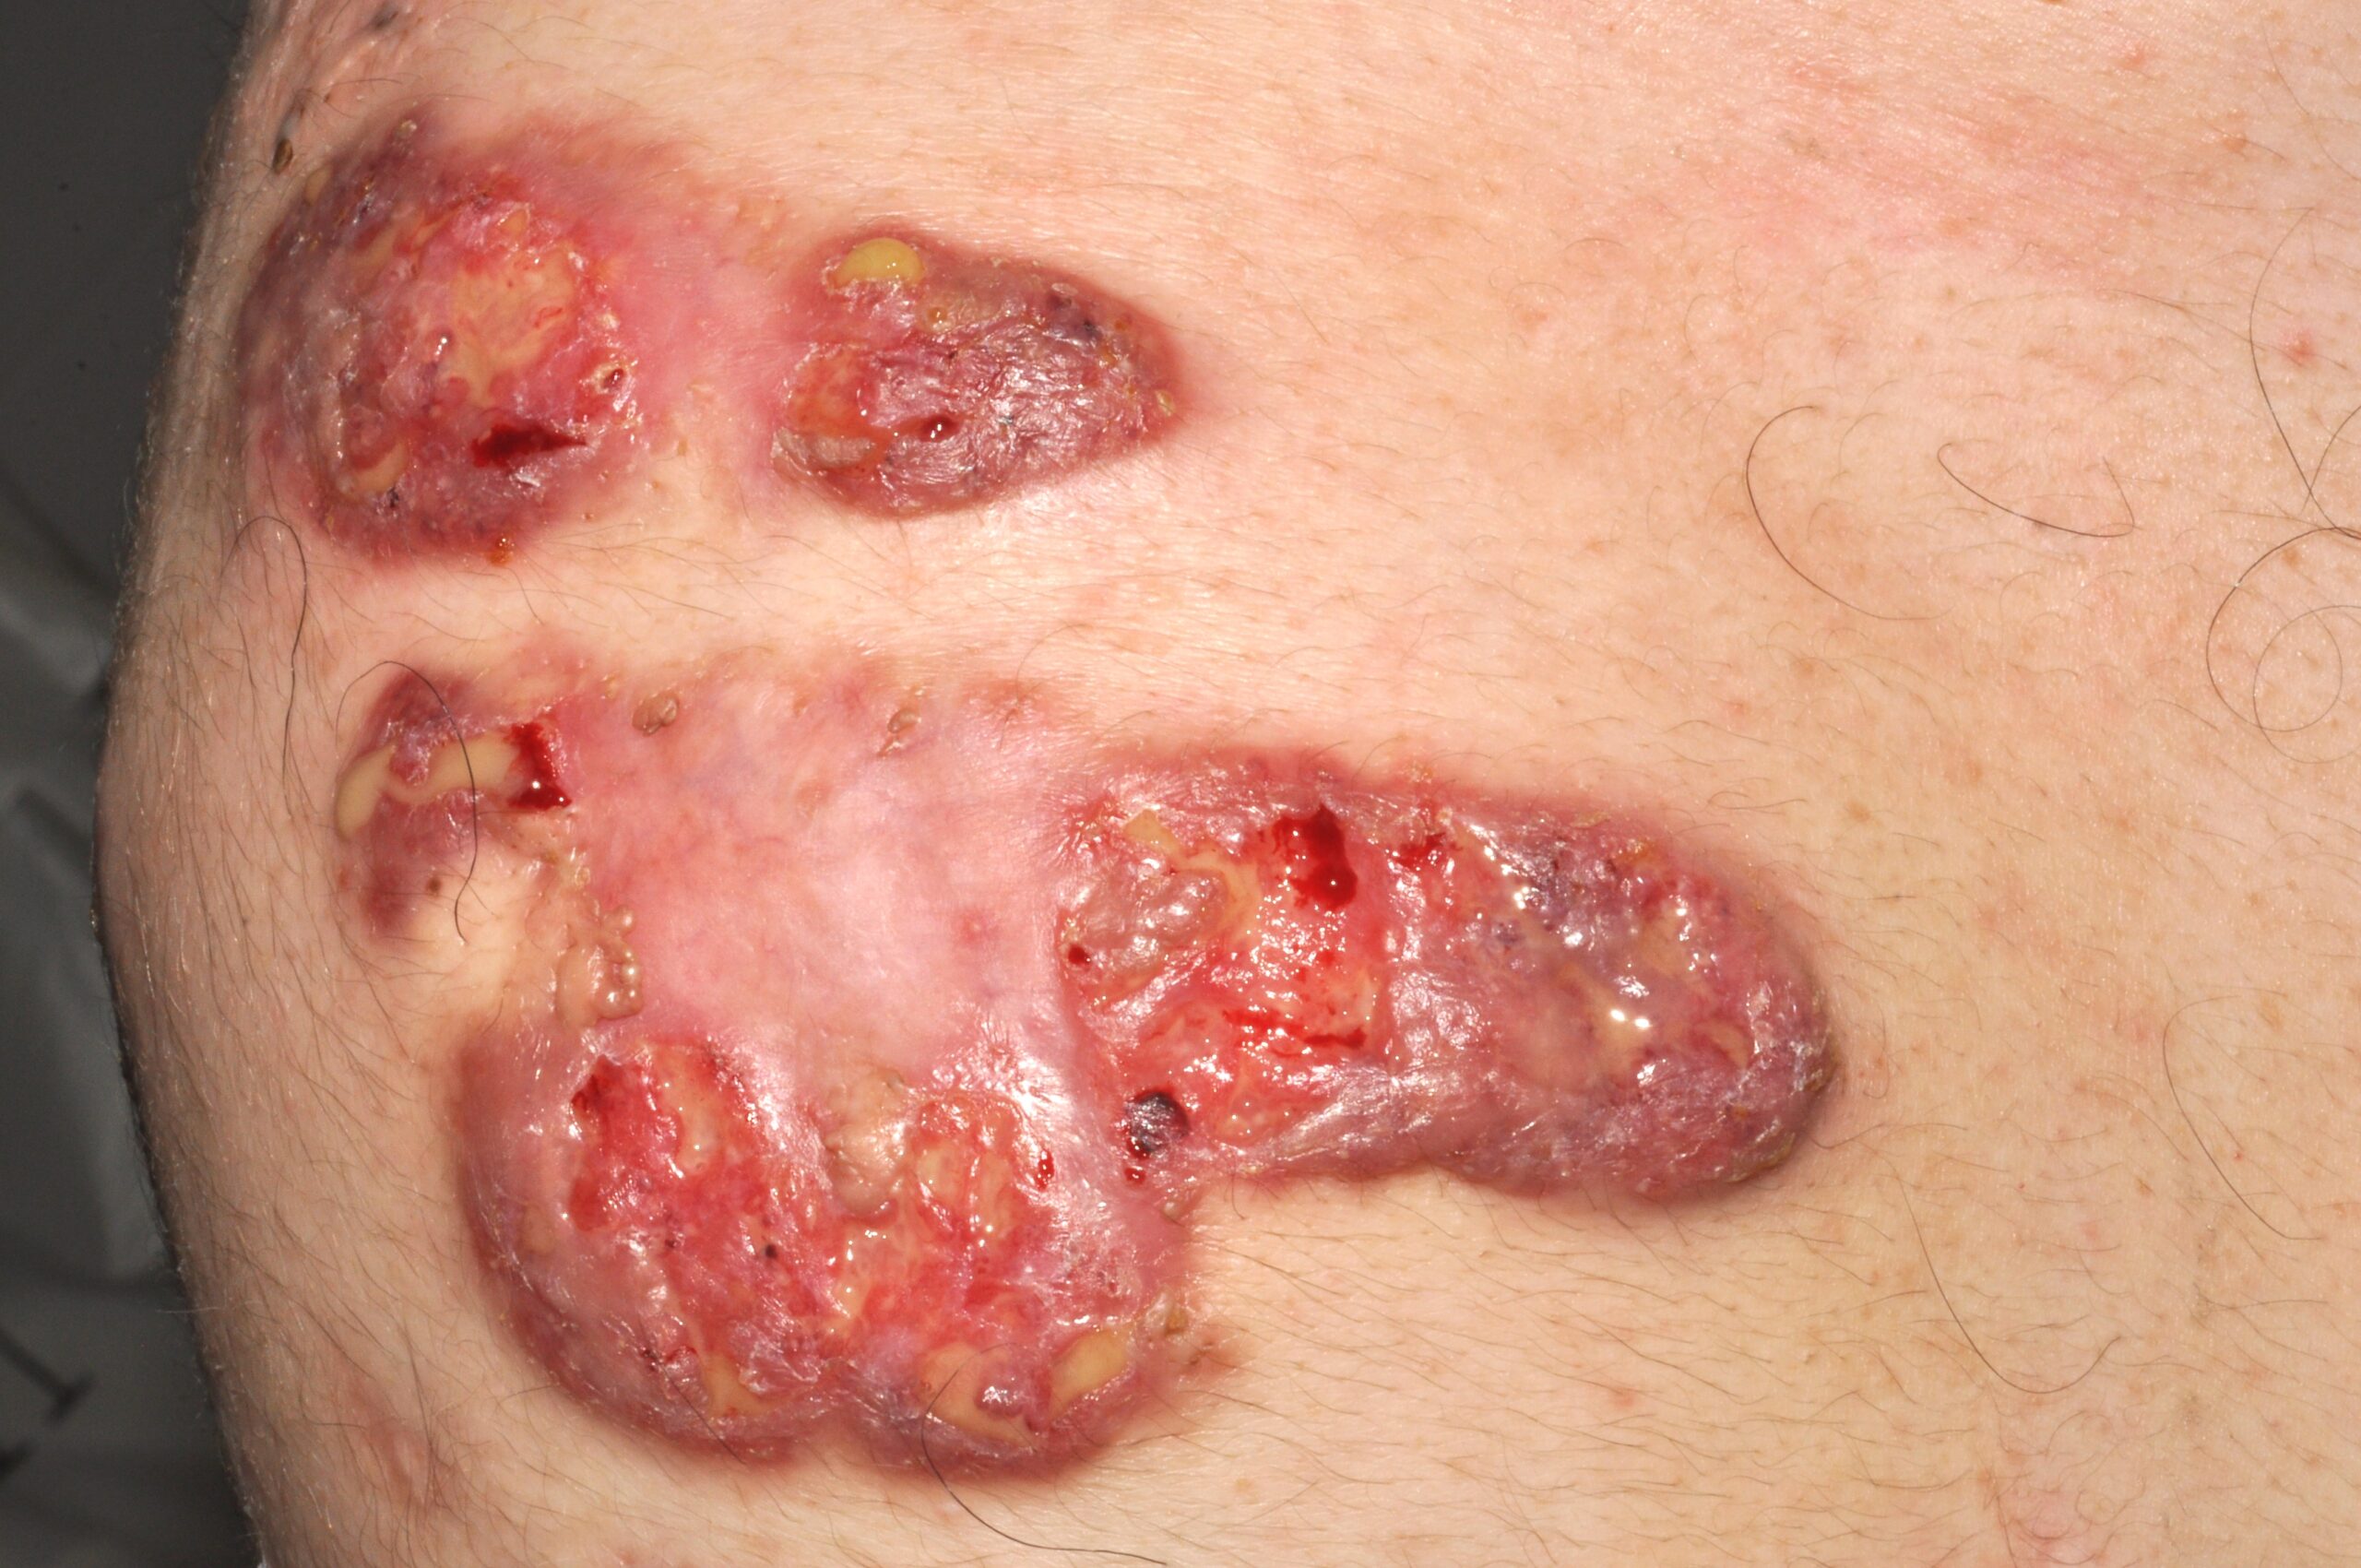
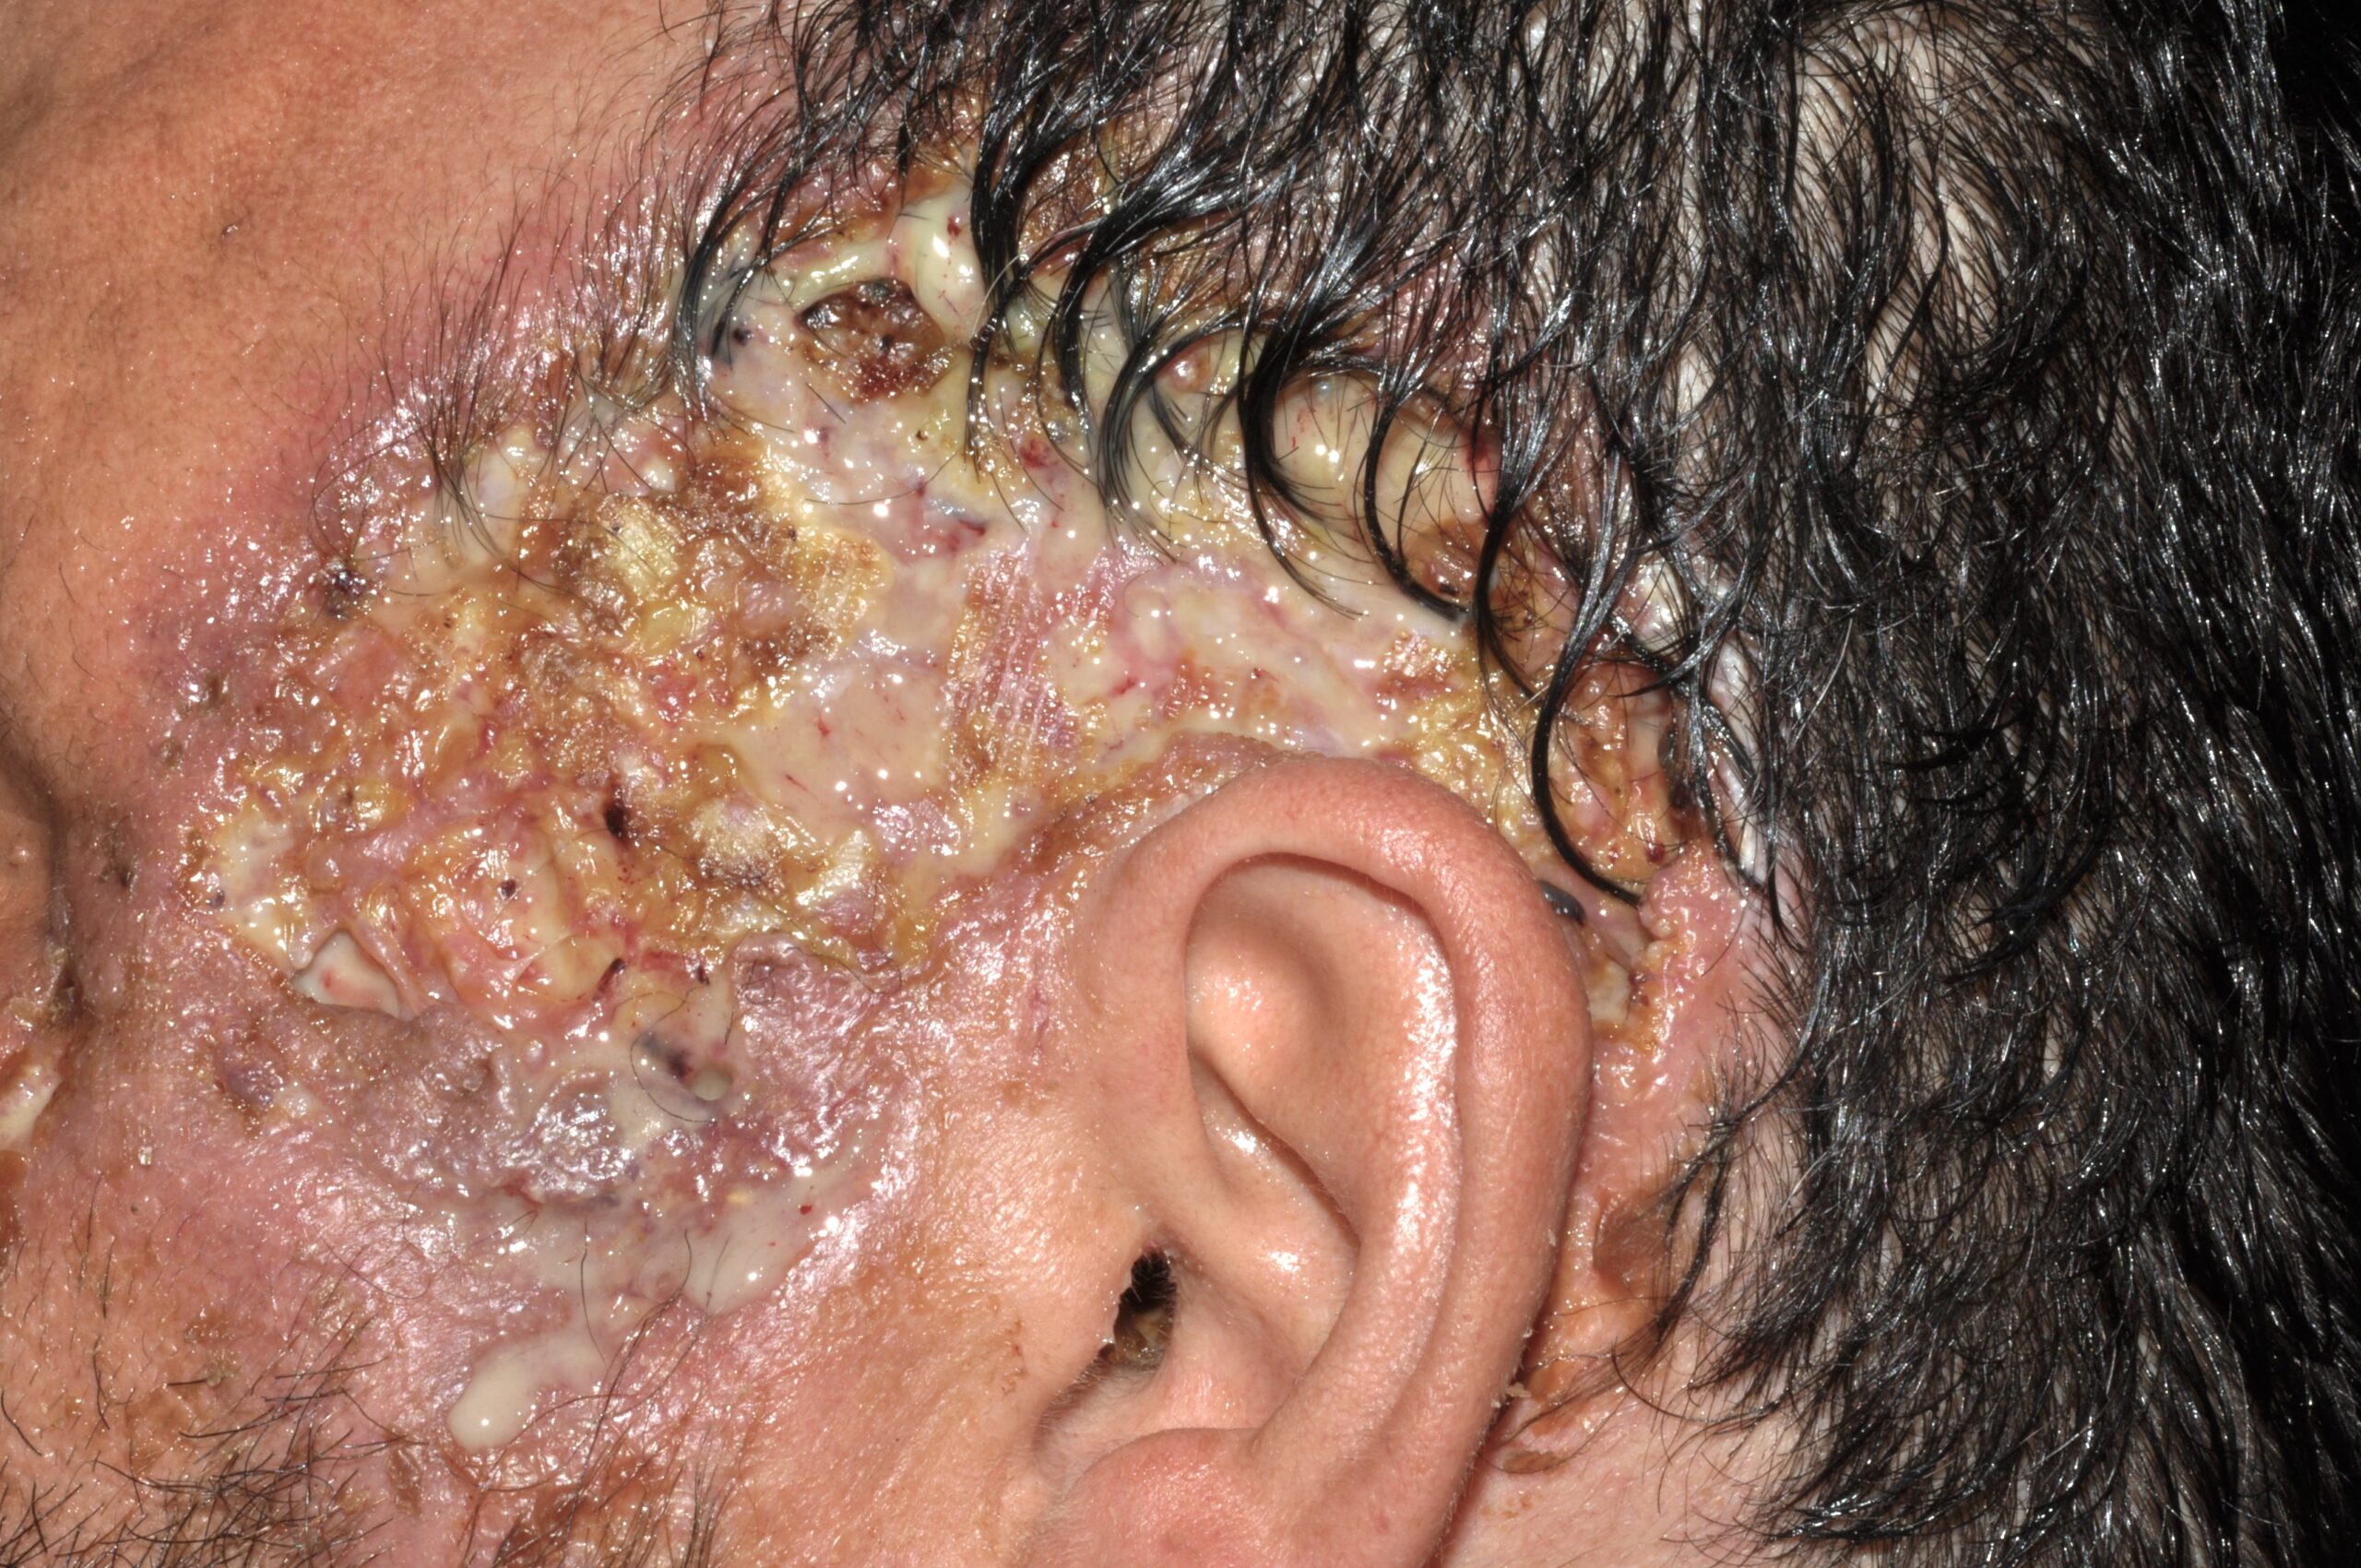
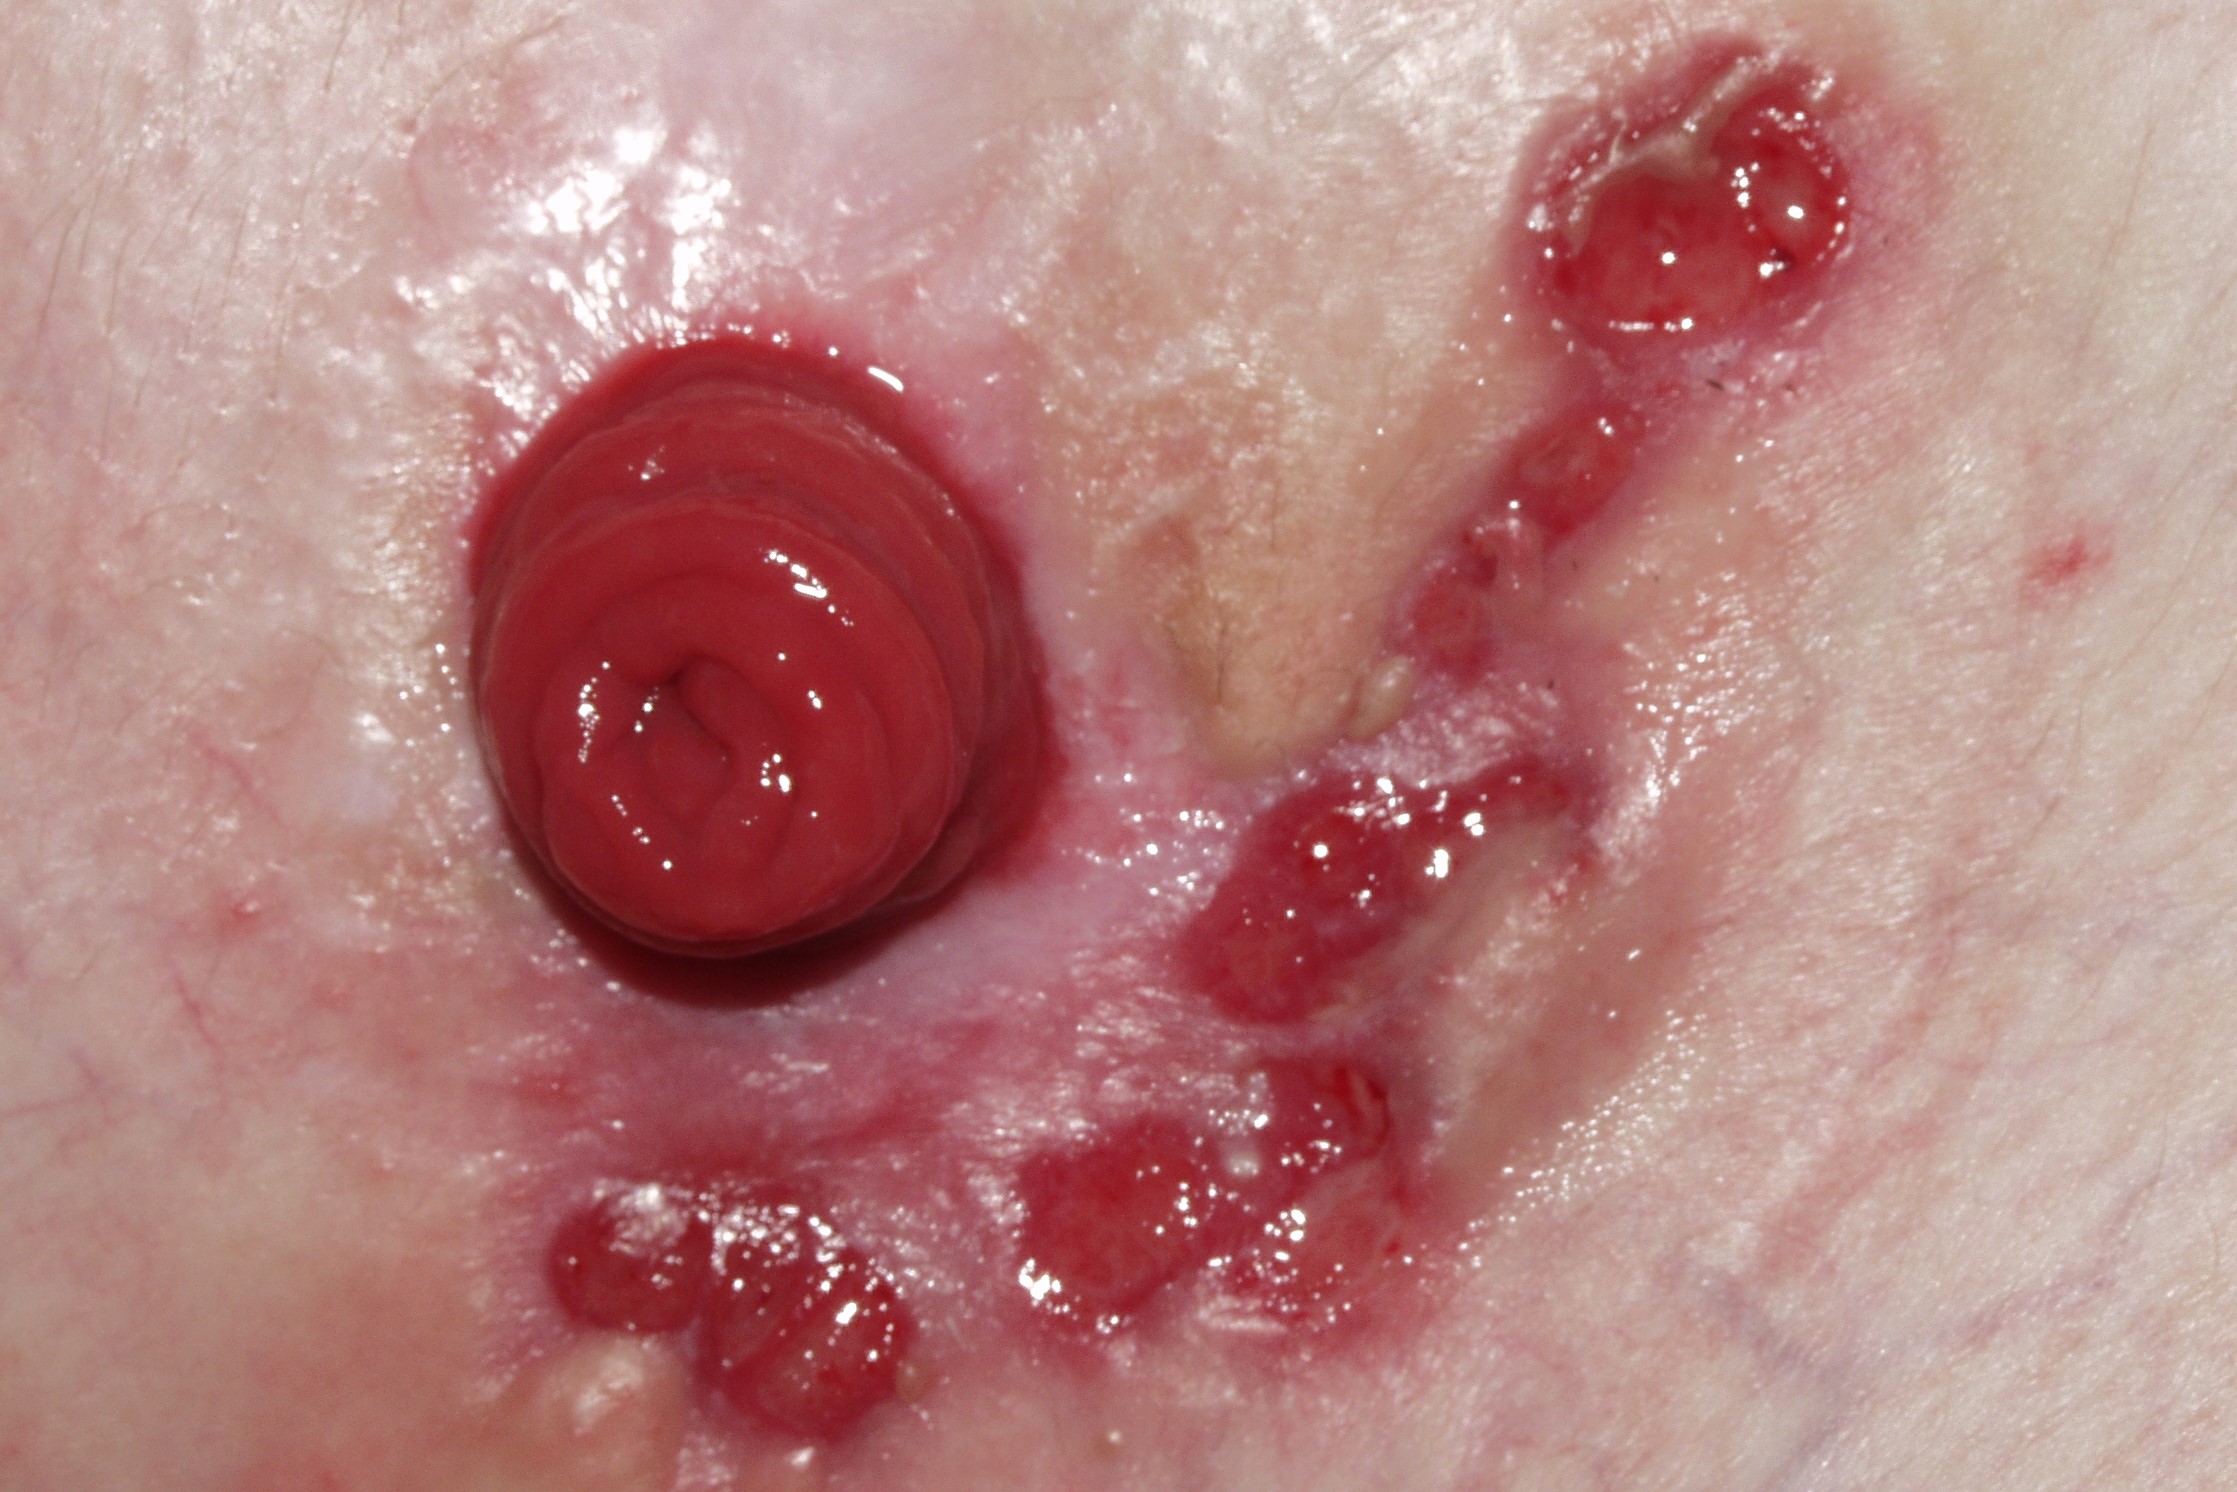
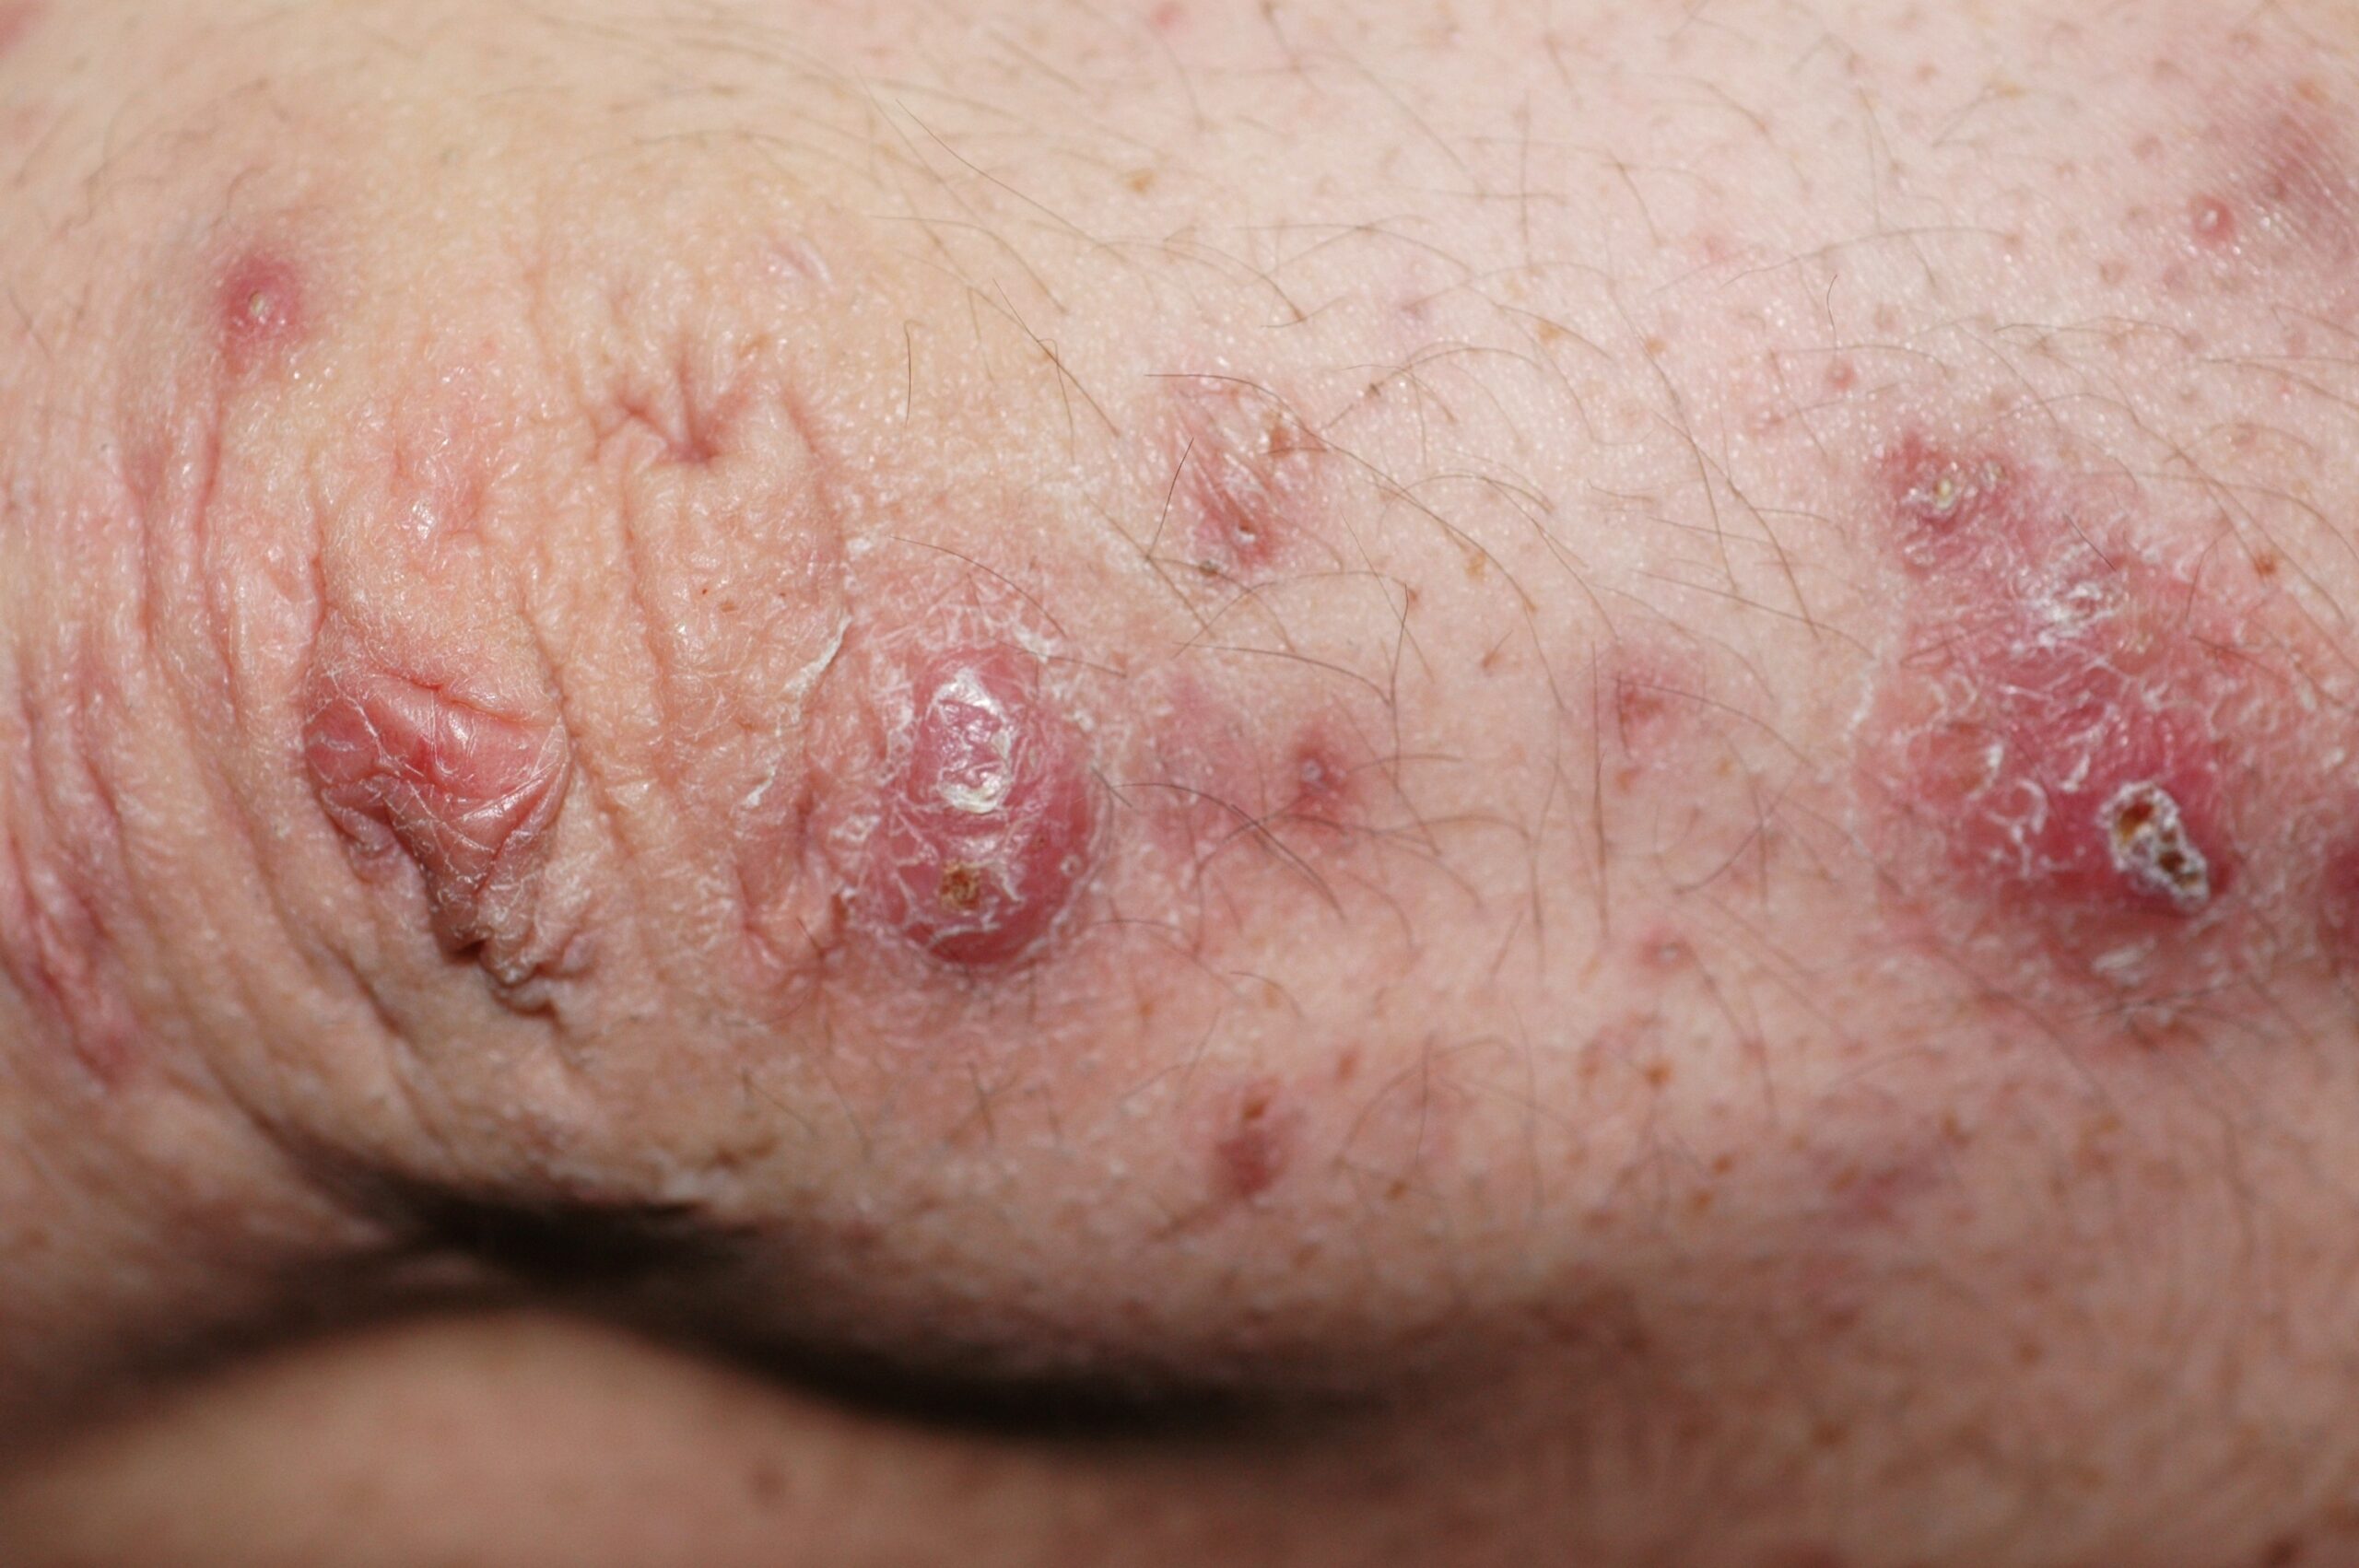
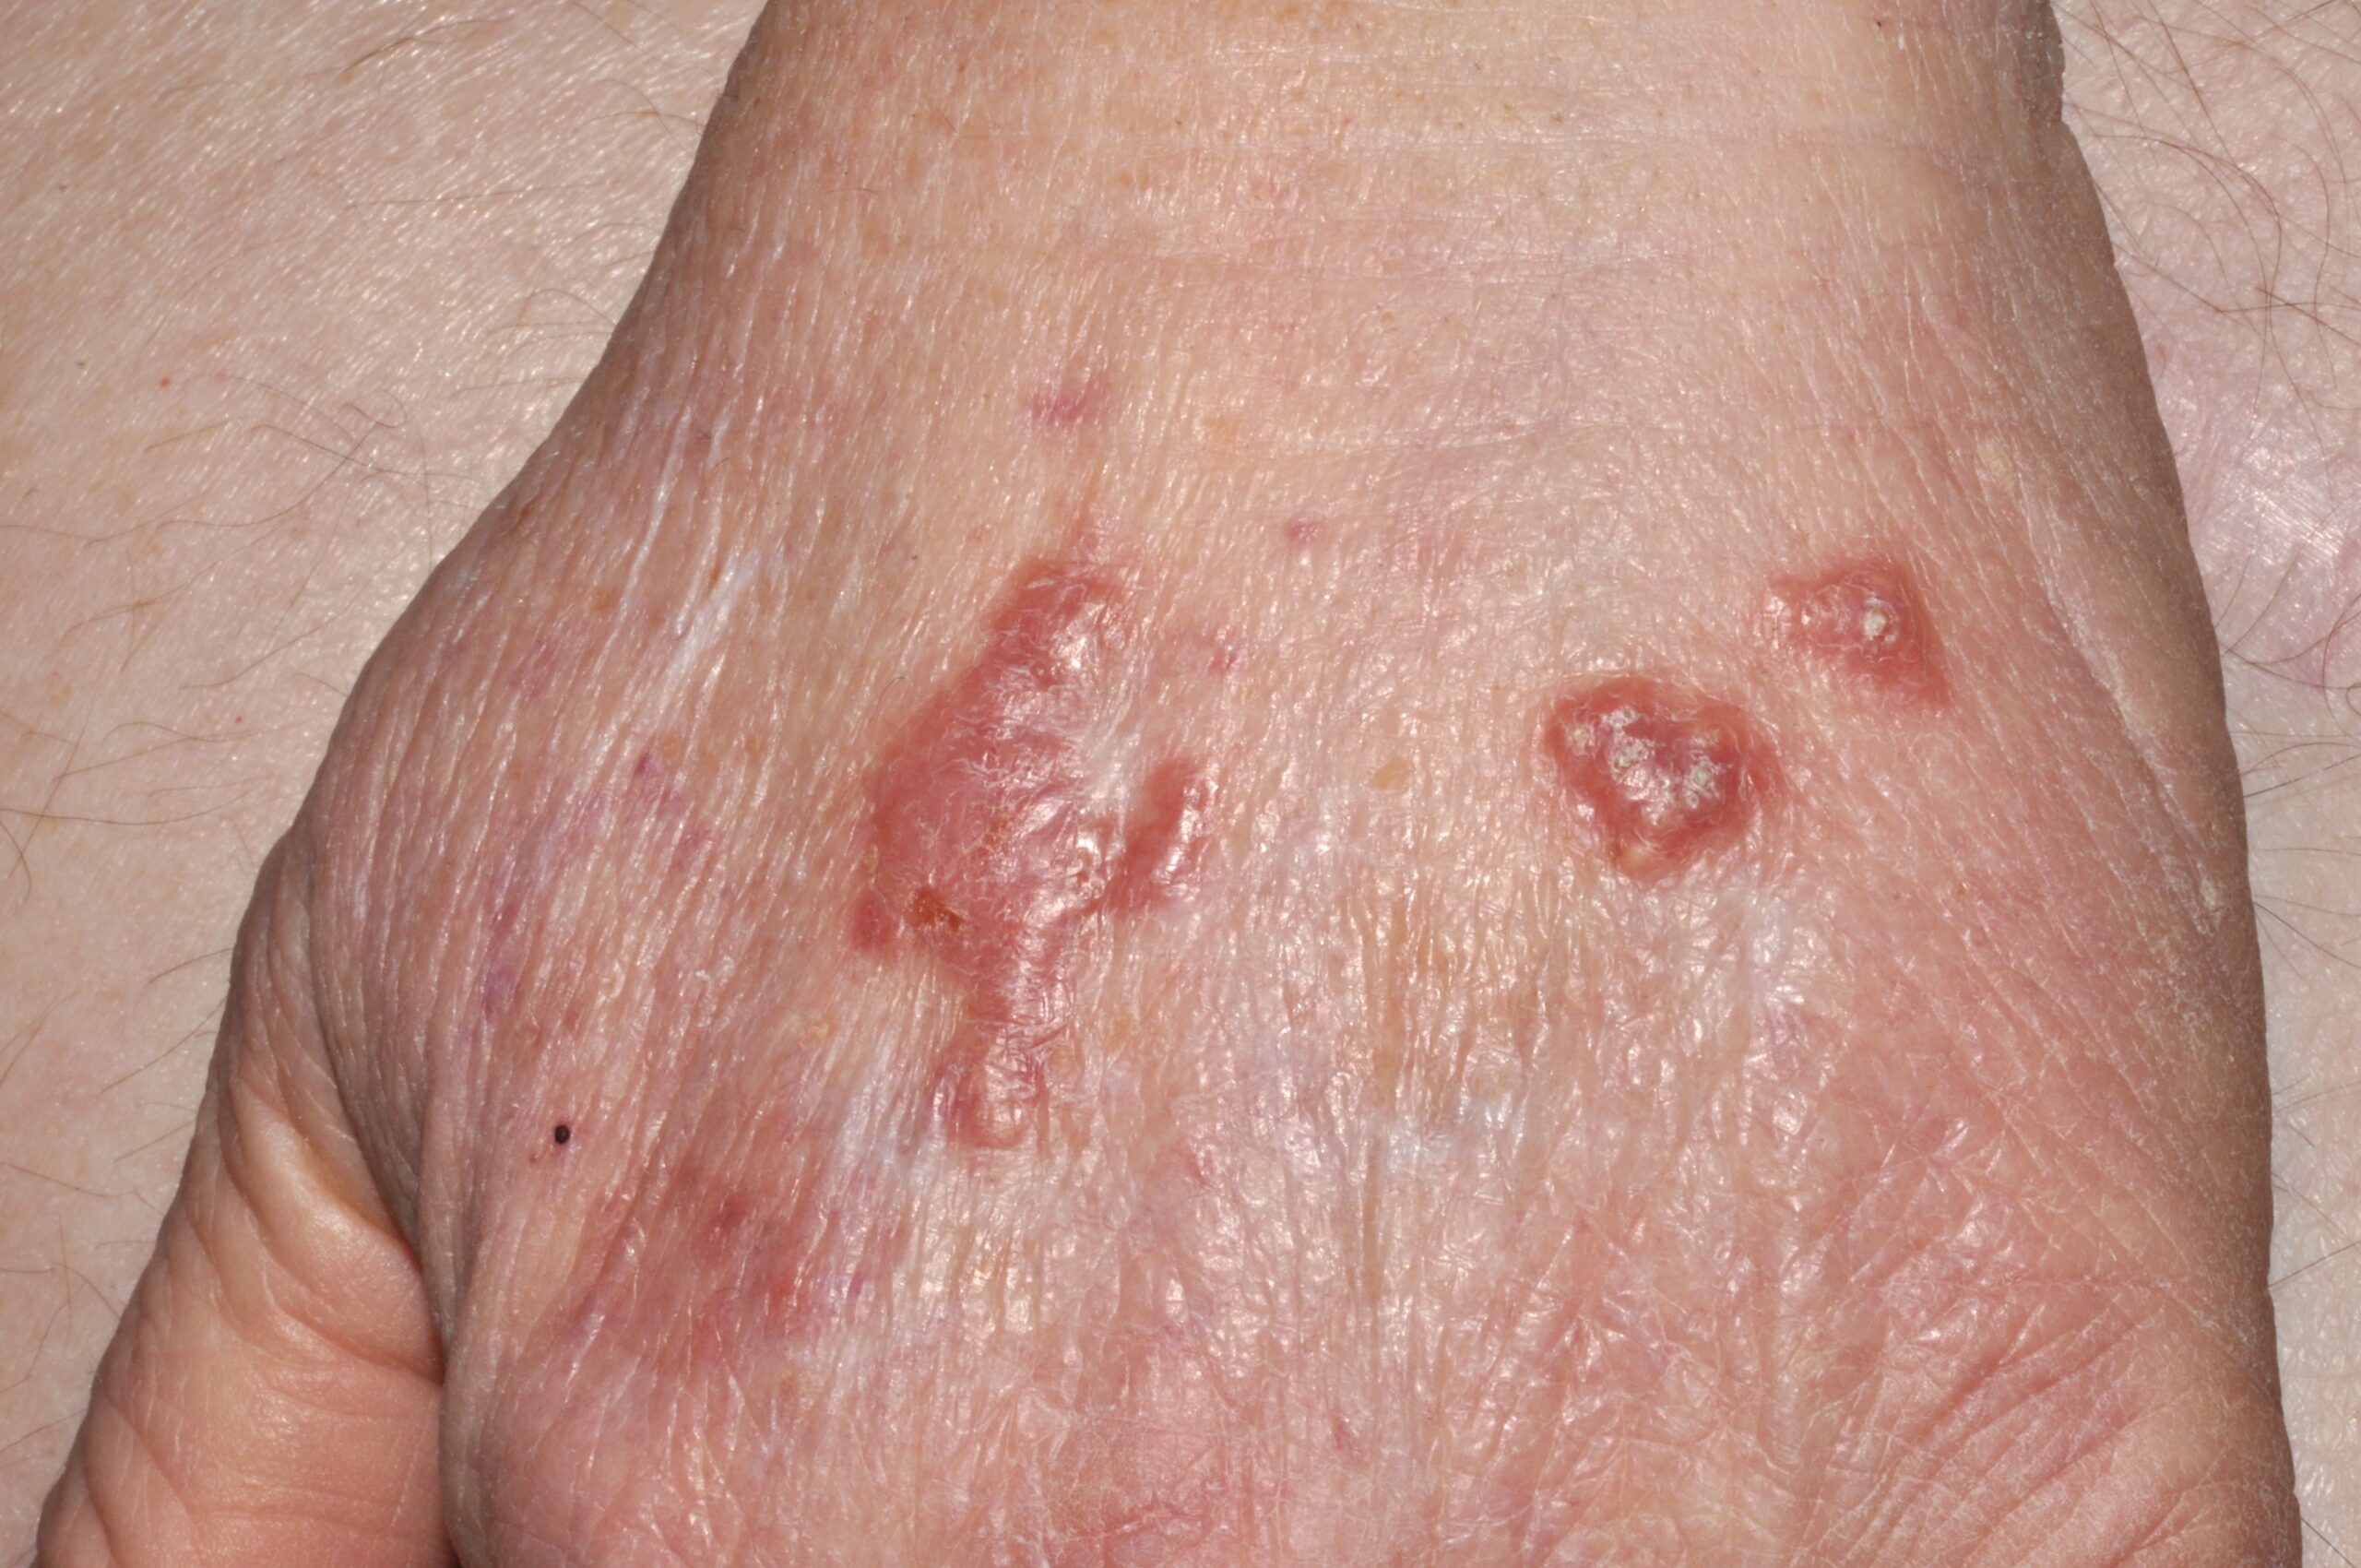
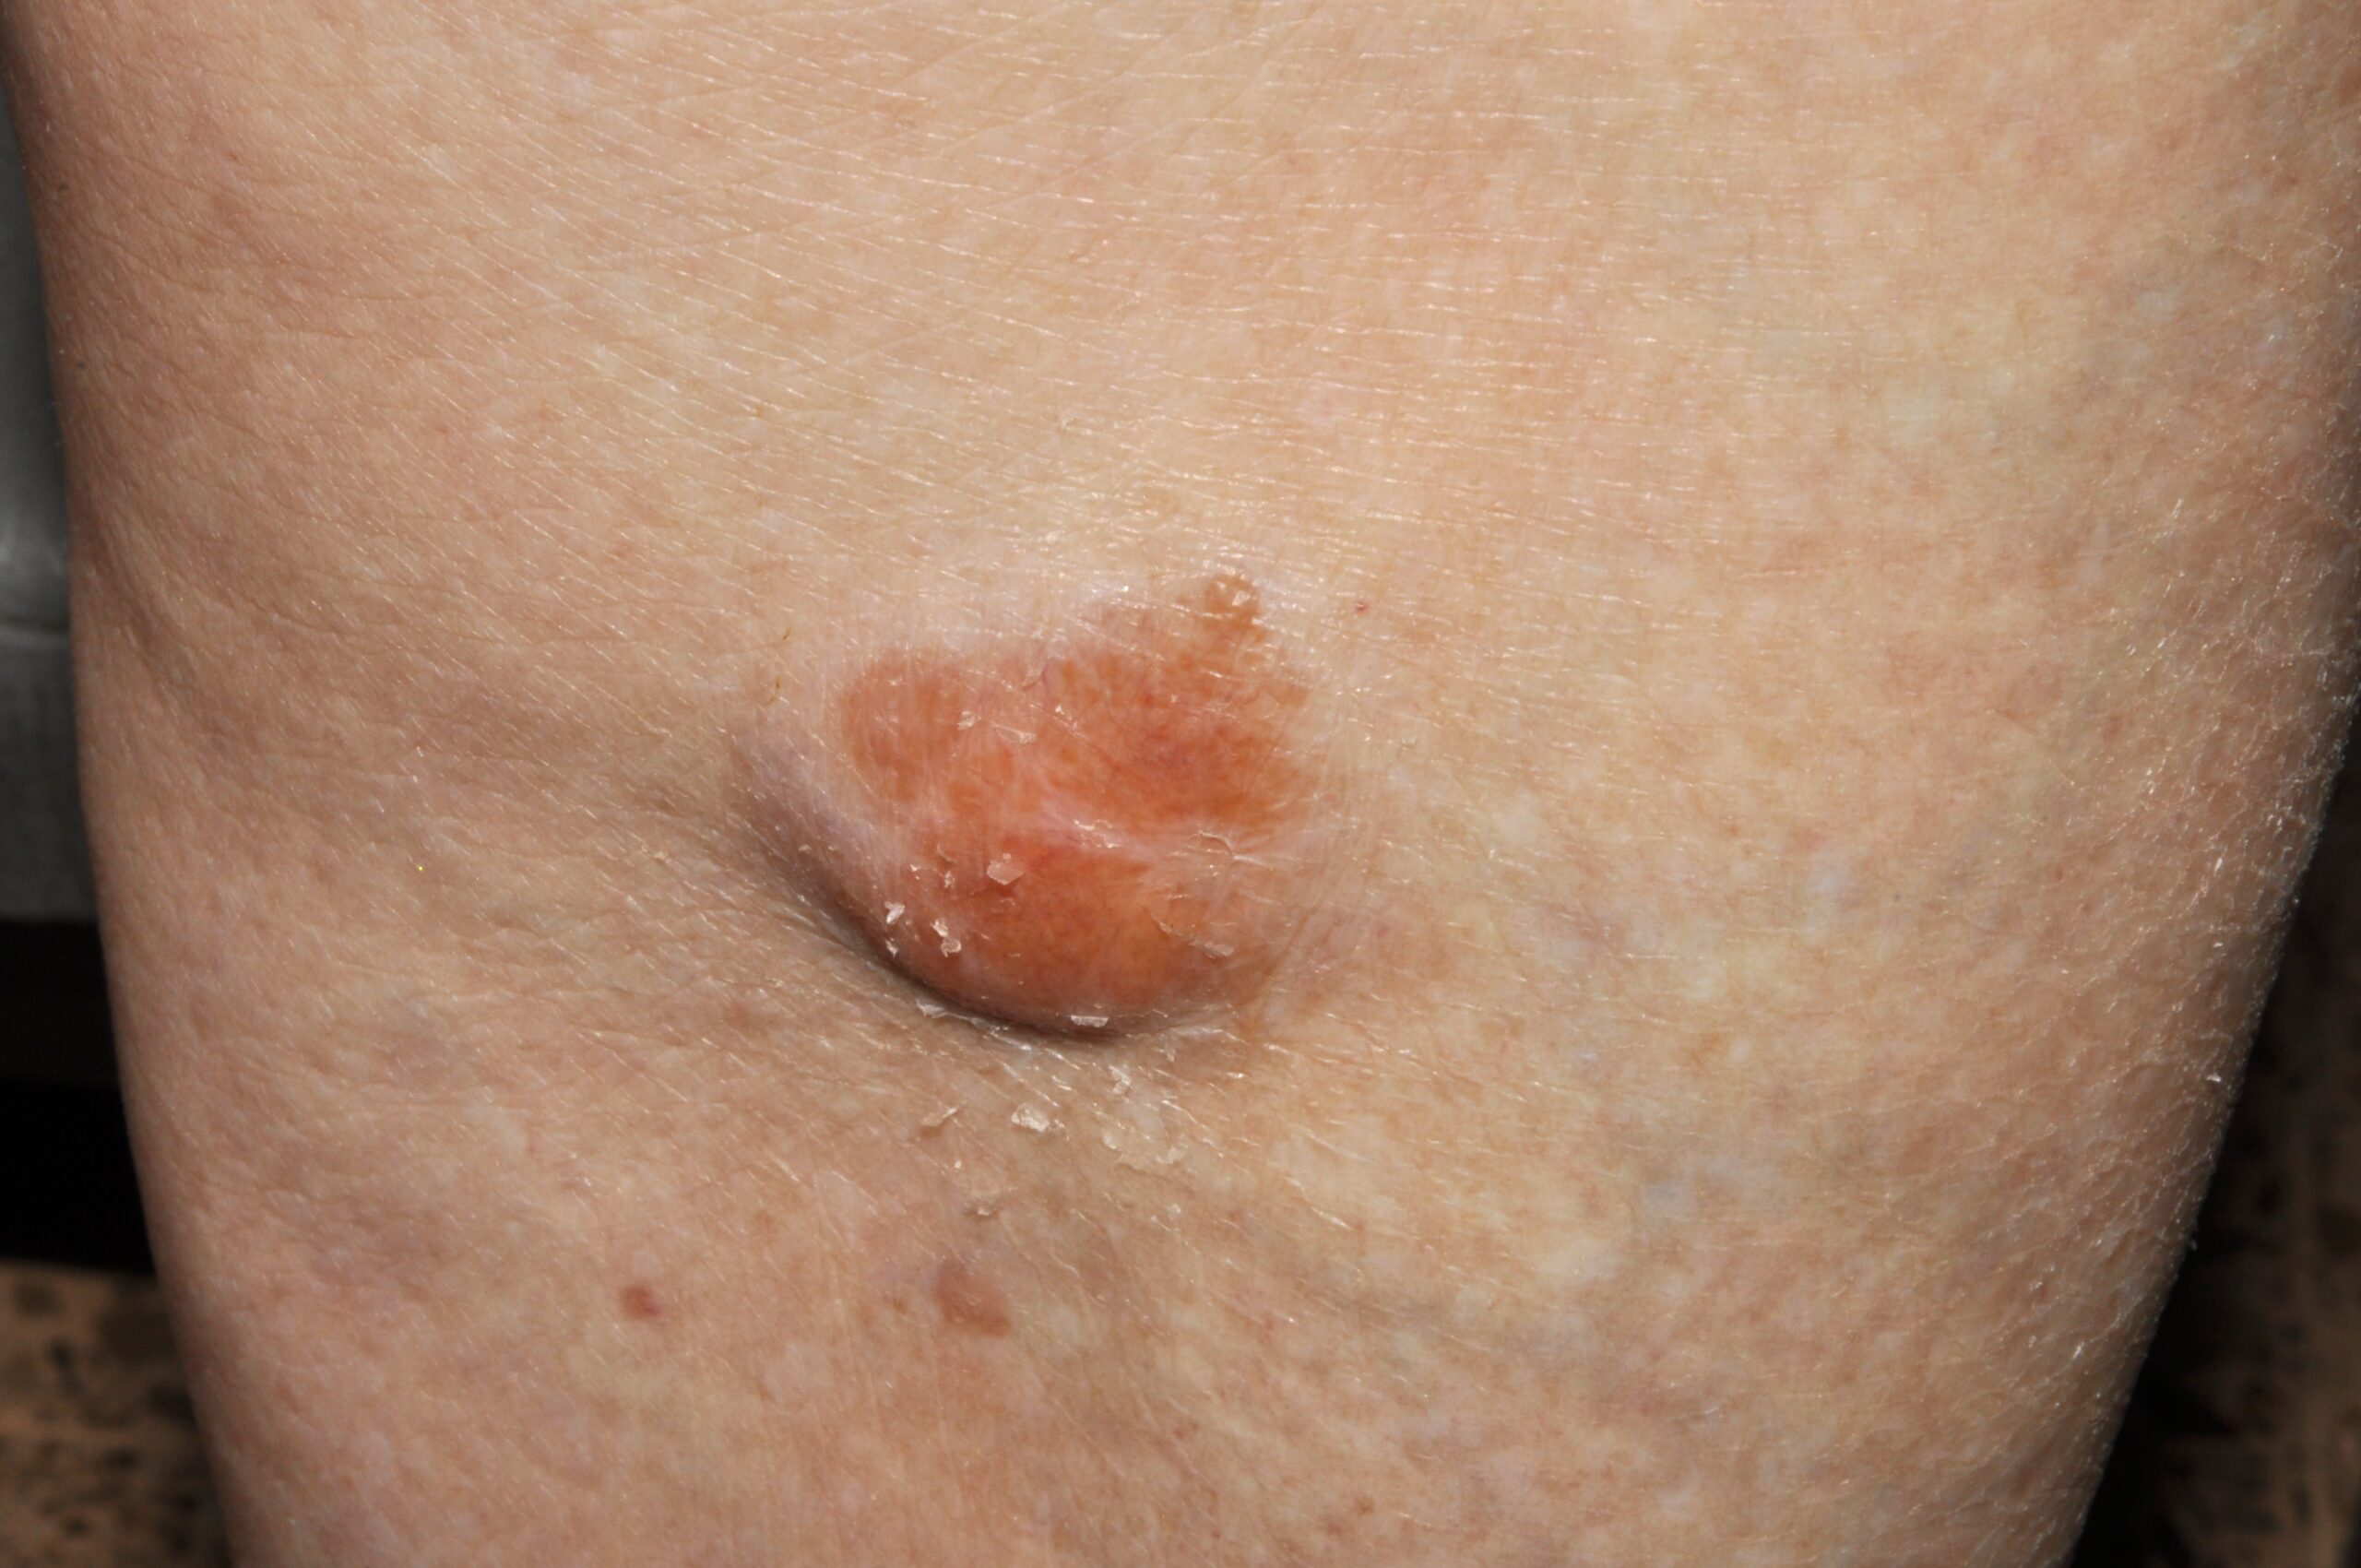
La leucemia cutis corresponde a la infiltración de la piel por células leucémicas y suele indicar enfermedad sistémica avanzada o progresión hematológica. Clínicamente se presenta como pápulas, placas, nódulos o tumores eritemato-violáceos, marronáceos o de color piel, únicos o múltiples, localizados o diseminados (Maronese CA, 2024). Puede simular dermatosis inflamatorias, infecciosas en incluso vasculíticas, por lo que la biopsia cutánea es esencial ante lesiones papulonodulares persistentes, infiltradas o de aparición reciente. Si se detectan proliferaciones cutáneas de estirpe mieloide o linfoide de células precursoras en un paciente con leucemia hablamos de leucemia cutis verdadera, aunque también pueden verse proliferaciones mieloides extramedulares maduras (Jenei A, 2025). Son más frecuentes en niños con leucemia mieloide congénita. En algunos casos los signos cutáneos preceden al diagnóstico hematológico (Mandal AP, 2023).
En el espectro de los síndromes mielodisplásicos también se ha descrito la denominada “mielodisplasia cutis”, con infiltrados dérmicos de células mieloides no blásticas clonales, que puede presentarse como placas edematosas tipo síndrome de Sweet o como erupción papulonodular similar a leucemia cutis. Las lesiones cutáneas están invadidas por histiocitos inmaduros por lo que anteriormente se conocía como síndrome de Sweet histiocítico. Para diferenciarlos se precisan estudios de secuenciación de última generación (Whittington CP, 2024).
e. Mastocitosis
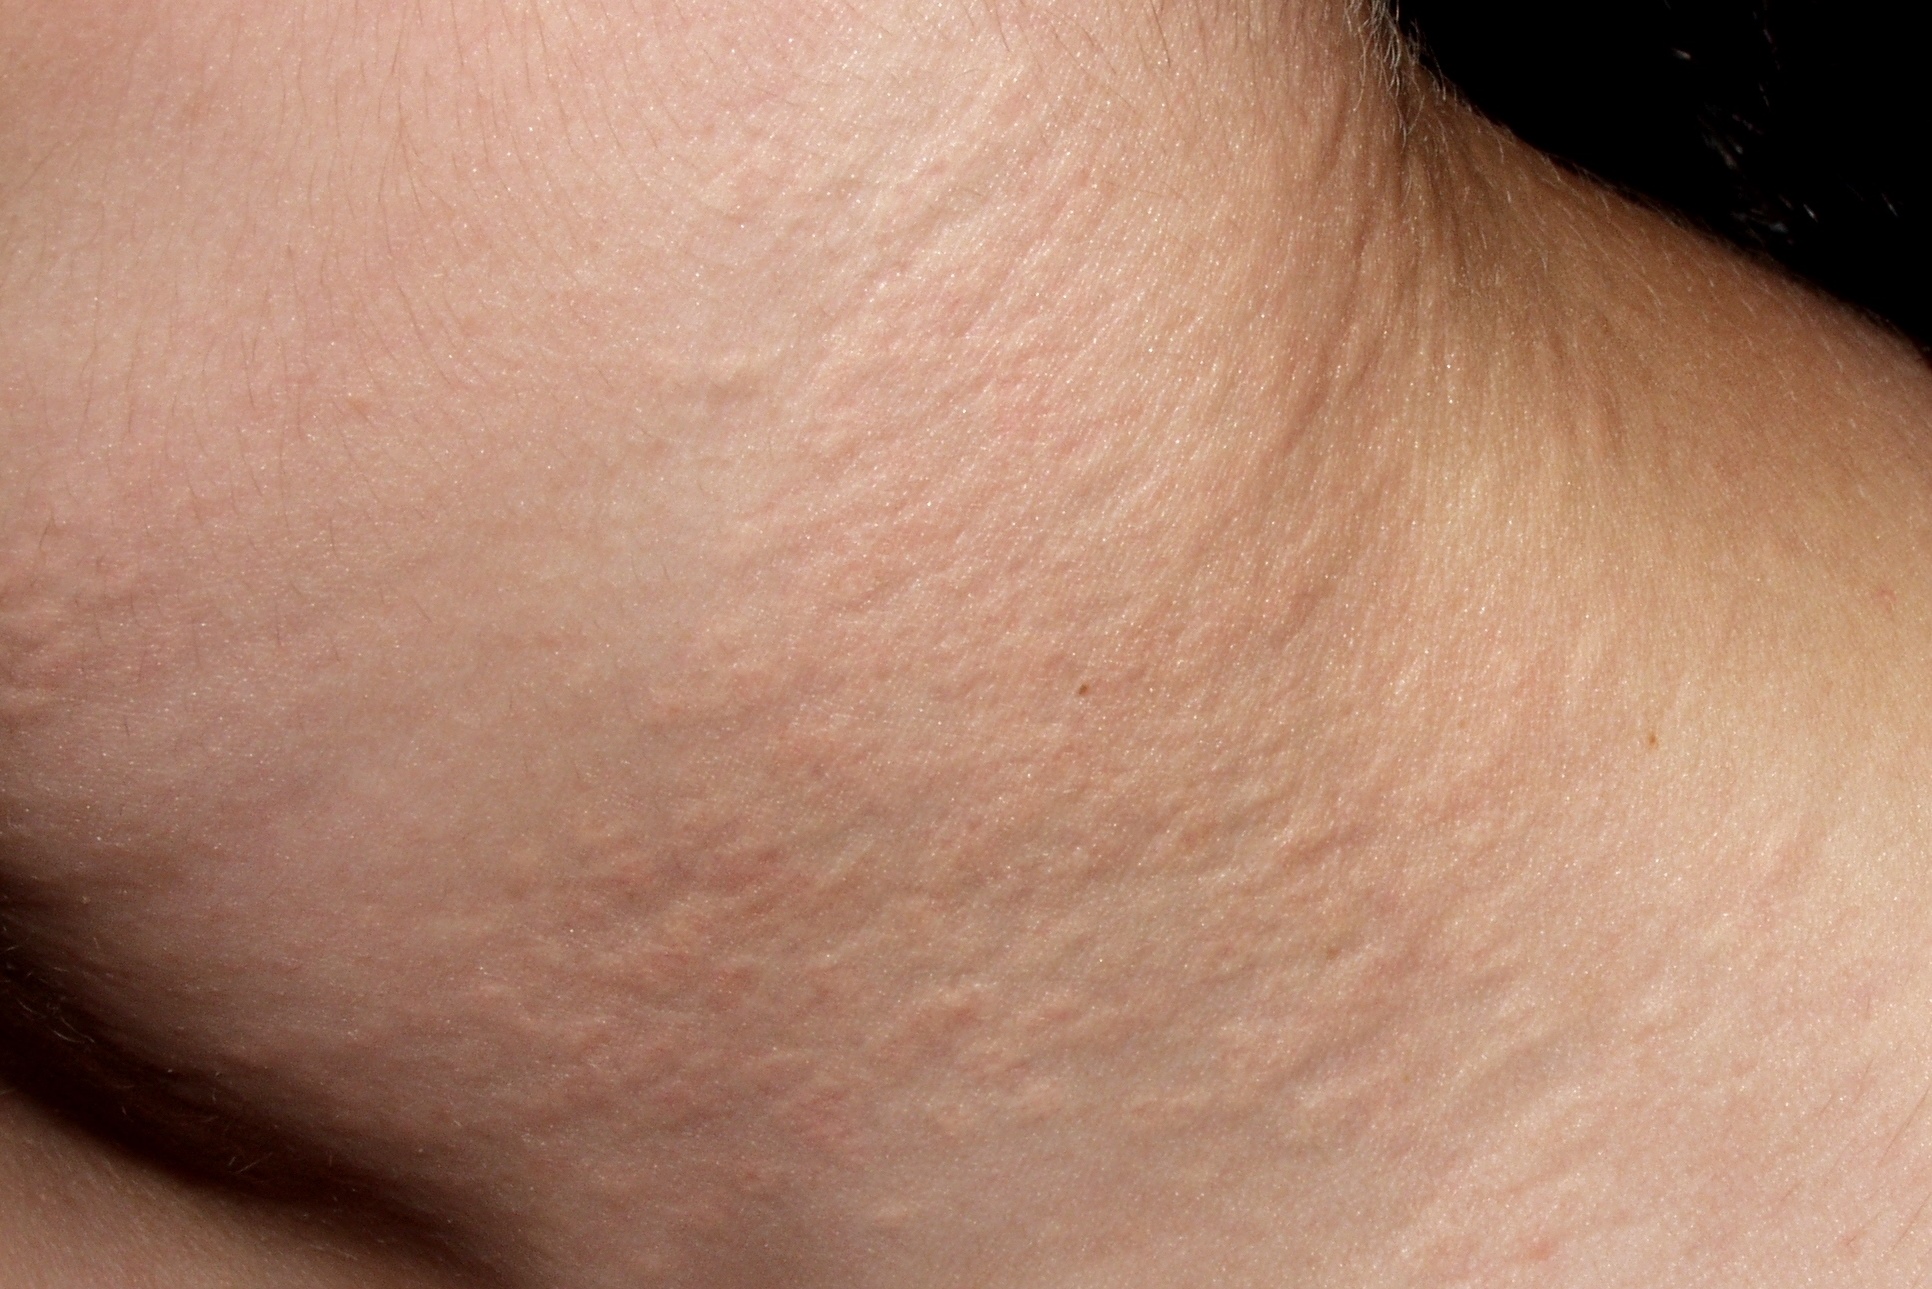
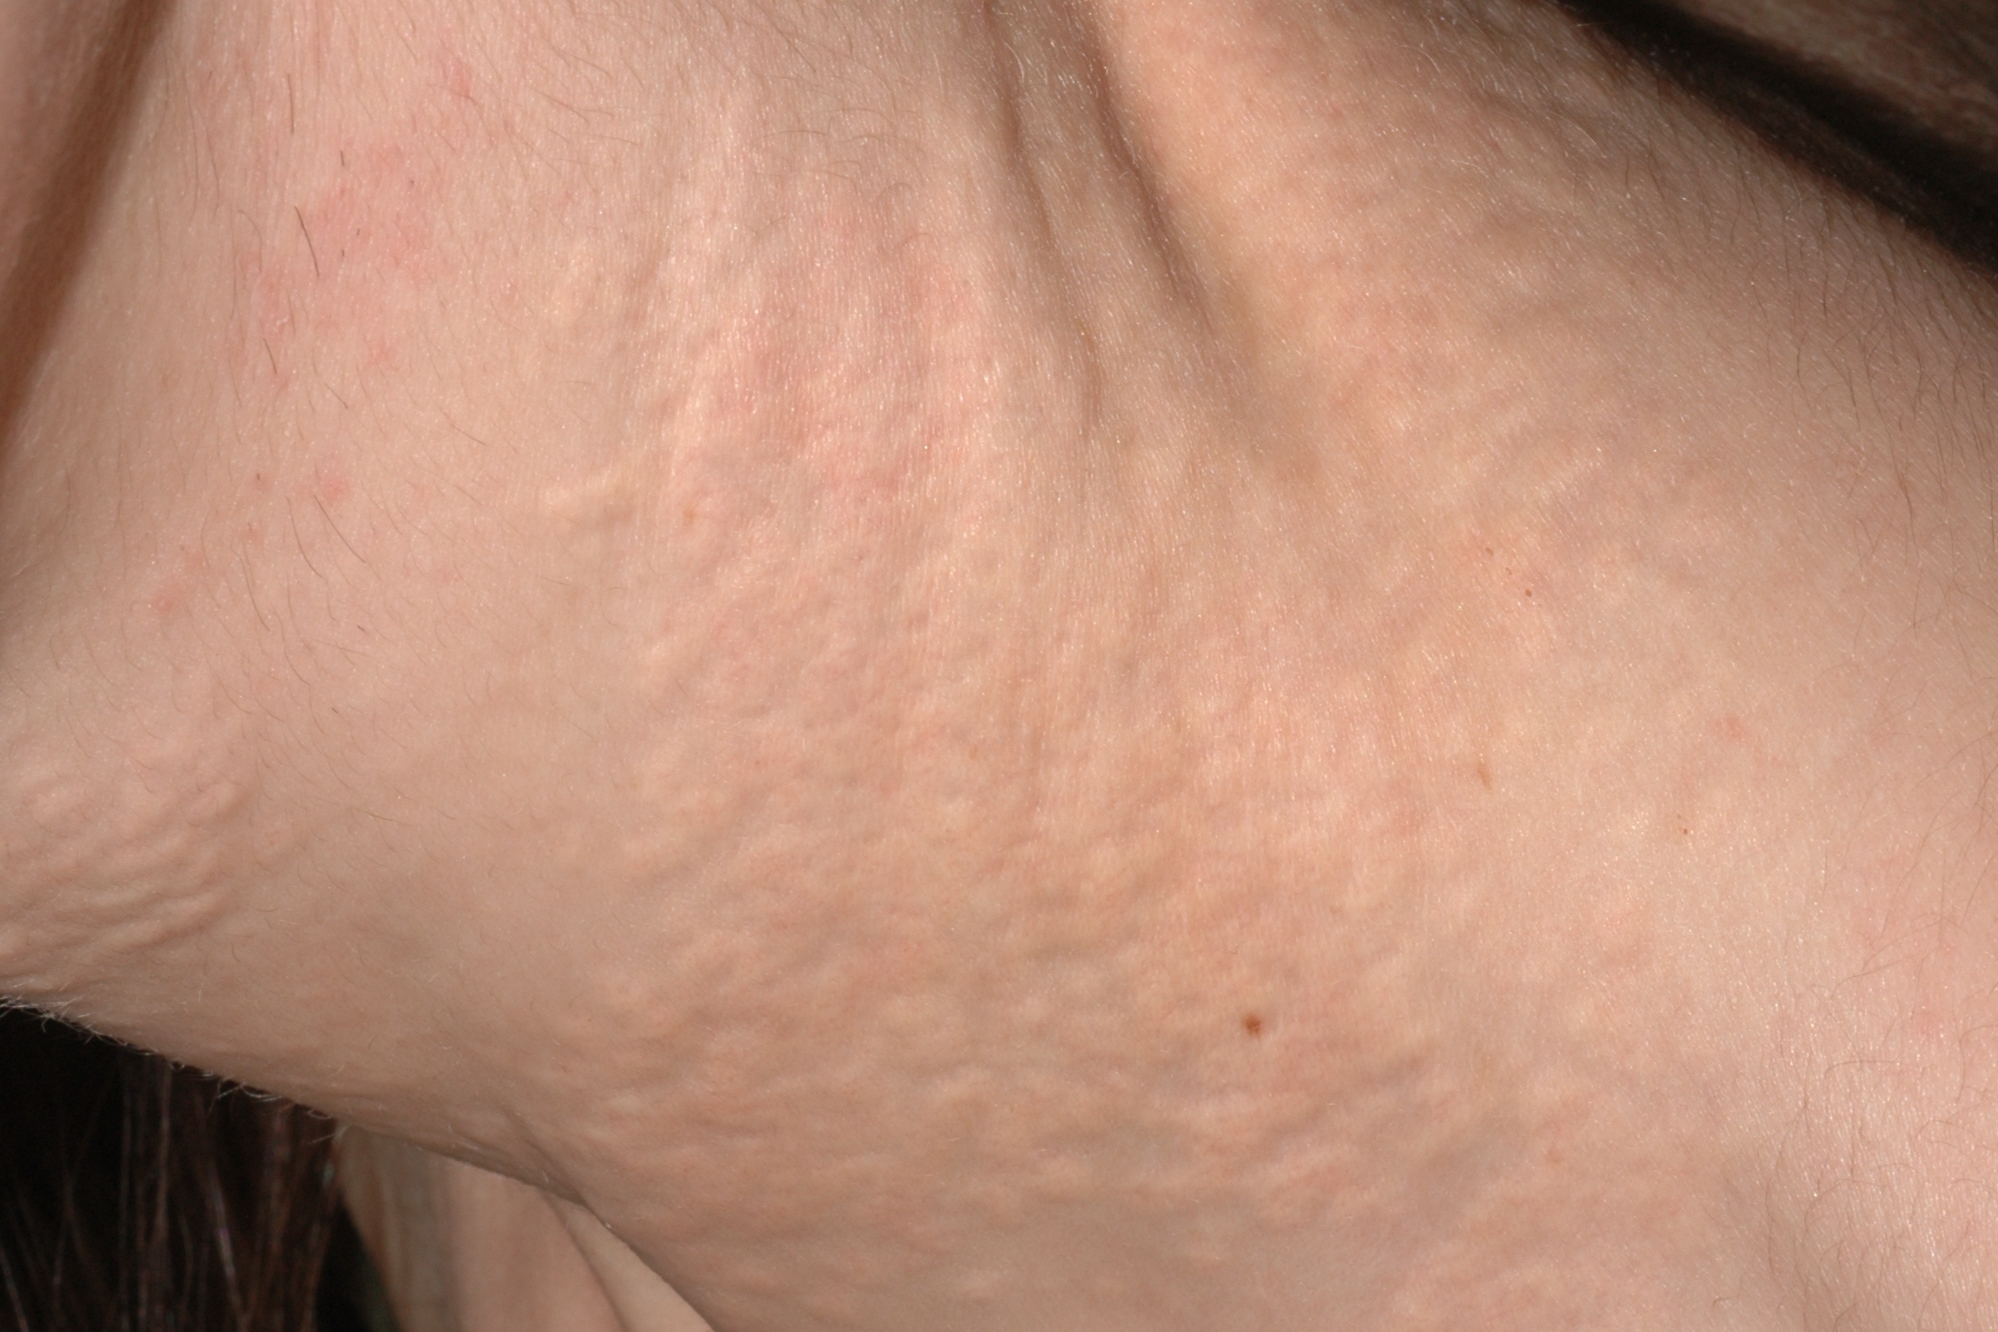
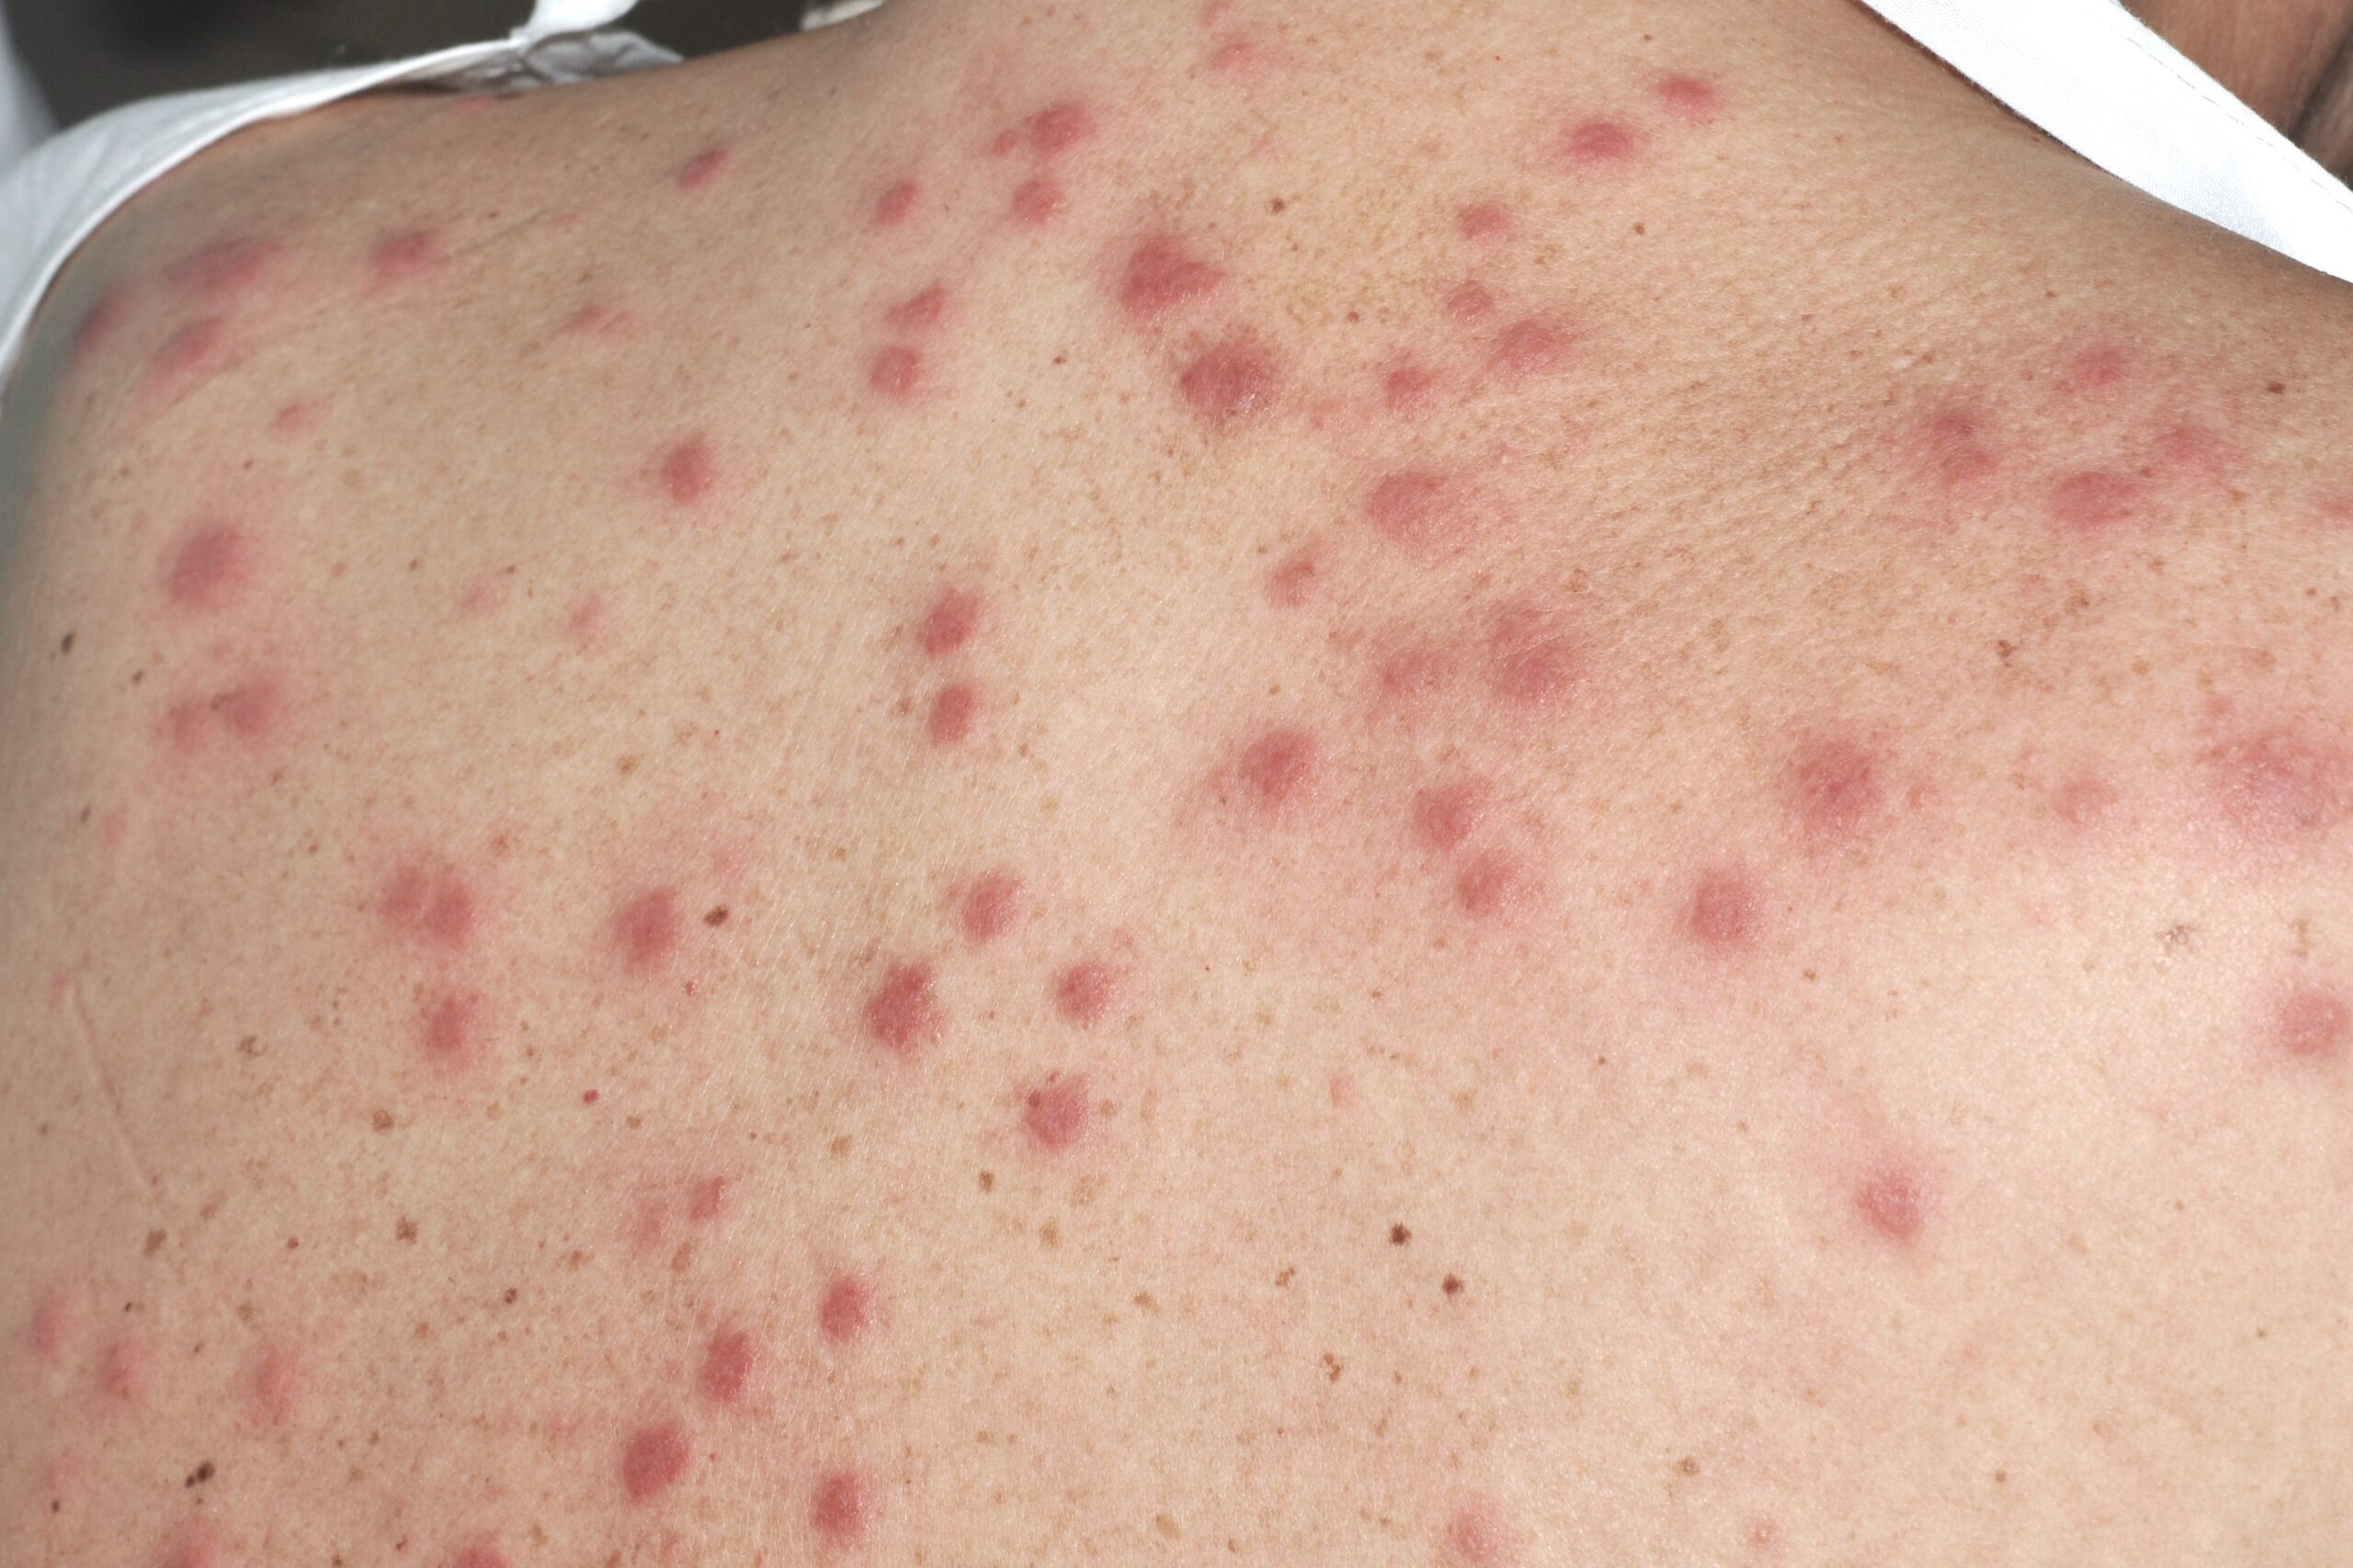
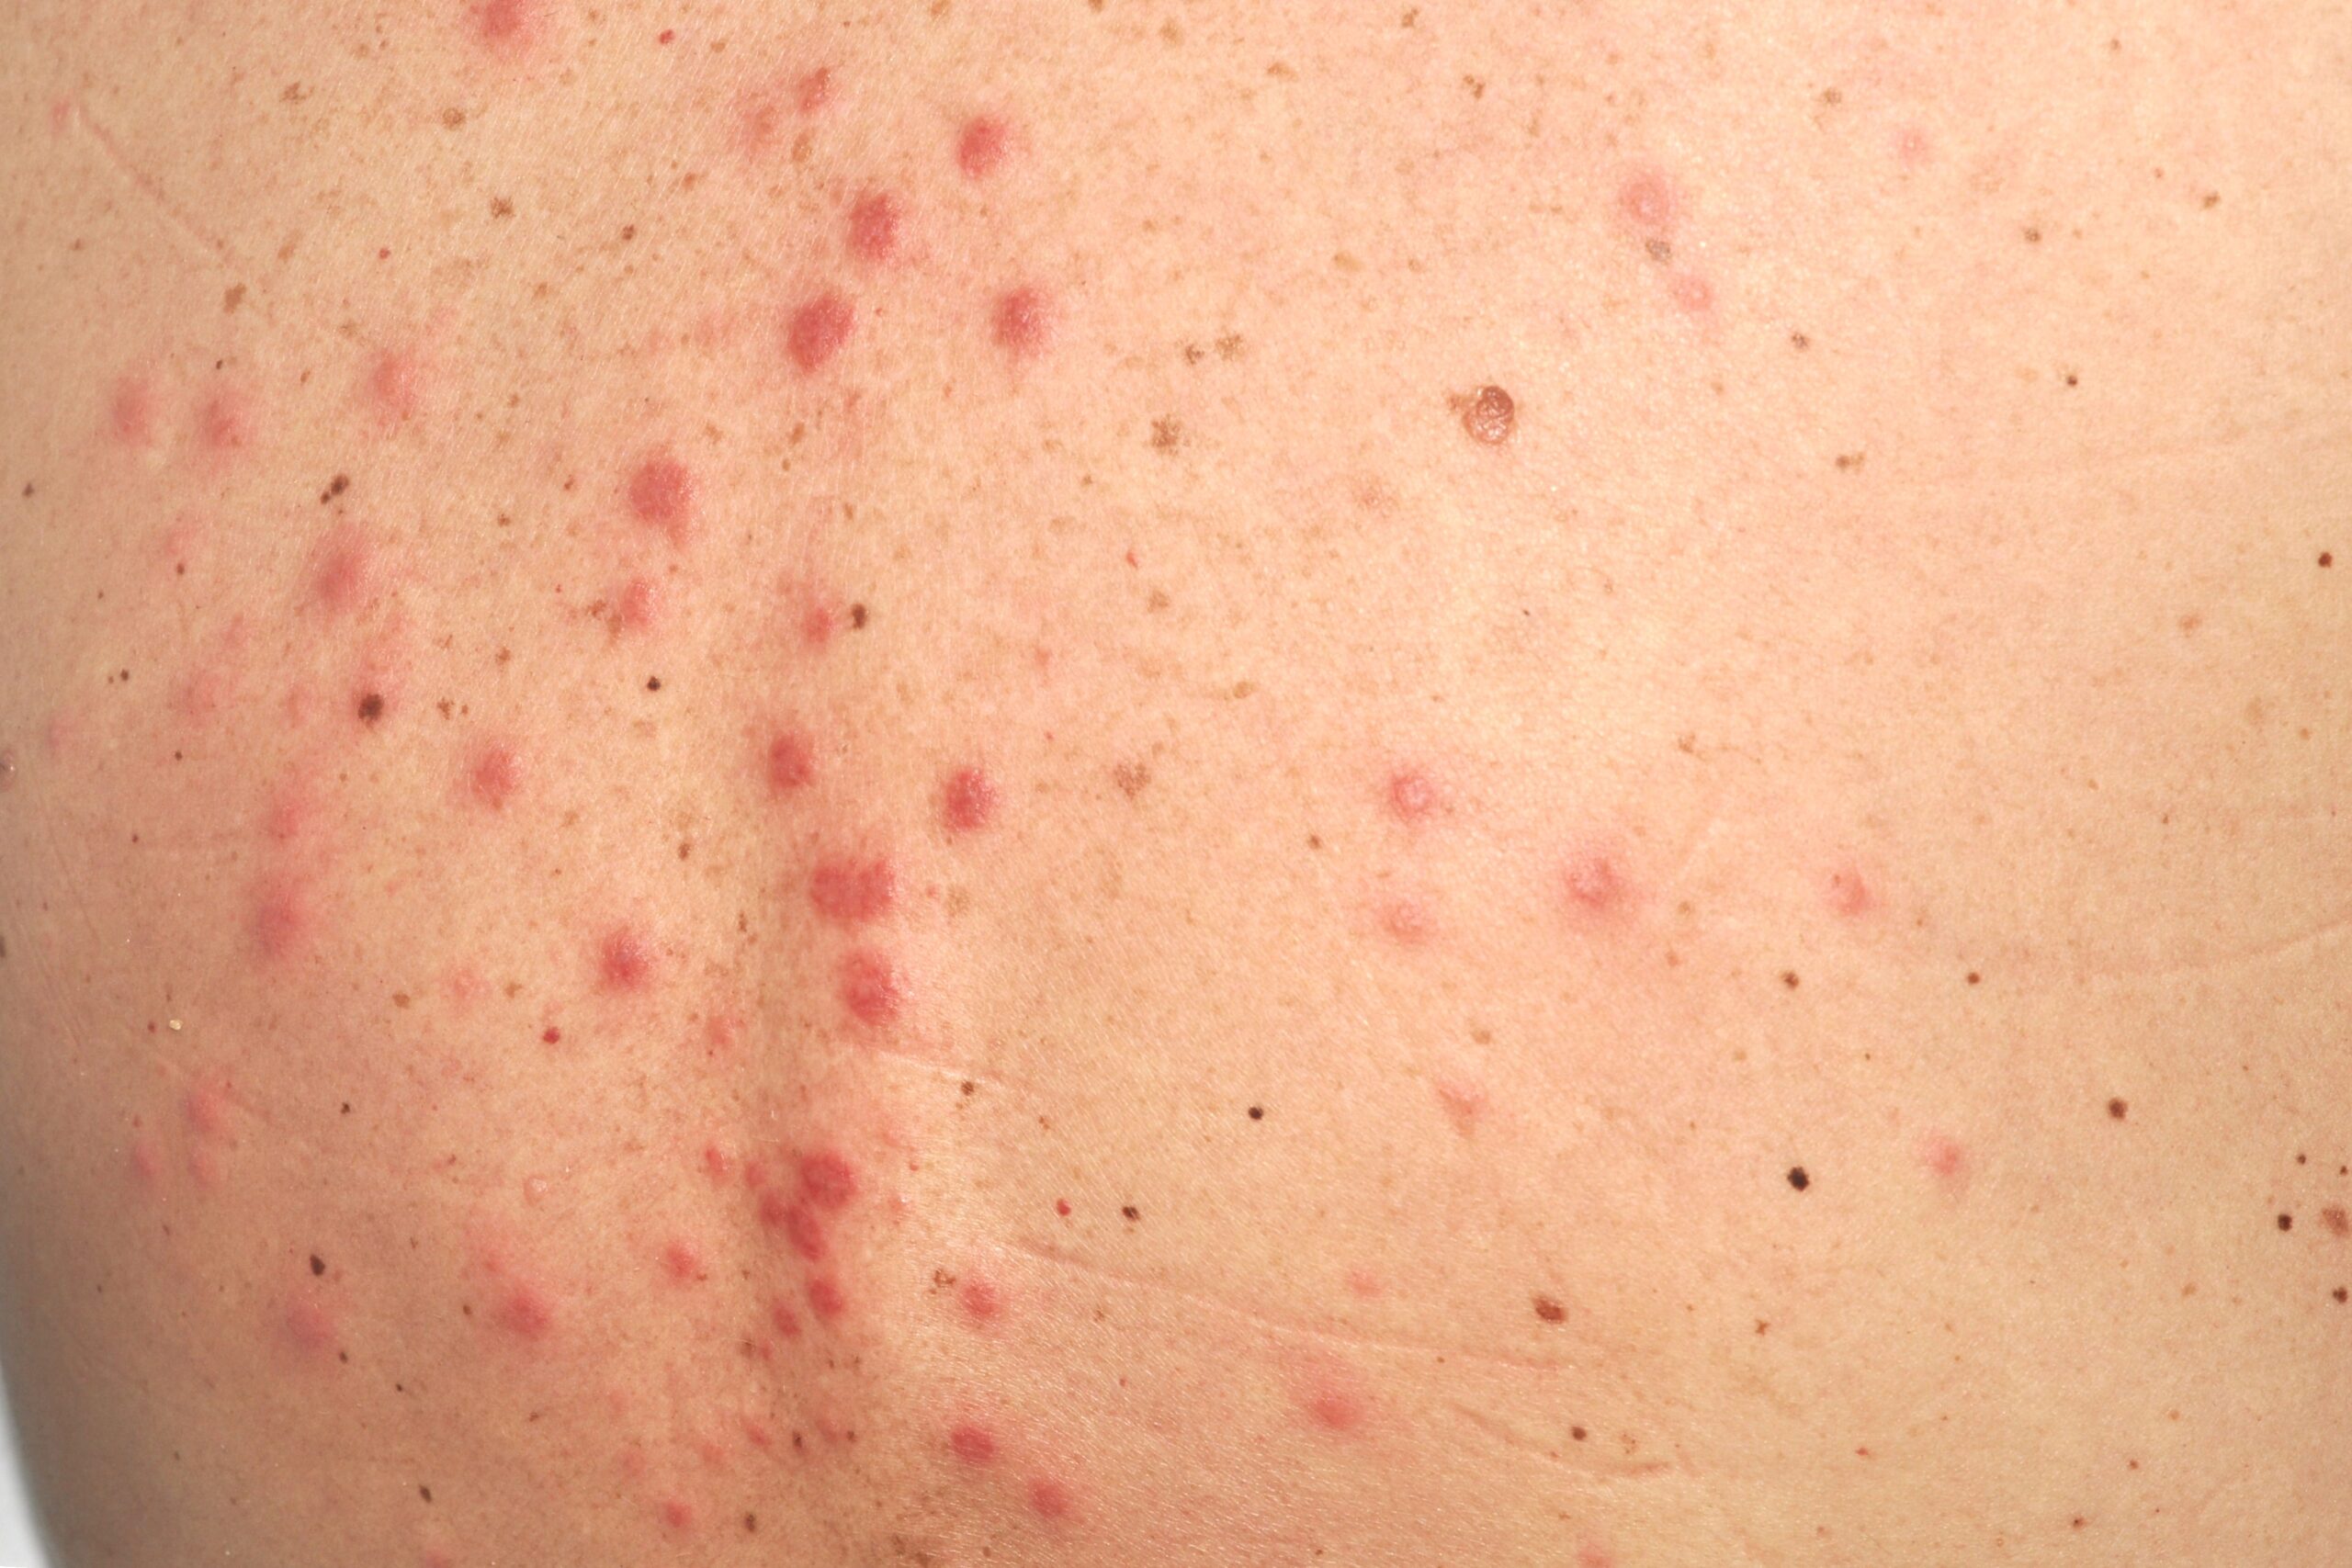
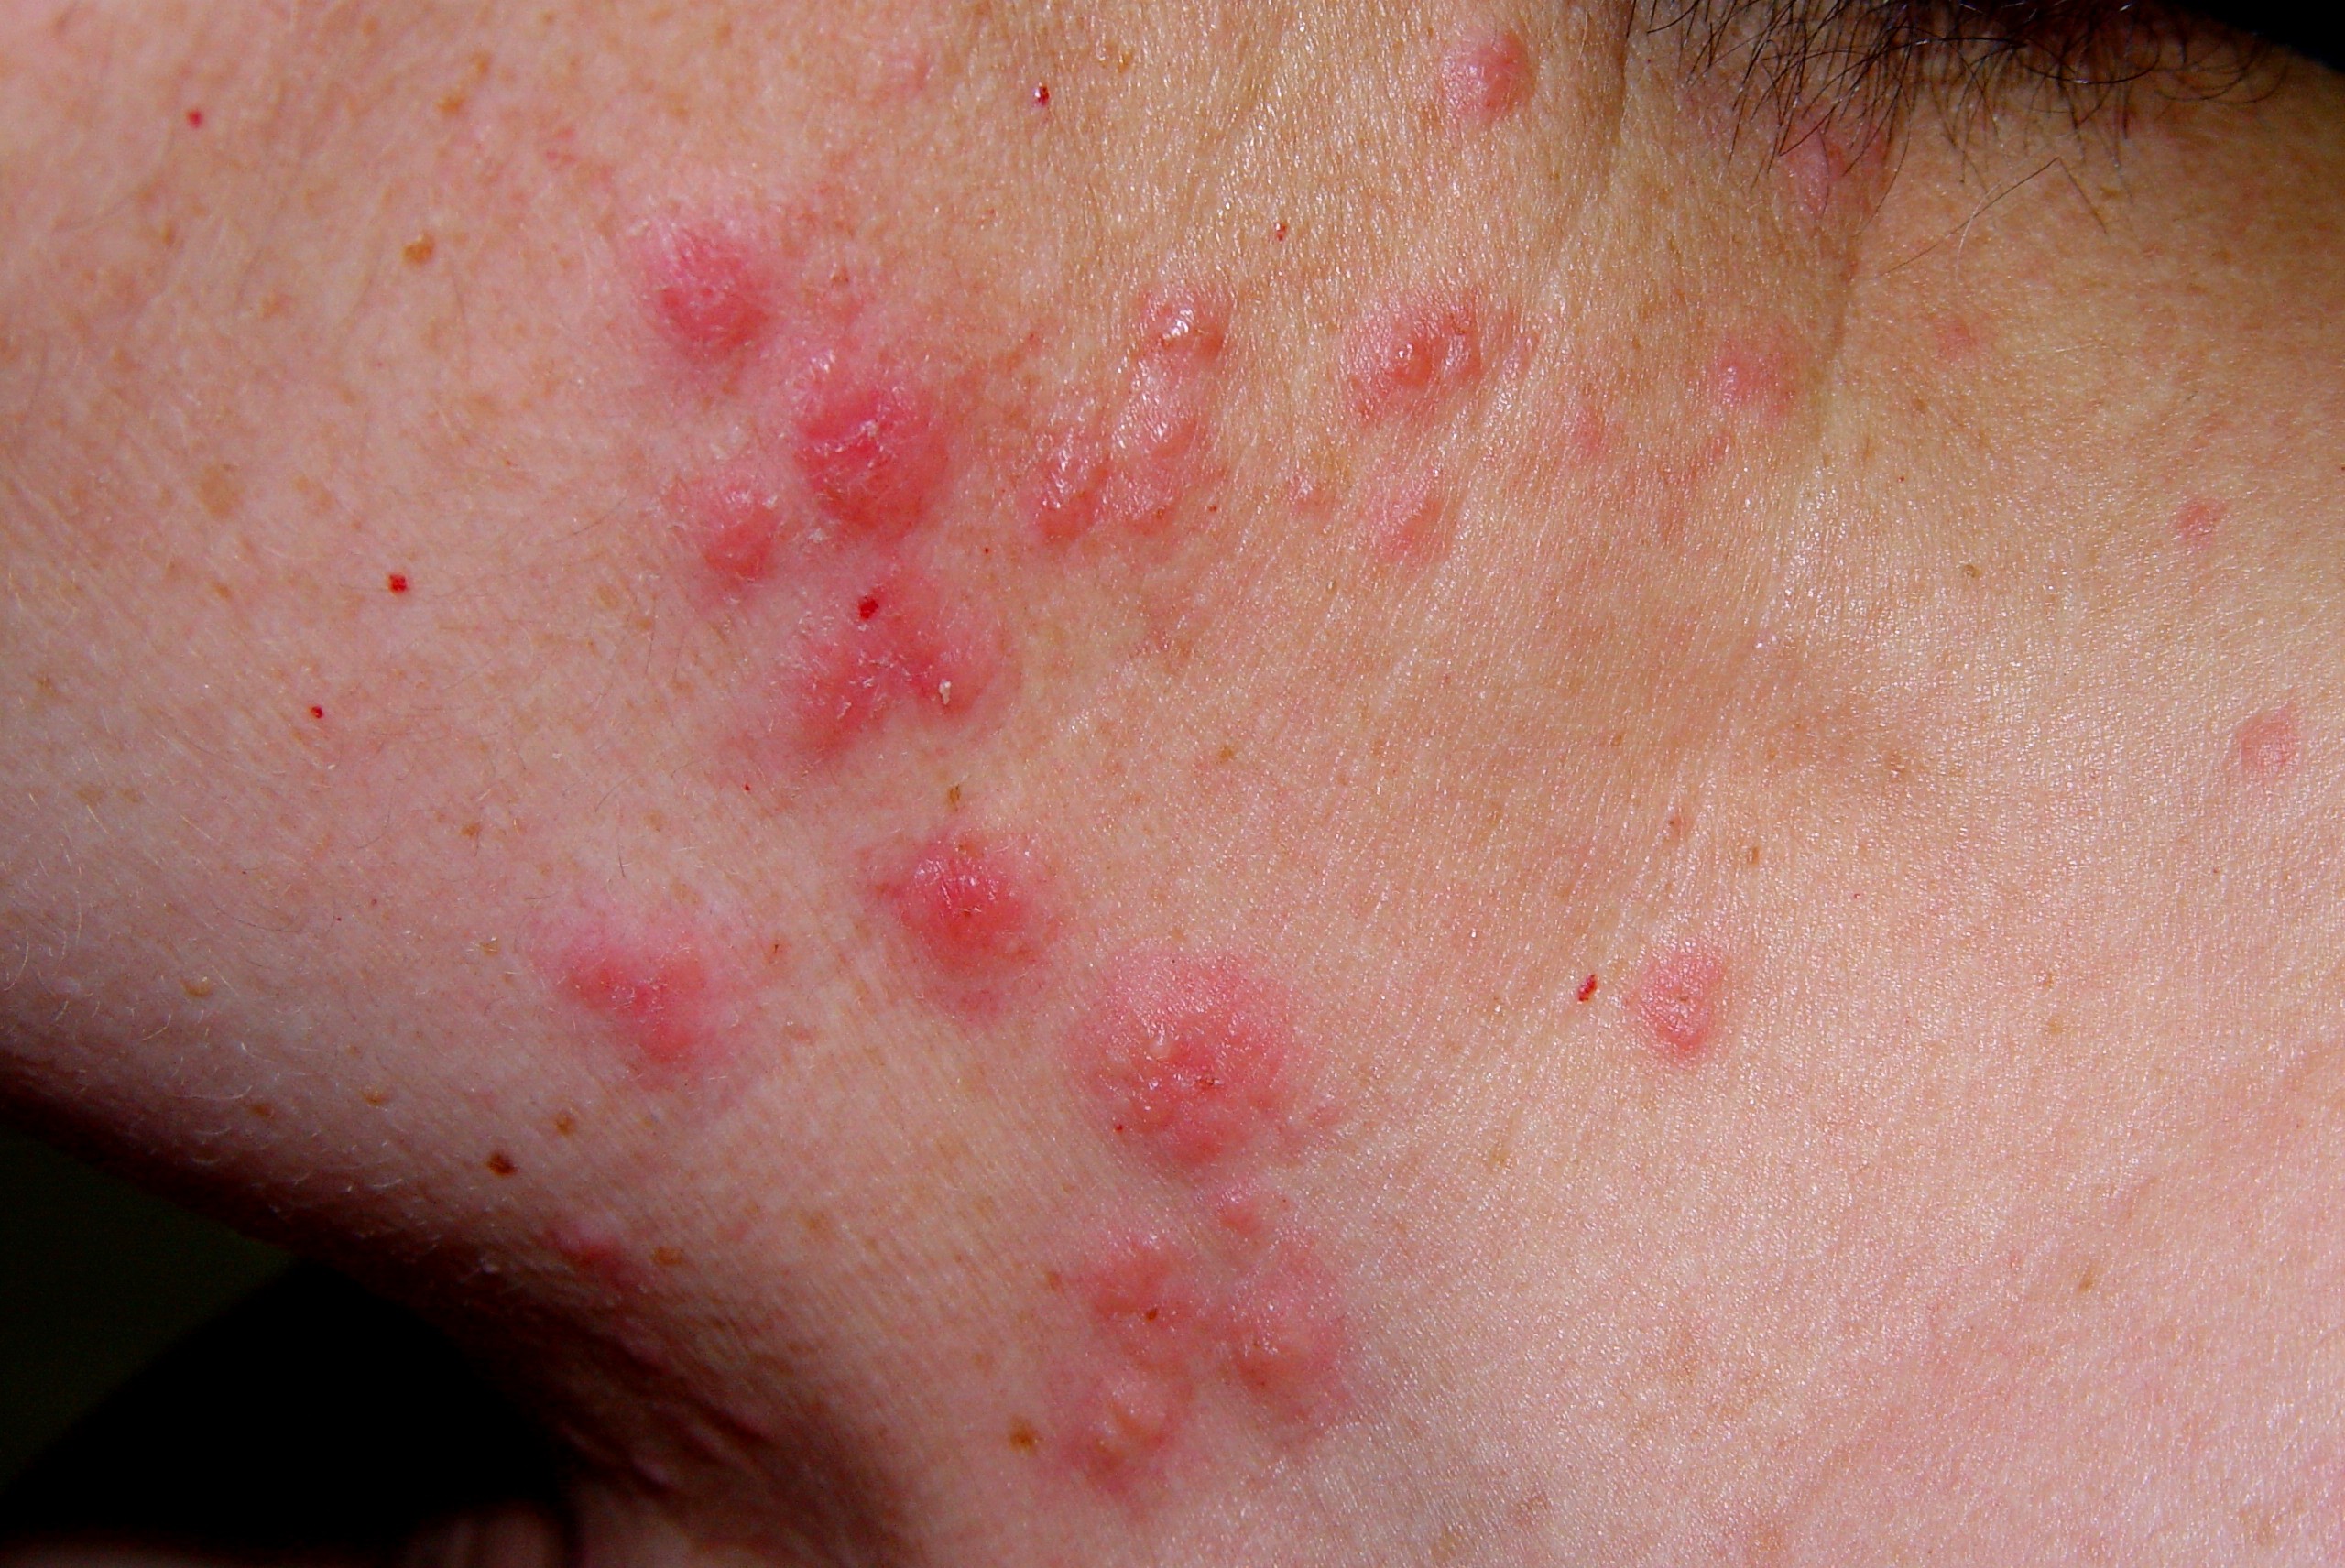
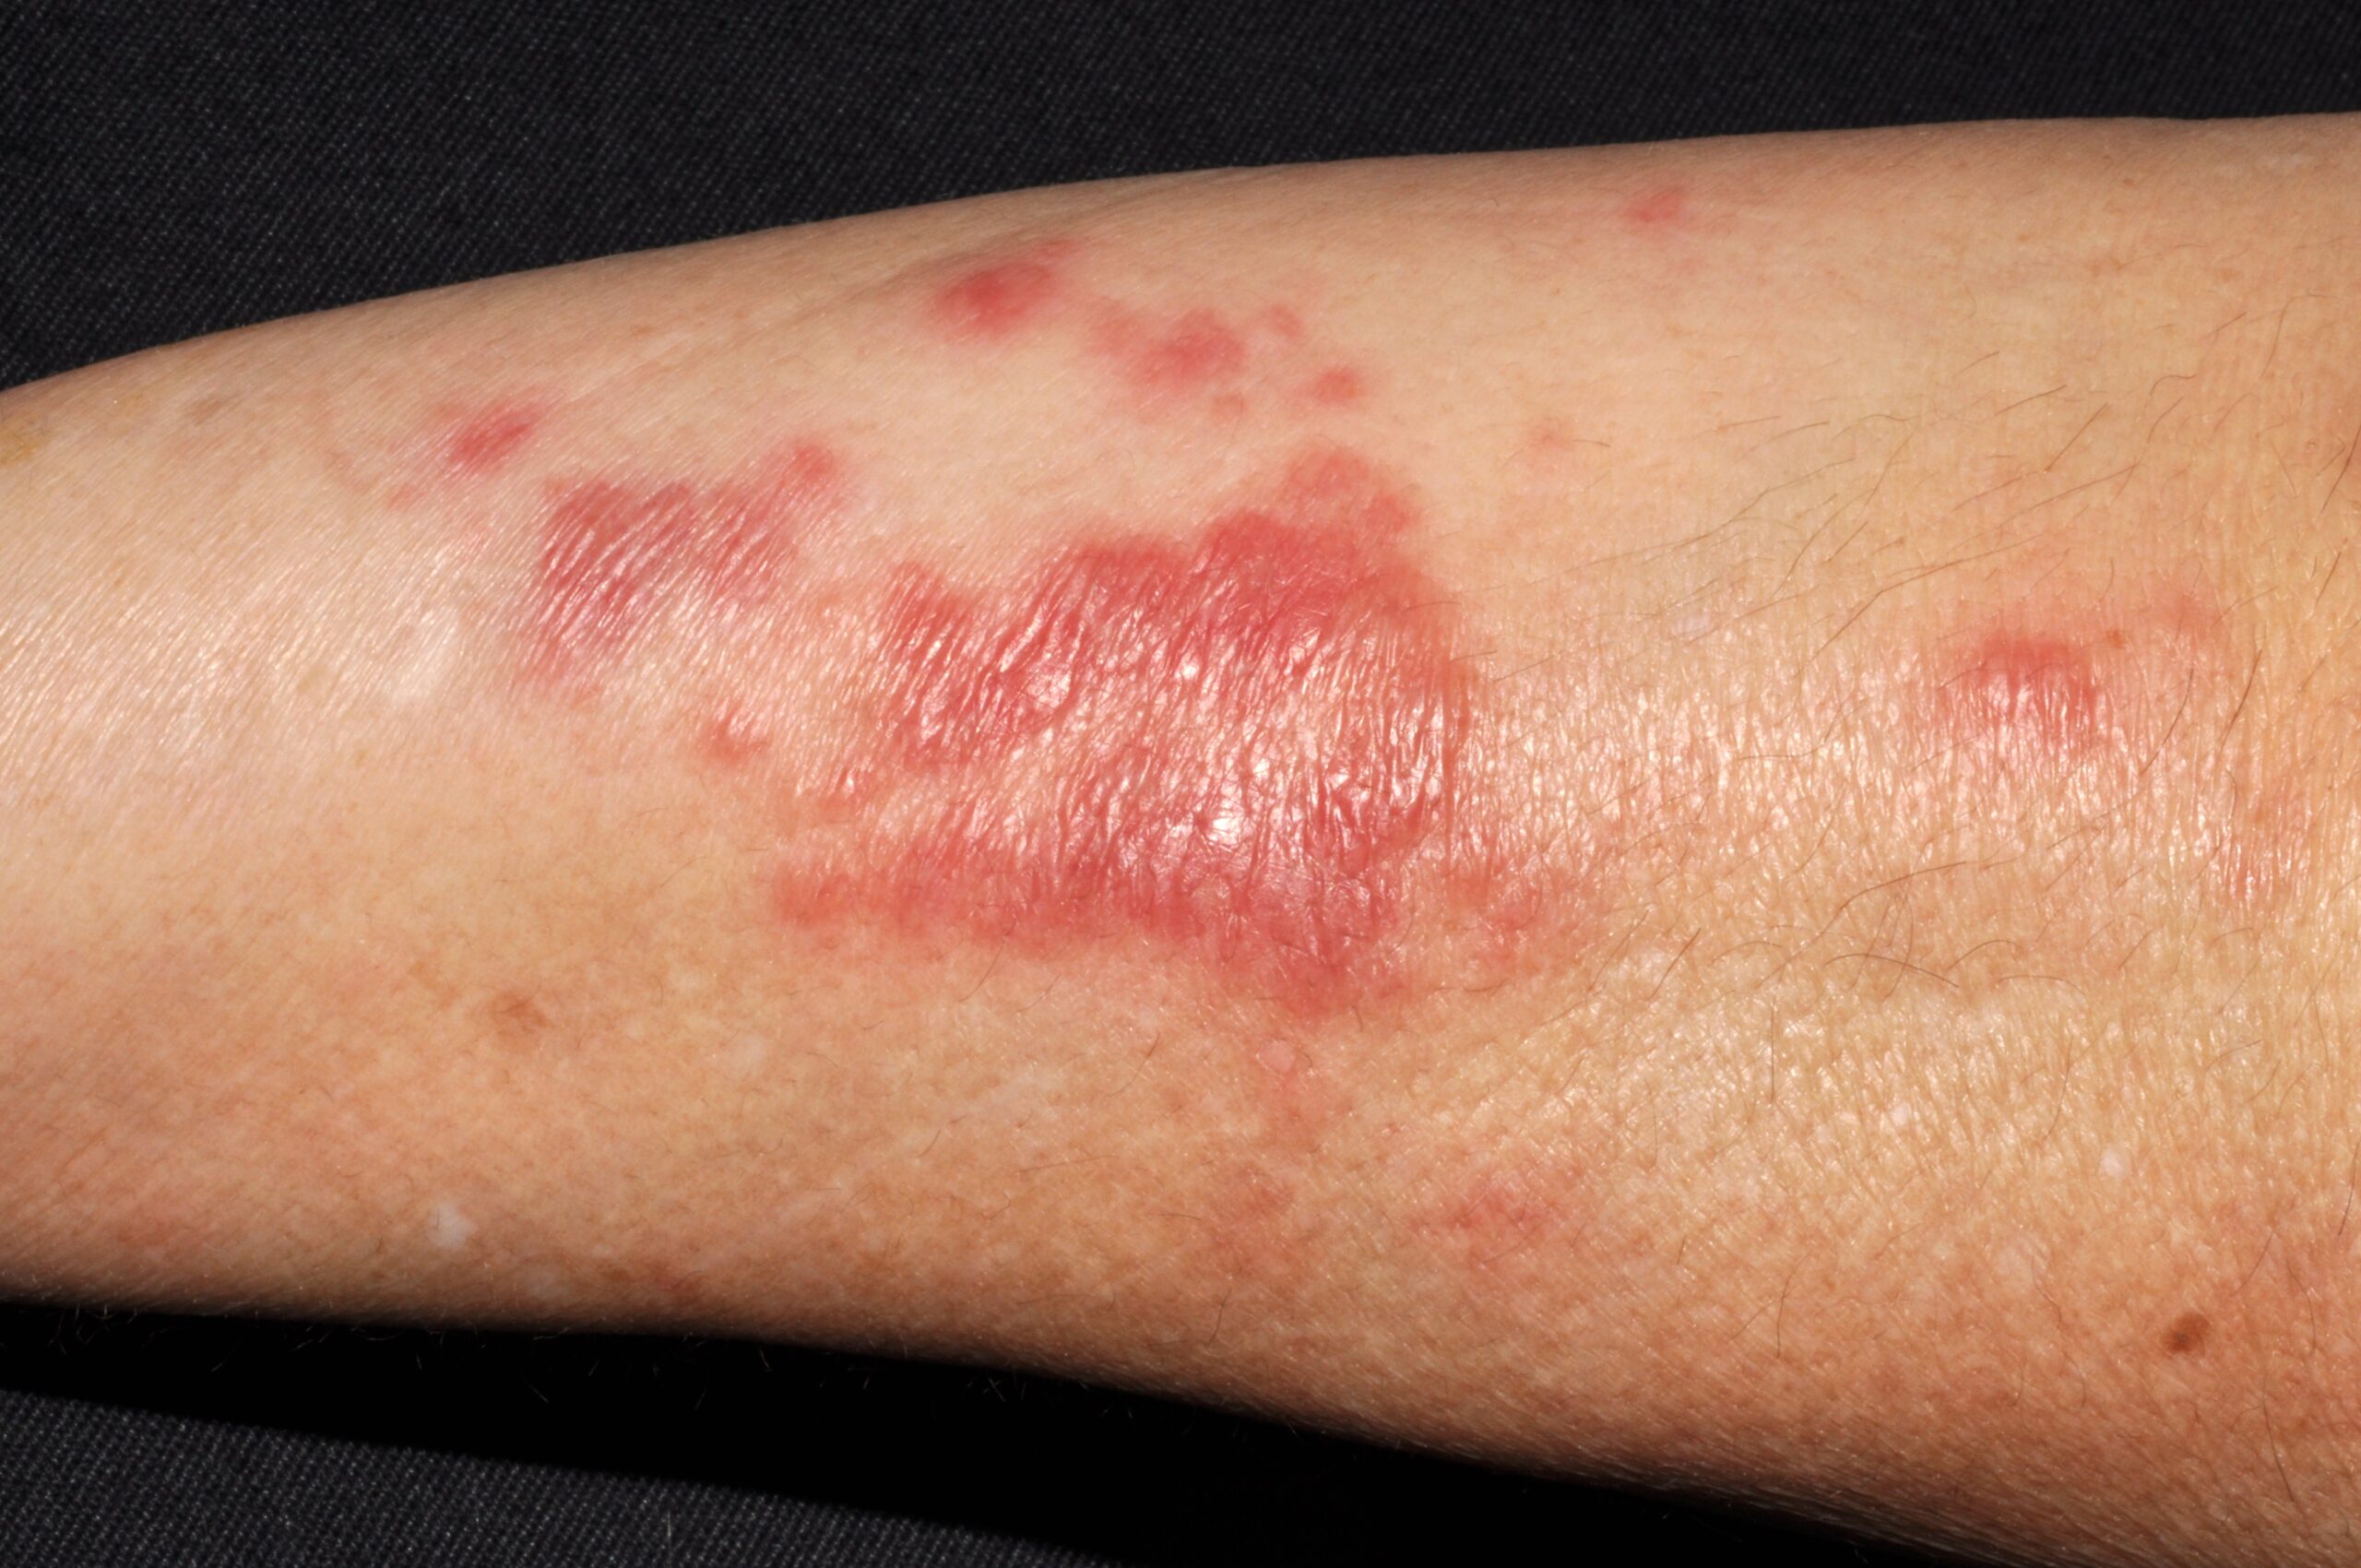
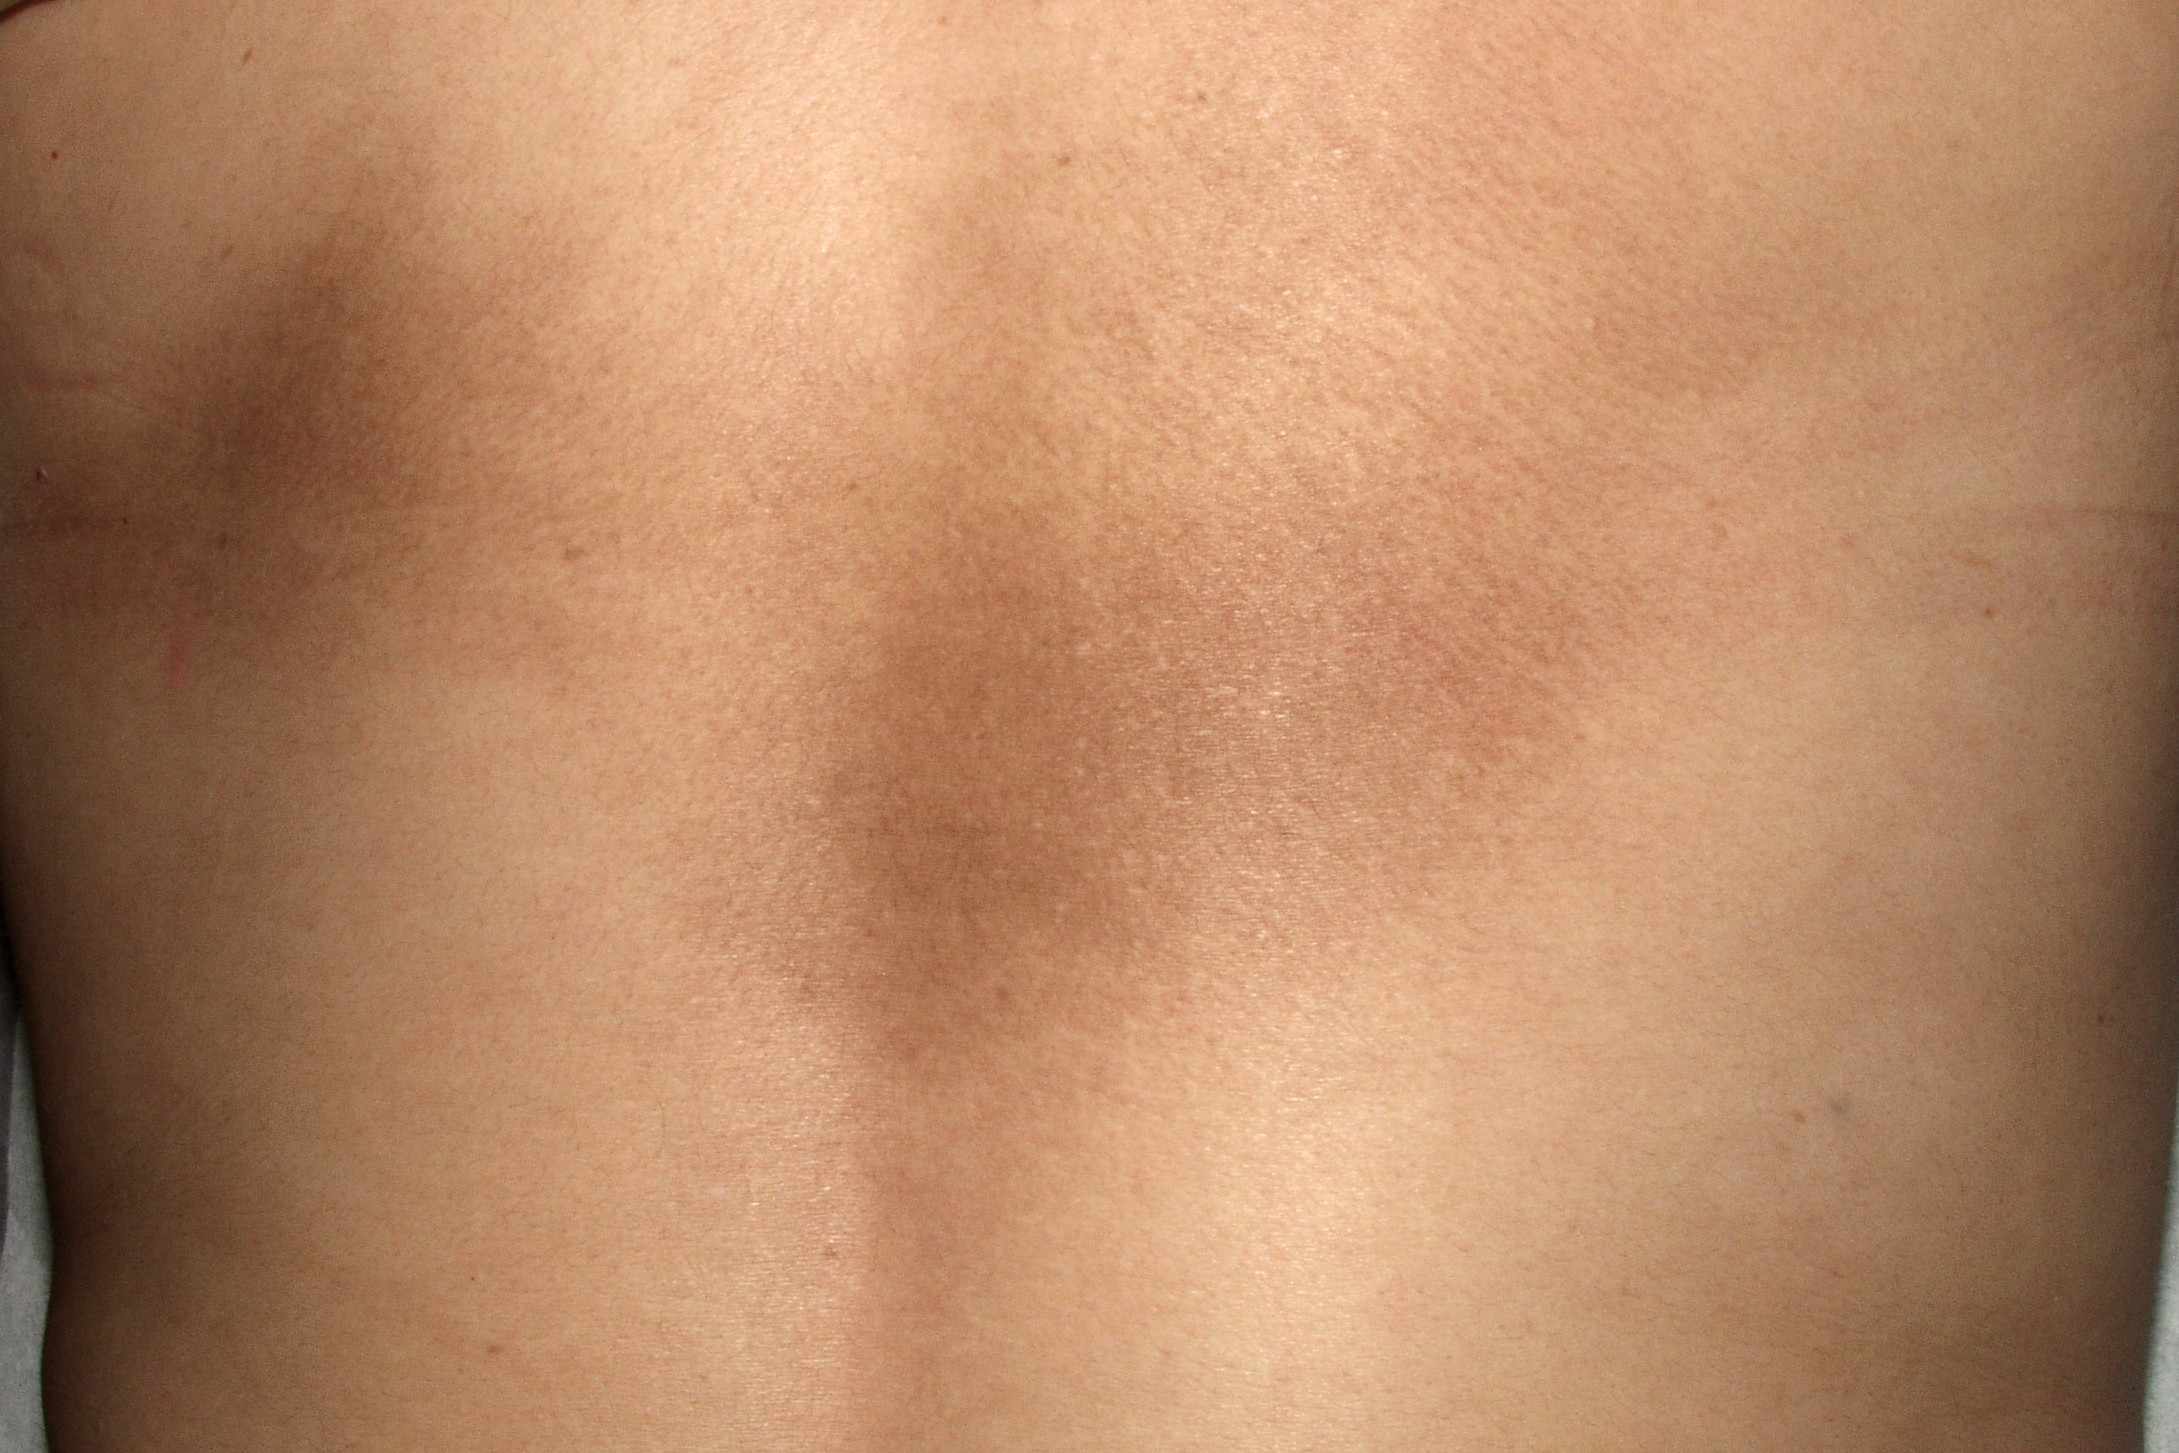
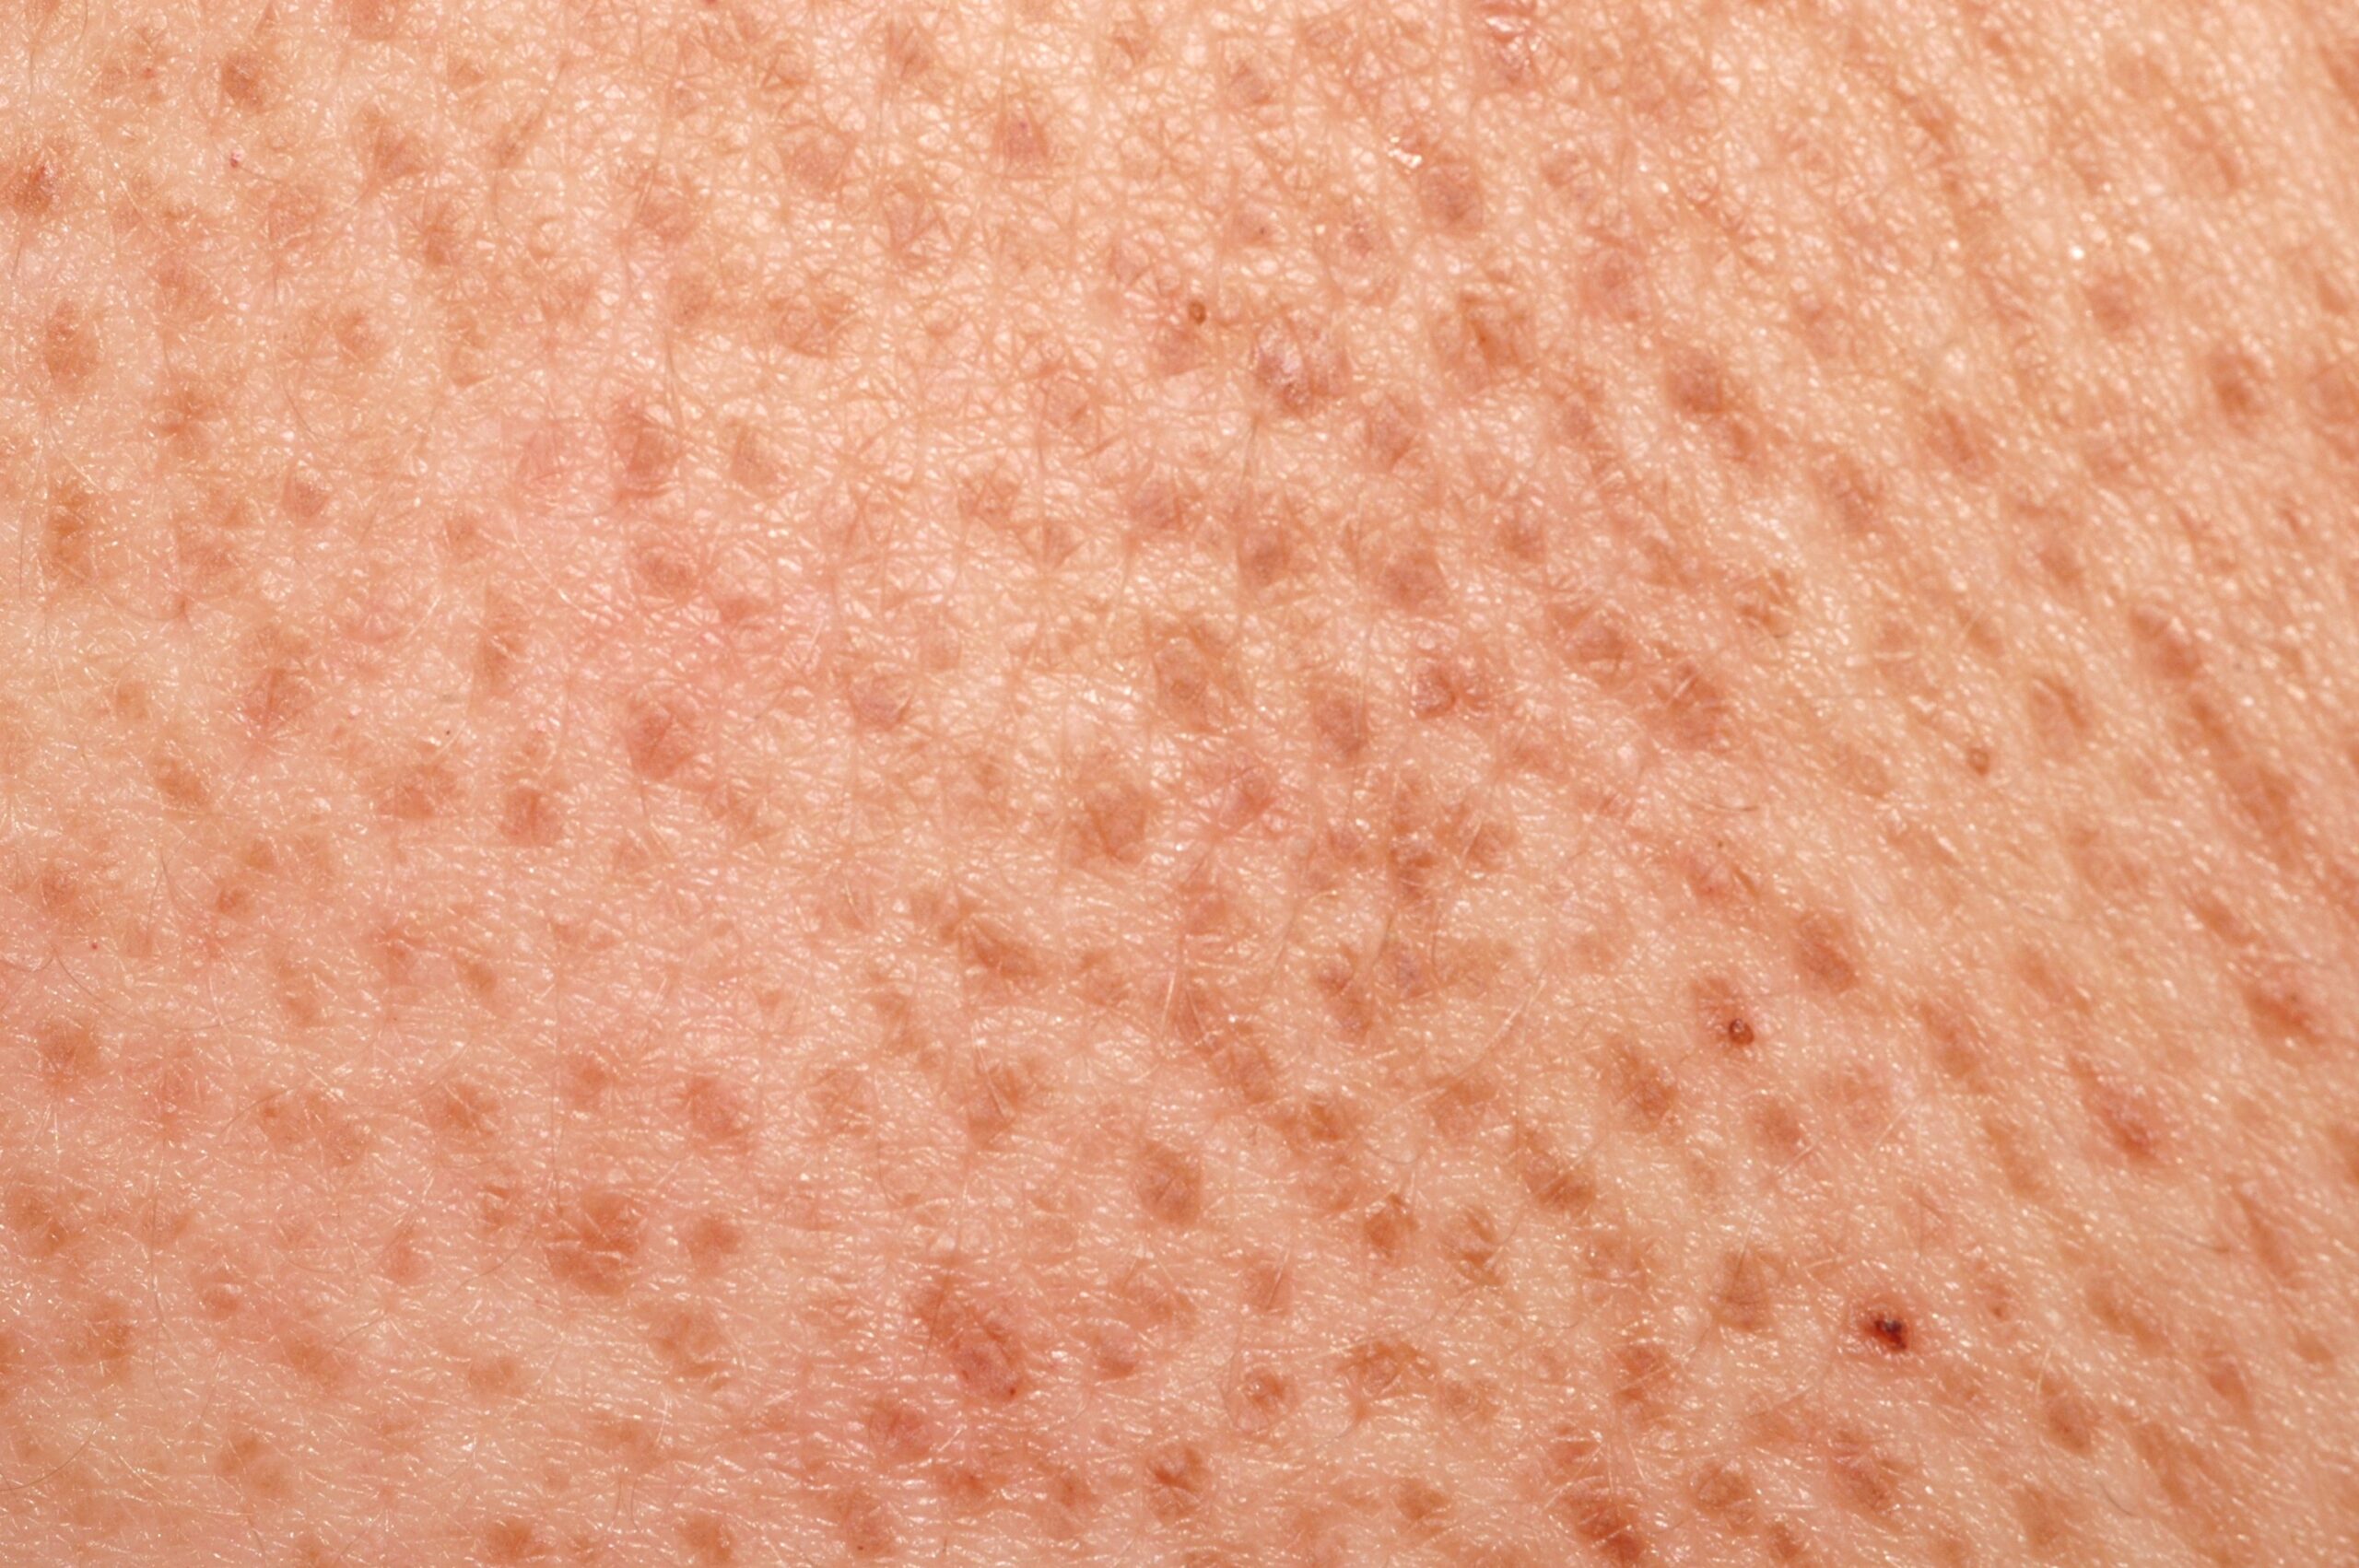
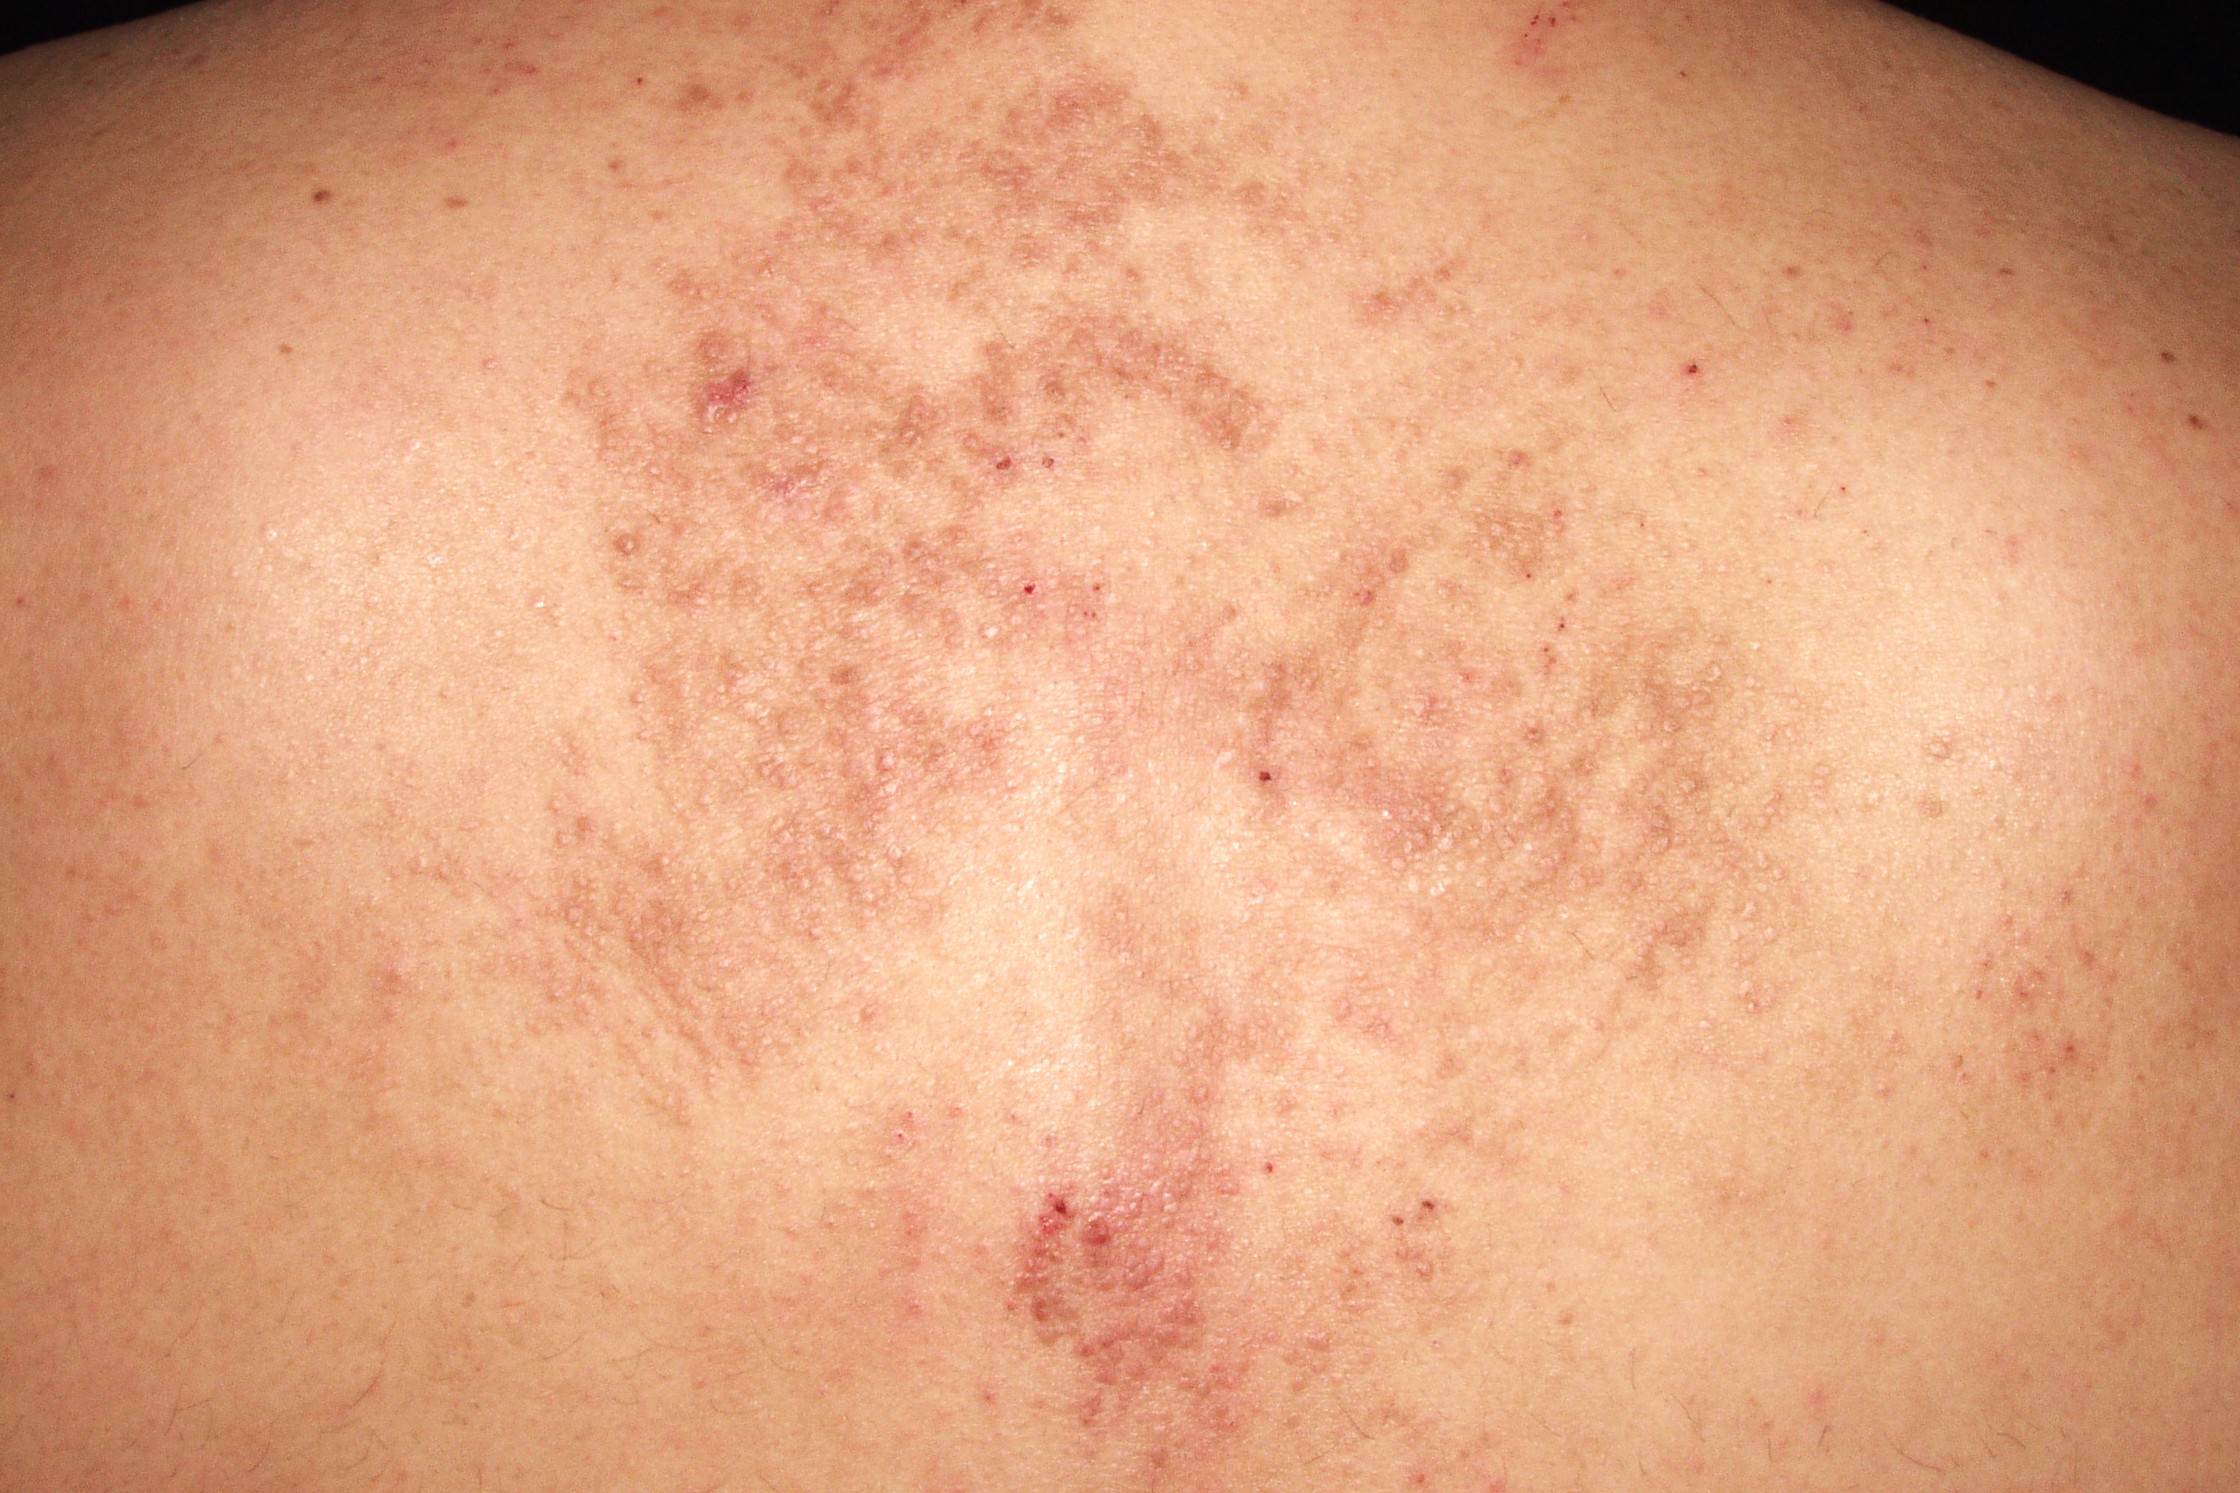
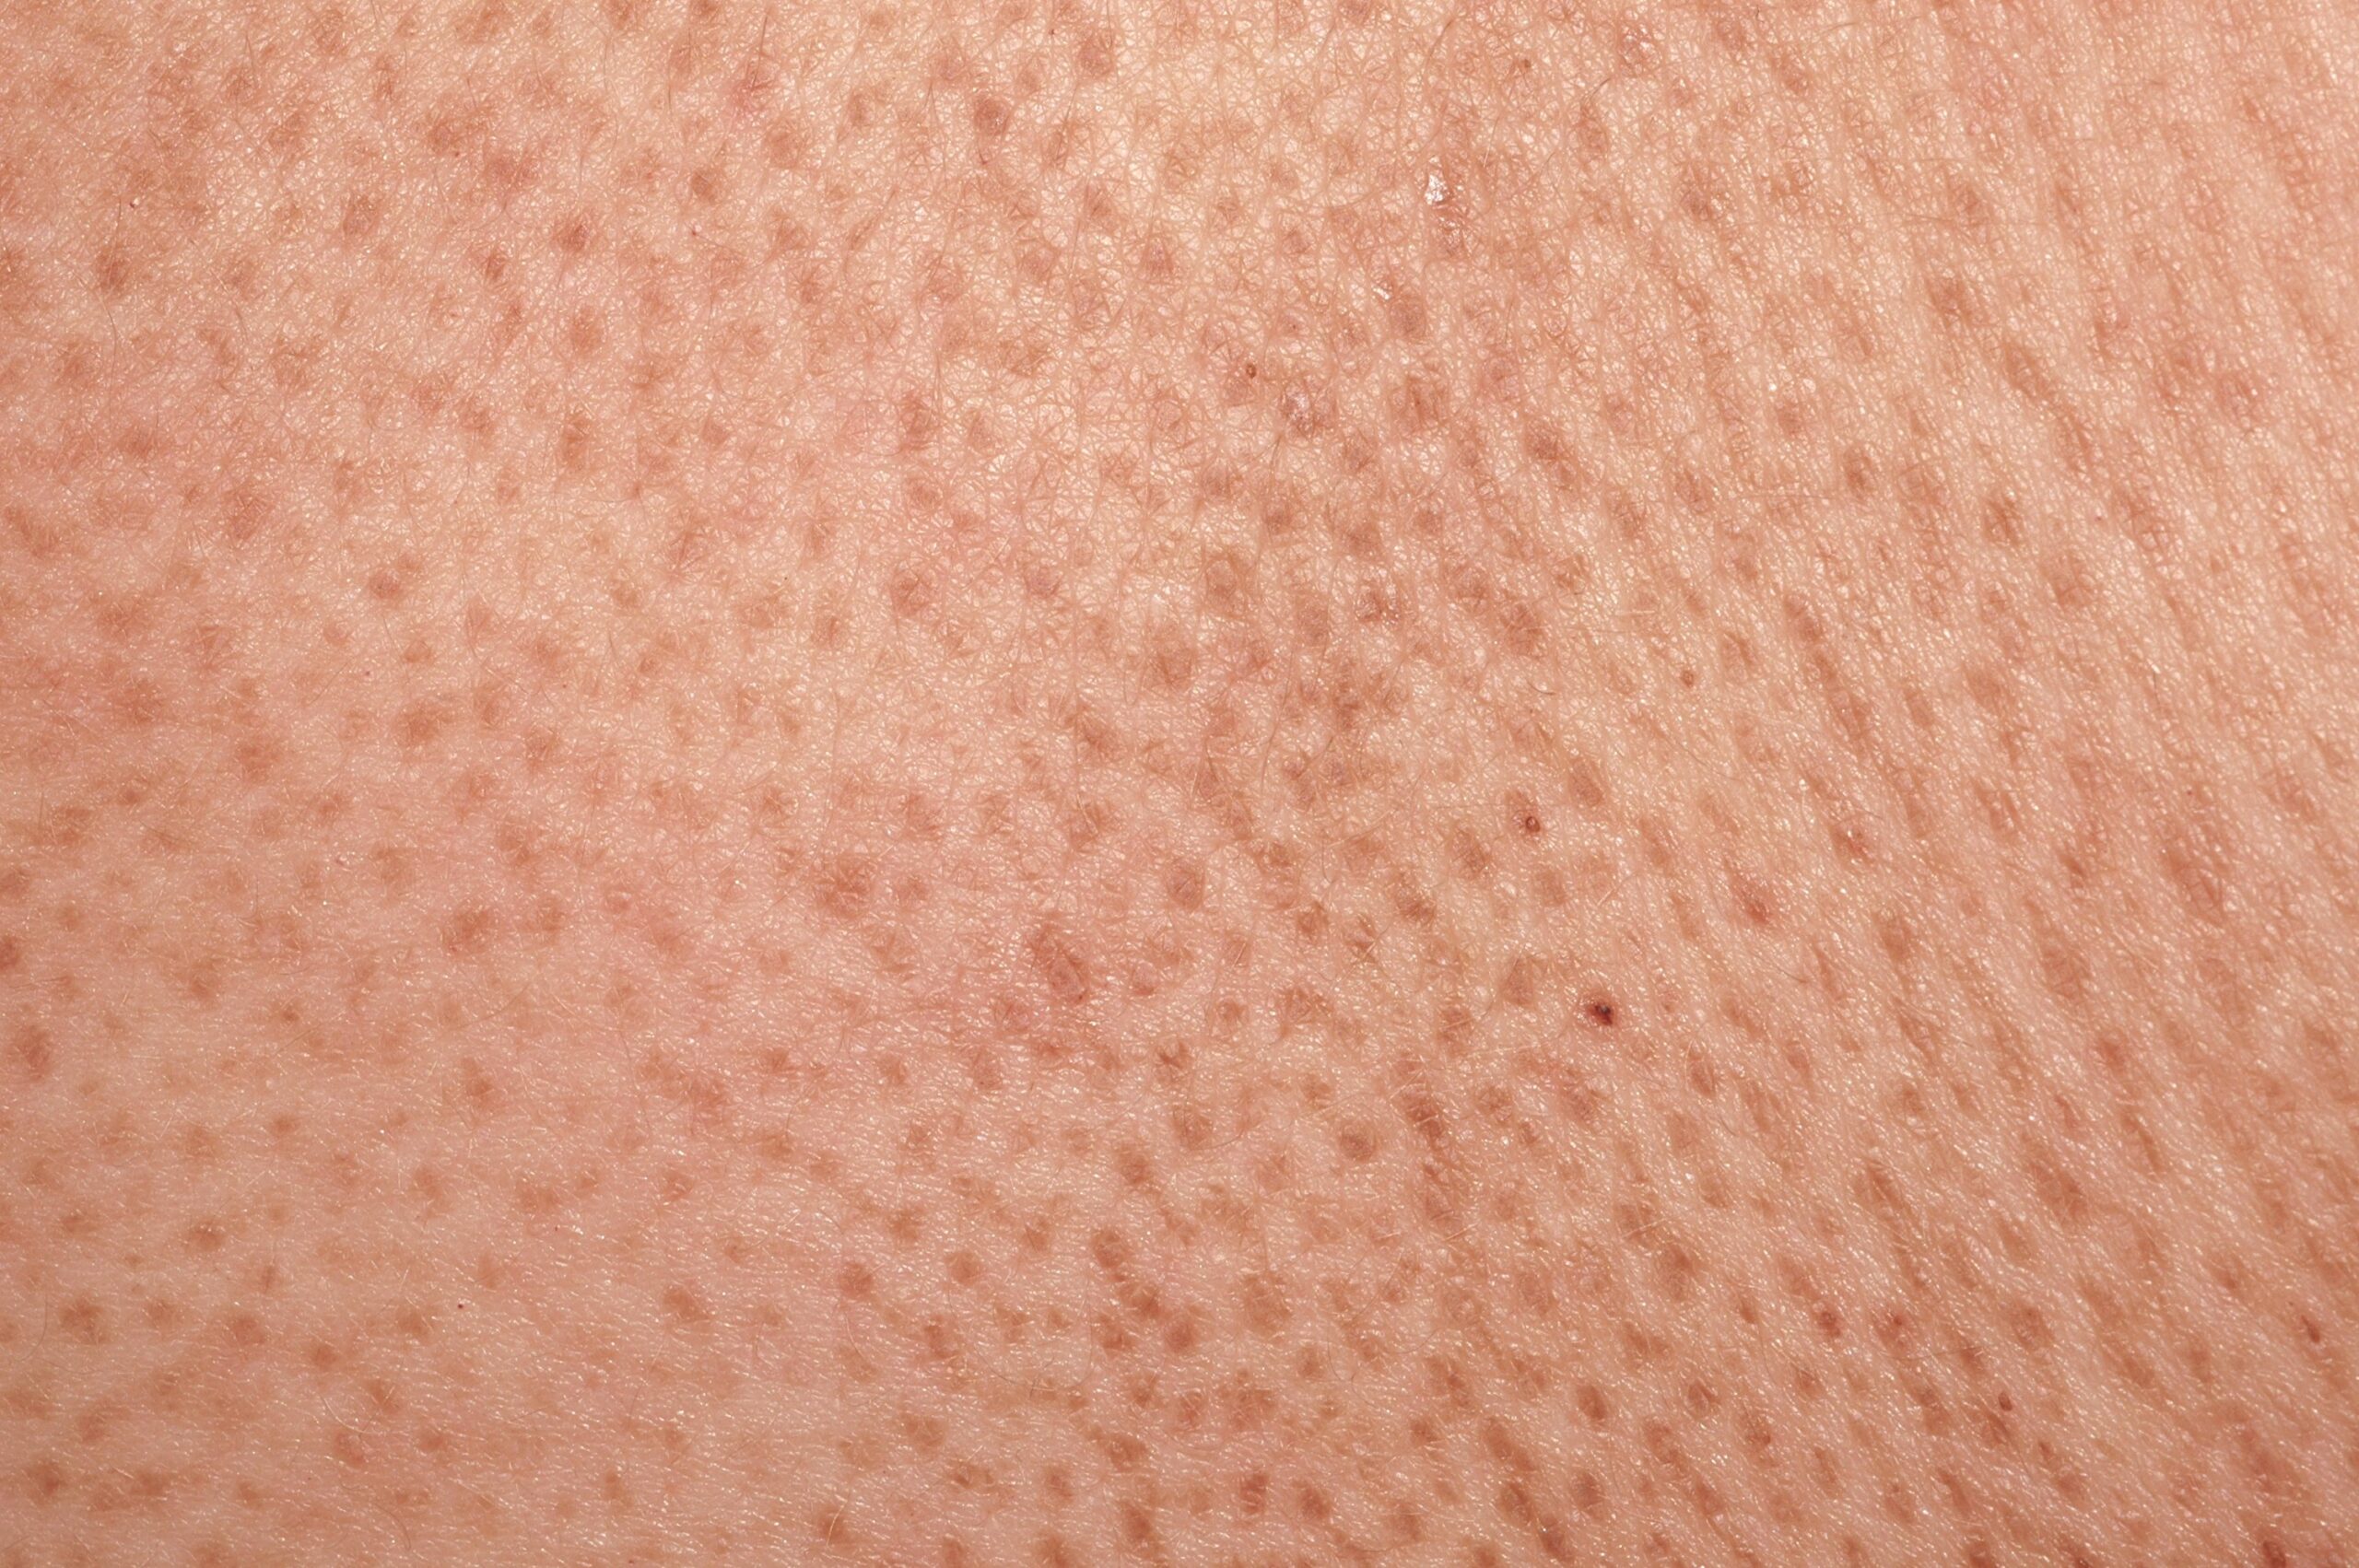
La mastocitosis es una neoplasia caracterizada por la proliferación clonal de mastocitos que se acumulan en uno o varios órganos. Pueden afectar la piel ya sea de forma exclusiva (mastocitosis cutánea, MC) o bien en el contexto de una mastocitosis sistémica (MS). La MC consiste por lo general en una erupción maculopapular eritematoparduzda bastante monomorfa (anteriormente urticaria pigmentosa) que afecta predominantemente el tronco y las raíz de las extremidades, pero respeta las palmas, las plantas y la cara. Característicamente las lesiones presentan el signo de Darier (urticación al poco tiempo de frotarlas, por degranulación mastocitaria) (Franz T, 2025). Se confirma mediante análisis histopatológico compuesto por un infiltrado de mastocitos dispersos laxamente en la dermis superficial que forman agregados de pequeño tamaño en forma de banda y agrupación perivascular y perianexial. Su número es variable y puede solaparse con el de la piel normal o inflamada. Las lesiones nodulares presentan un infiltrado más denso por mastocitos con mutaciones en D816V (Abu-Dayeh A, 2026).
La mastocitosis exclusivamente cutánea se observa principalmente en la infancia y suele tener un curso benigno. Además de la variante monomorfa, con múltiples lesiones maculopapulares pequeñas y de forma redondeada, se distingue una variante polimorfa, más frecuente, con lesiones de mayor tamaño y dimensiones variables. Una cuarta parte de los casos de MC diagnosticados en la infancia corresponden a mastocitomas, que a menudo se presentan de forma solitaria o en múltiples localizaciones, pero que también presentan el signo de Darier (patognomónico), a veces de suficiente intensidad como para producir una ampolla. Estas 2 formas no se han de confundir con una tercera variante la mastocitosis cutánea difusa (MCD) que representa el 5% de las MC (Nemat K, 2022). El diagnóstico de la MC suele establecerse por la clínica: aparición durante la infancia, la morfología y distribución características y el signo de Darier (patognomónico). Si se sospecha una MCD o una mastocitosis sistémica se debe determina la concentración basal de triptasa sérica.
En los adultos, suele manifestarse de forma sistémica, con o sin lesiones cutáneas. Las MS pueden ser indolentes o confinadas a la médula ósea (mastocitosis sistémica latente), pero también existen formas agresivas de mal pronóstico como la mastocitosis sistémica agresiva, la mastocitosis sistémica con neoplasia mieloide asociada y la leucemia de mastocitos. También se comporta de forma agresiva el sarcoma de mastocitos que puede manifestarse tanto en la piel como en localizaciones extracutáneas (Leguit RJ, 2023). La presencia de lesiones sugestivas de MS se puede acompañar de flushing, síncope, anafilaxia, síntomas digestivos, dolor óseo o alteraciones hematológicas. Las lesiones pueden confundirse con lentigos, nevus, hiperpigmentación postinflamatoria o xantomas (todas ellas con signo de Darier negativo), aunque para mayor seguridad se precisa una correlaicón clínico-patológica y un estudio hematológico (King HL, 2024).
Las MS consisten en una proliferación clonal de mastocitosen órganos extracutáneos con presencia de agregados multifocales de mastocitos en la médula ósea y en otros tejidos (criterio mayor). Los criterios menores incluyen niveles elevados de triptasa sérica, expresión de CD25/CD2/CD30 en los mastocitos y presencia de mutaciones activadoras de KIT. En las formas agresivas se han identificado mutaciones de mal pronóstico (ASXL1, RUNX1, SRSF2, NRAS) (Pardanani A, 2023).
El tratamiento de la mastocitosis un tratamiento sintomático con antihistamínicos no sedantes para prevenir la urticación de las lesiones, además de la prevención de comorbilidades como la osteoporosis y la anafilaxia en caso de mastocitosis indolente (Nemat K, 2022). Los pacientes con MS avanzada requieren terapia citorreductora dirigida a los mastocitos como los inhibidores de la mutación KIT-D816V de la tirosina cinasa (ITC), cladribina, midostaurina y avapritinib, que producen respuestas importantes o incluso la remisión (Akin C, 2025), aunque su eficacia en monoterapia frente a la neoplasia mieloide asociada (AMN) no está clara. El imatinib solo está indicado en aquellos pacientes con mutación de KIT sensible a este fármaco (Pardanani A, 2023).