Currículum
Tema 20. Dermatosis asociadas a enfermedades internas
1. DERMATOSIS ASOCIADAS A SISTEMAS INTERNOS
0/4

2. DERMATOSIS PARANEOPLÁSICAS
0/3
3. METÁSTASIS CUTÁNEAS Y ENFERMEDAD DE PAGET
0/2
4. BIBLIOGRAFÍA
0/1
Imágenes tema

1.1. Dermatosis asocidas a enfermedades del aparato digestivo
1.1.1. Que cursan con hemorragias digestivas
a. Pseudoxantoma elástico
El pseudoxantoma elástico (PXE) es una enfermedad genética, multisistémica, que se caracteriza por mineralización ectópica, calcificación y fragmentación progresiva de las fibras elásticas de los tejidos conectivos blandos, principalmente la piel, la retina y los vasos sanguíneos. Su fisiopatología no está completamente aclarada, pero las variantes patogénicas de ABCC6 son la causa principal (Contro G, 2019). ABCC6 codifica un transportador transmembrana altamente expresado en hígado y riñón, y en menor grado en piel, retina y pared vascular. Se ha propuesto que ABCC6 participa en el eflujo de ATP, que se transforma extracelularmente en pirofosfato inorgánico (un potente inhibidor de la mineralización) y AMP, lo que ayuda a explicar la tendencia a la calcificación de las fibras elásticas (Brokamp G, 2022).
Desde el punto de vista genético, el PXE se hereda de forma autosómica recesiva, aunque se ha descrito transmisión seudodominante, probablemente relacionada con consanguinidad (Weigelt MA, 2023). Además, existen fenotipos PXE-like relacionados con variantes en ENPP1 y GGCX, lo que amplía el espectro de los trastornos hereditarios de calcificación ectópica (Laghi, 2024; Martin, 2026).
Epidemiológicamente, es una enfermedad rara, con una prevalencia mundial estimada entre 1/25.000 y 1/100.000 habitantes y con predominio femenino (Wada S, 2023). La edad media de inicio se ha estimado alrededor de los 13 años, aunque puede variar desde la infancia hasta edades avanzadas.
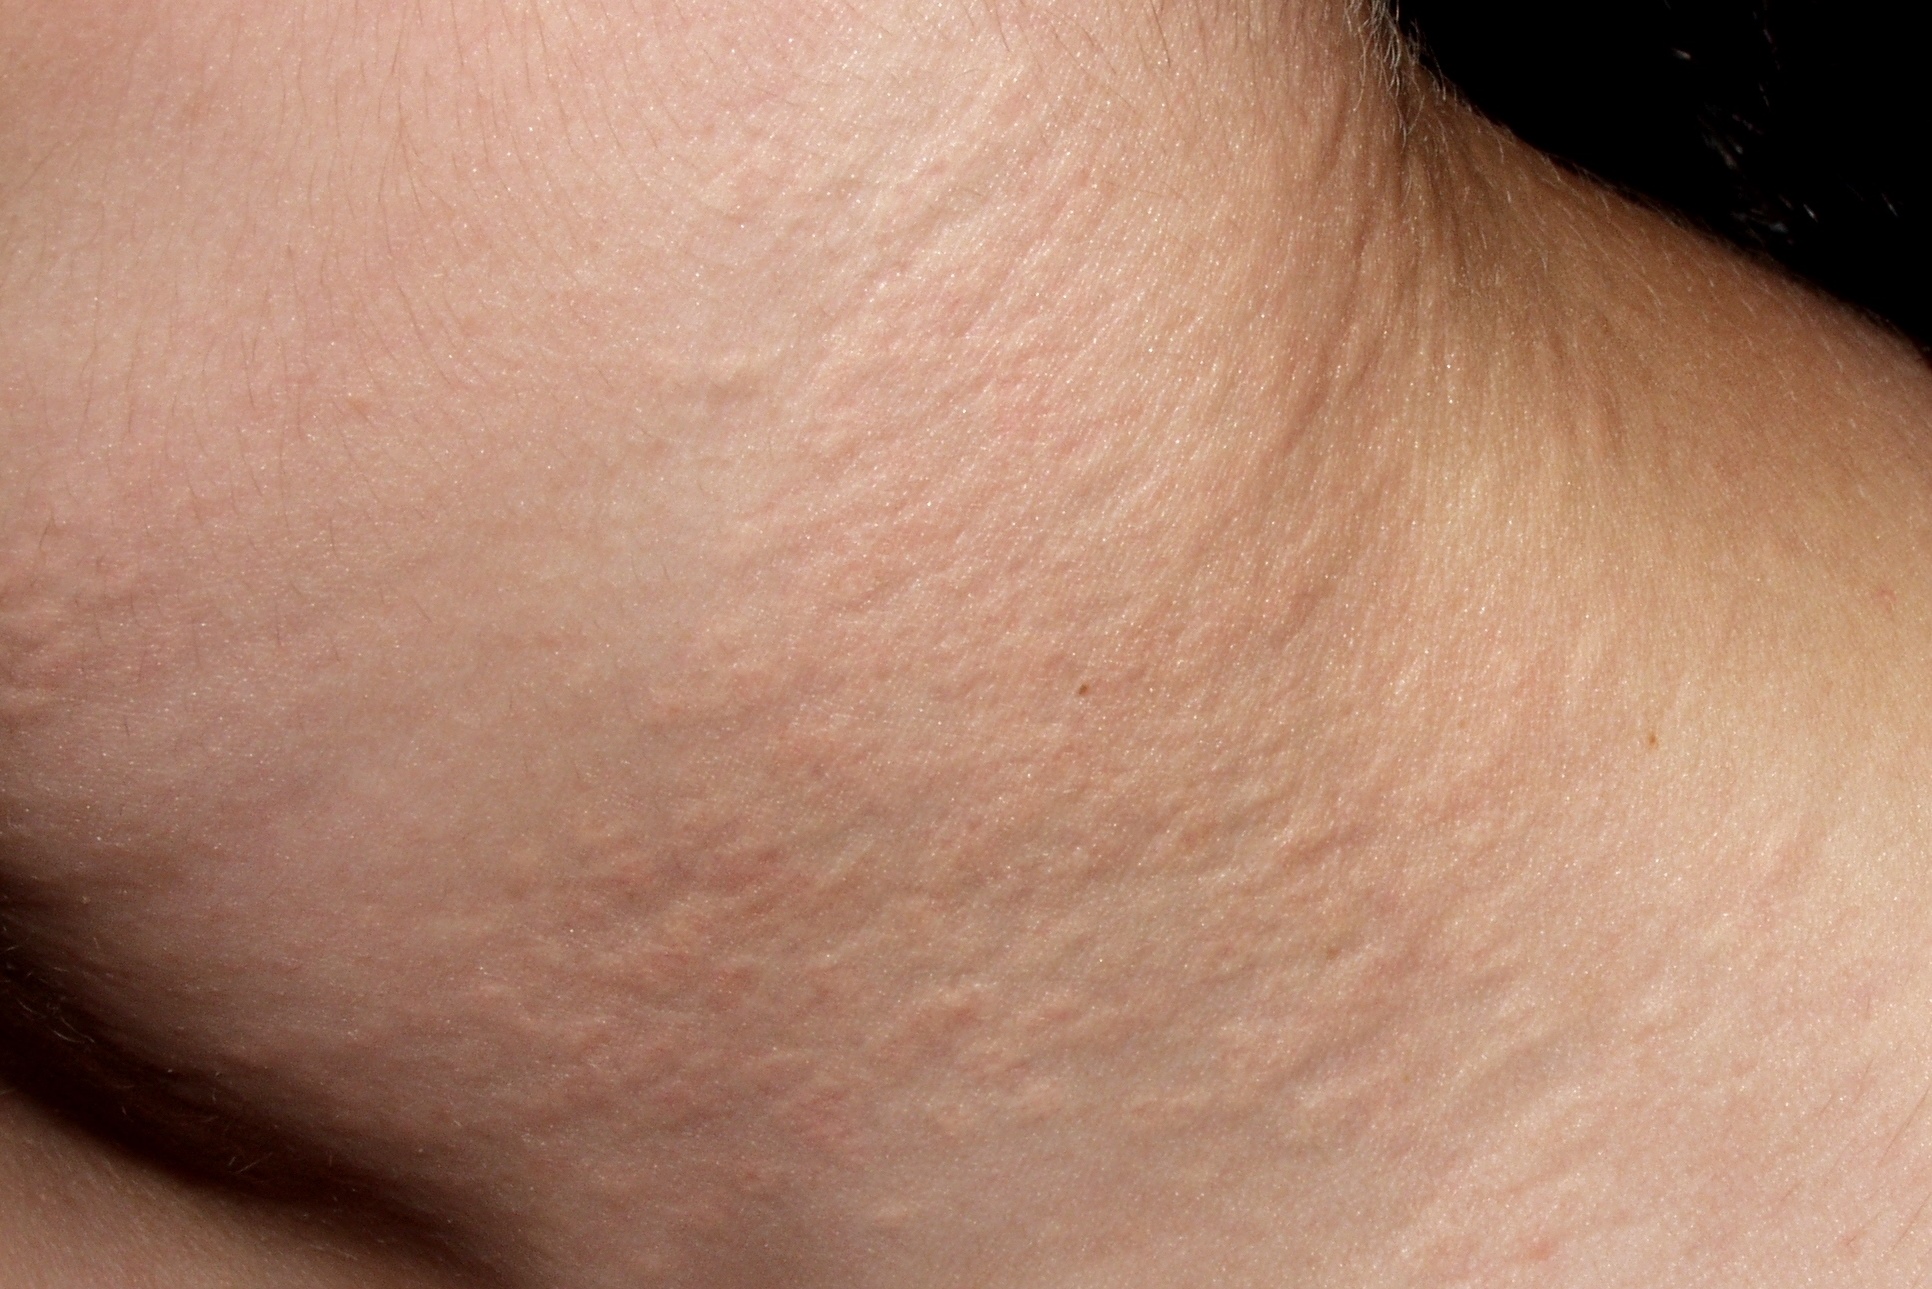
Pseudoxantoma elástico Q82.8; placas amarillentas de superficie abollonada y lisa (en piel de naranja) en los lados del cuello
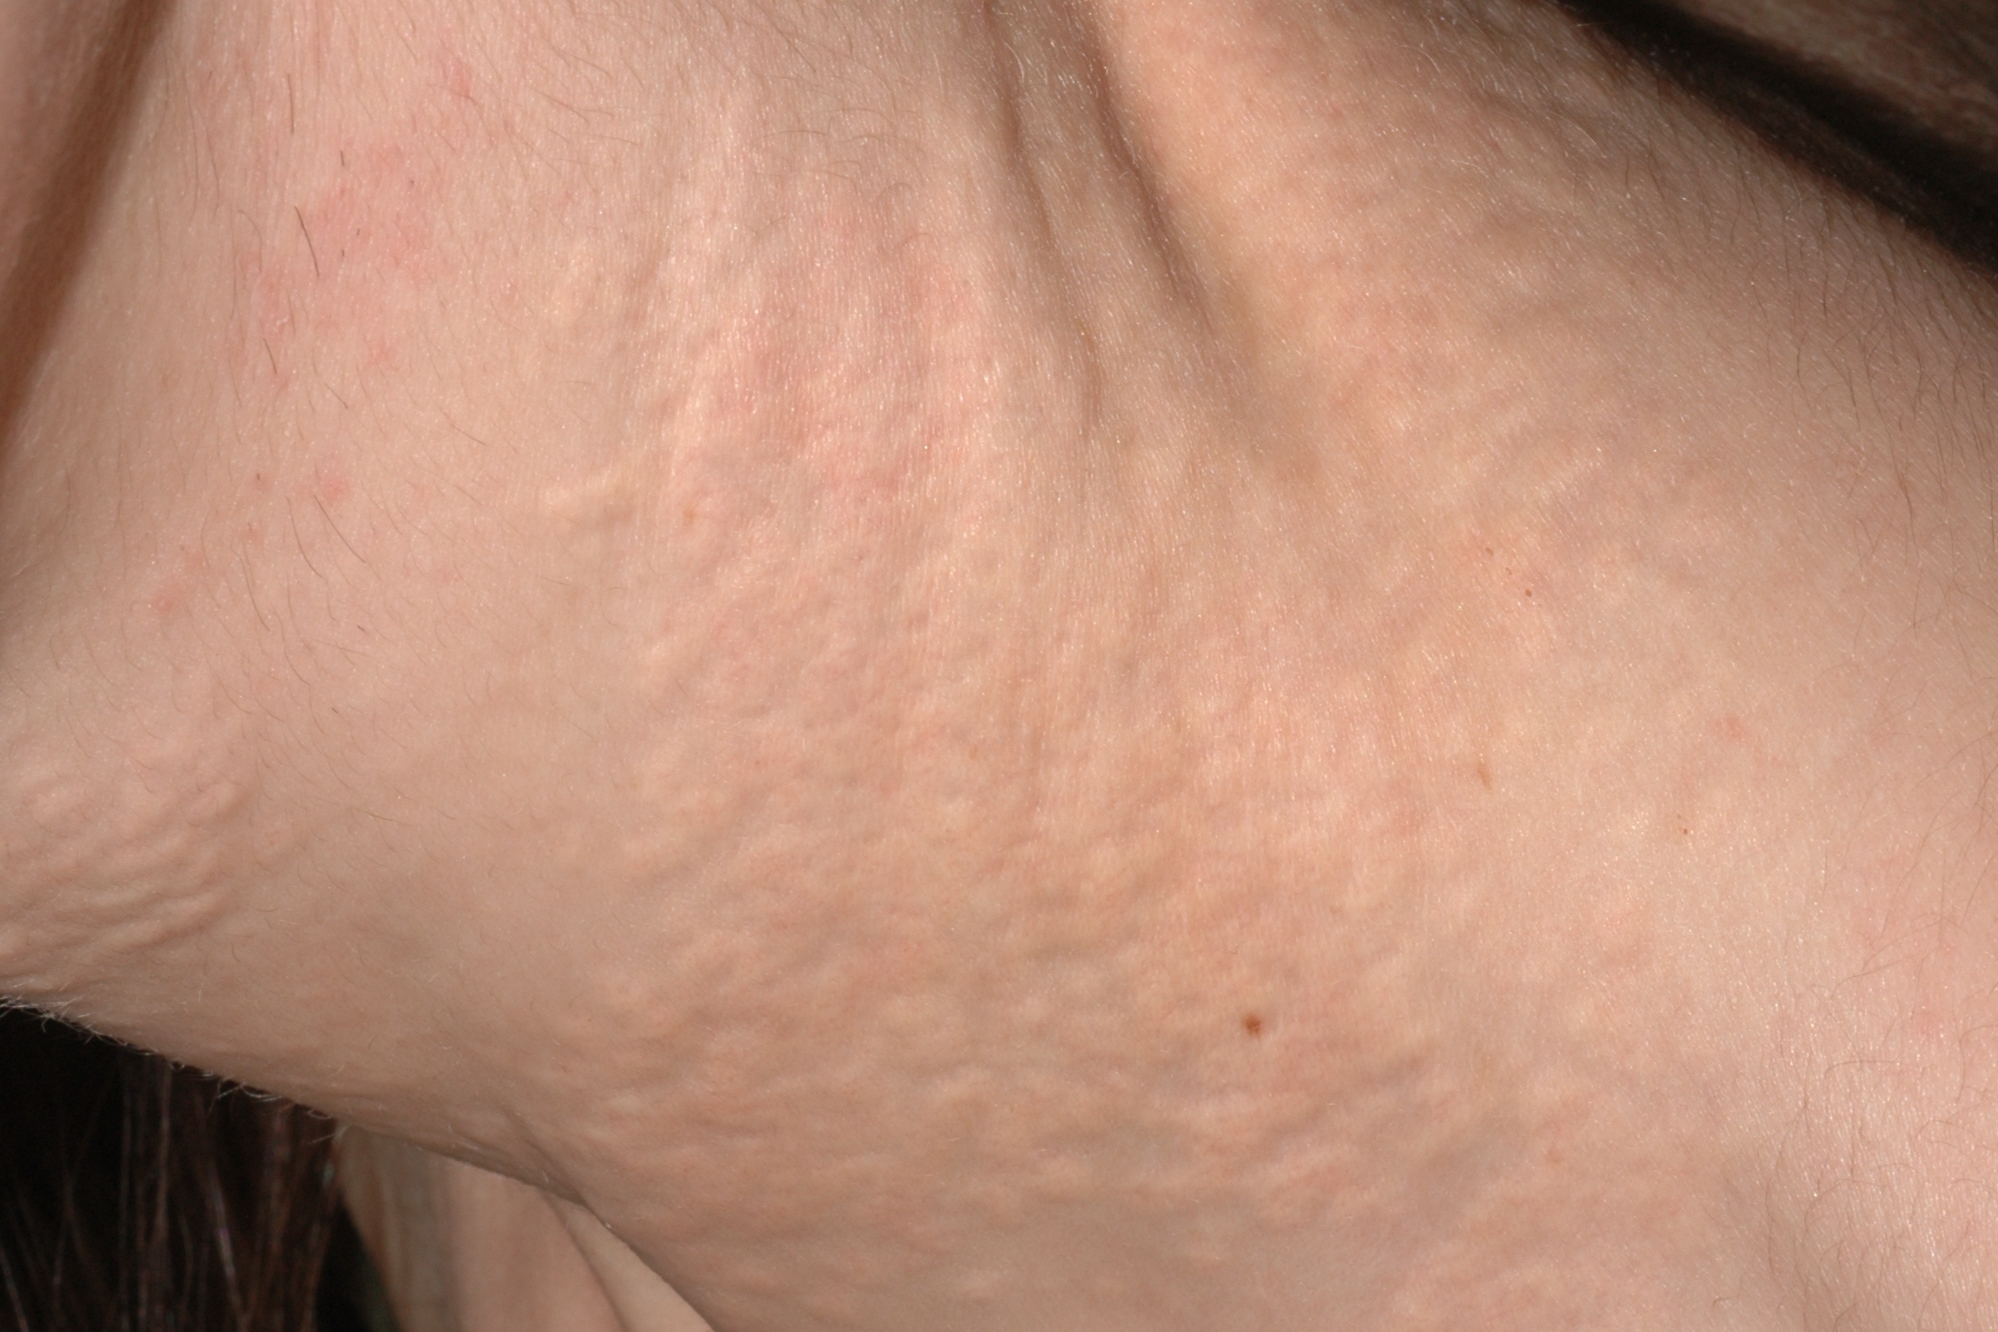
Pseudoxantoma elástico Q82.8; en los lados del cuello
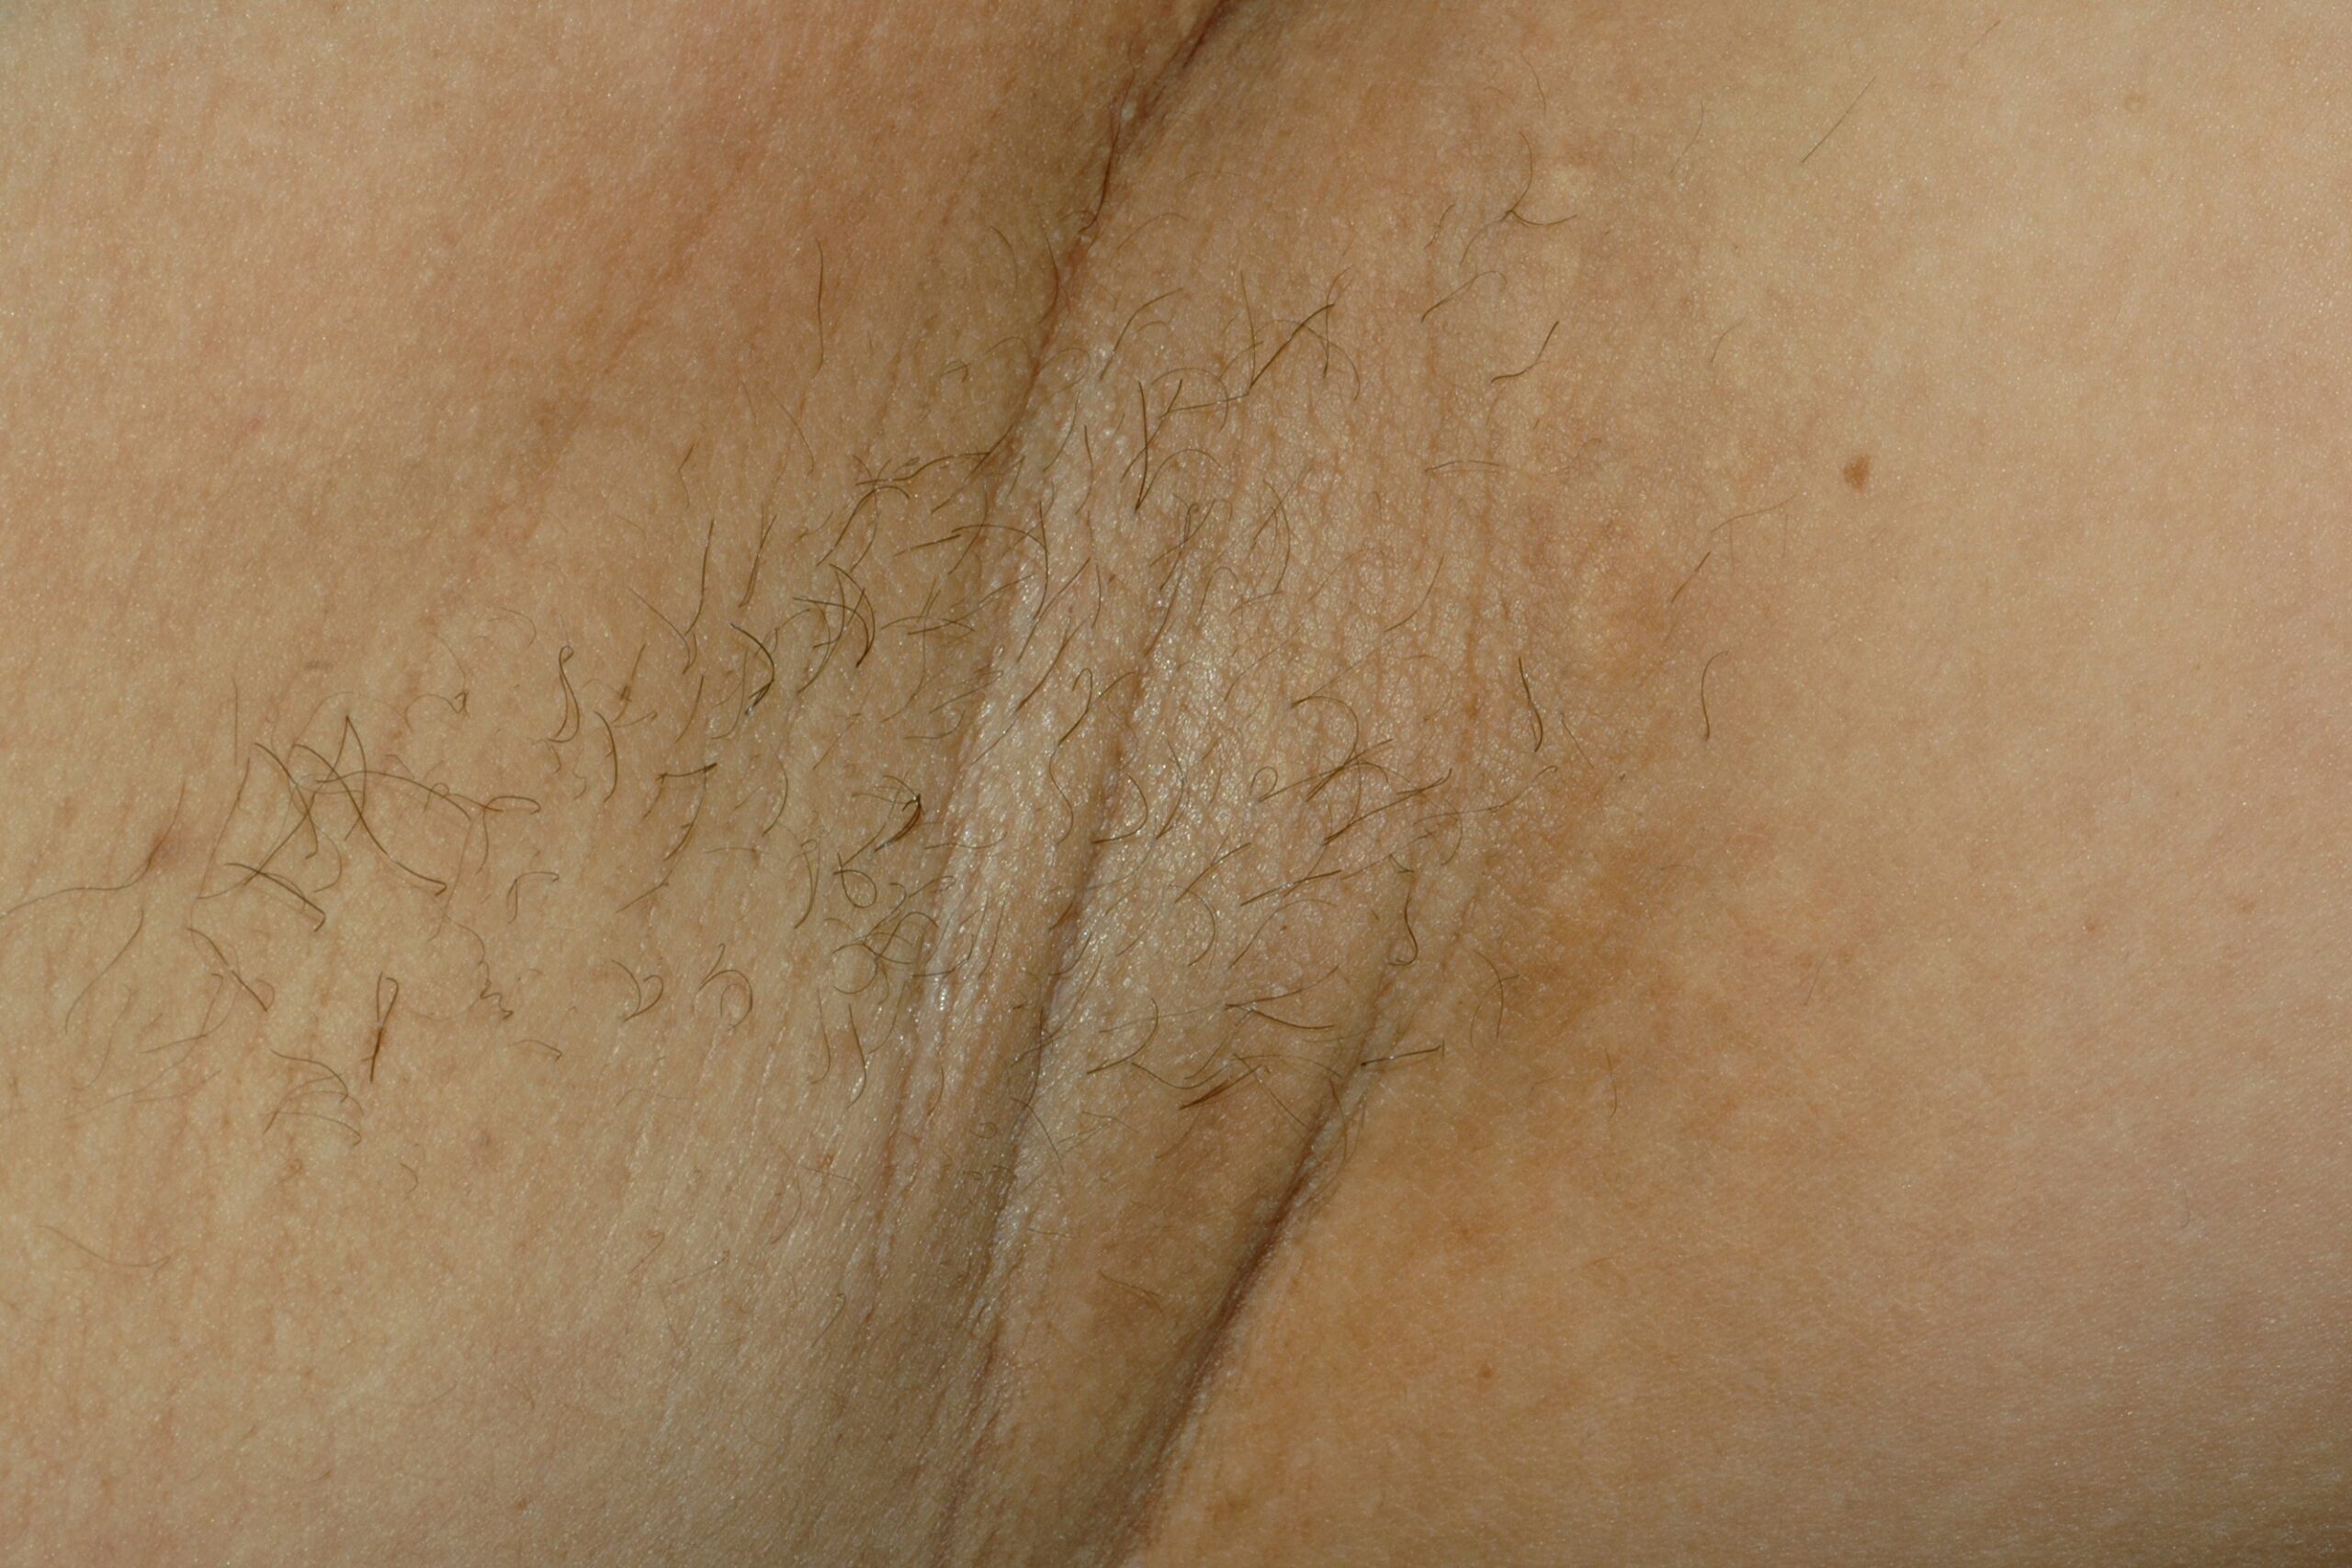
Pseudoxantoma elástico Q82.8 en las axilas (placas amarillentasde de superficie abollonada y lisa en las axilas)
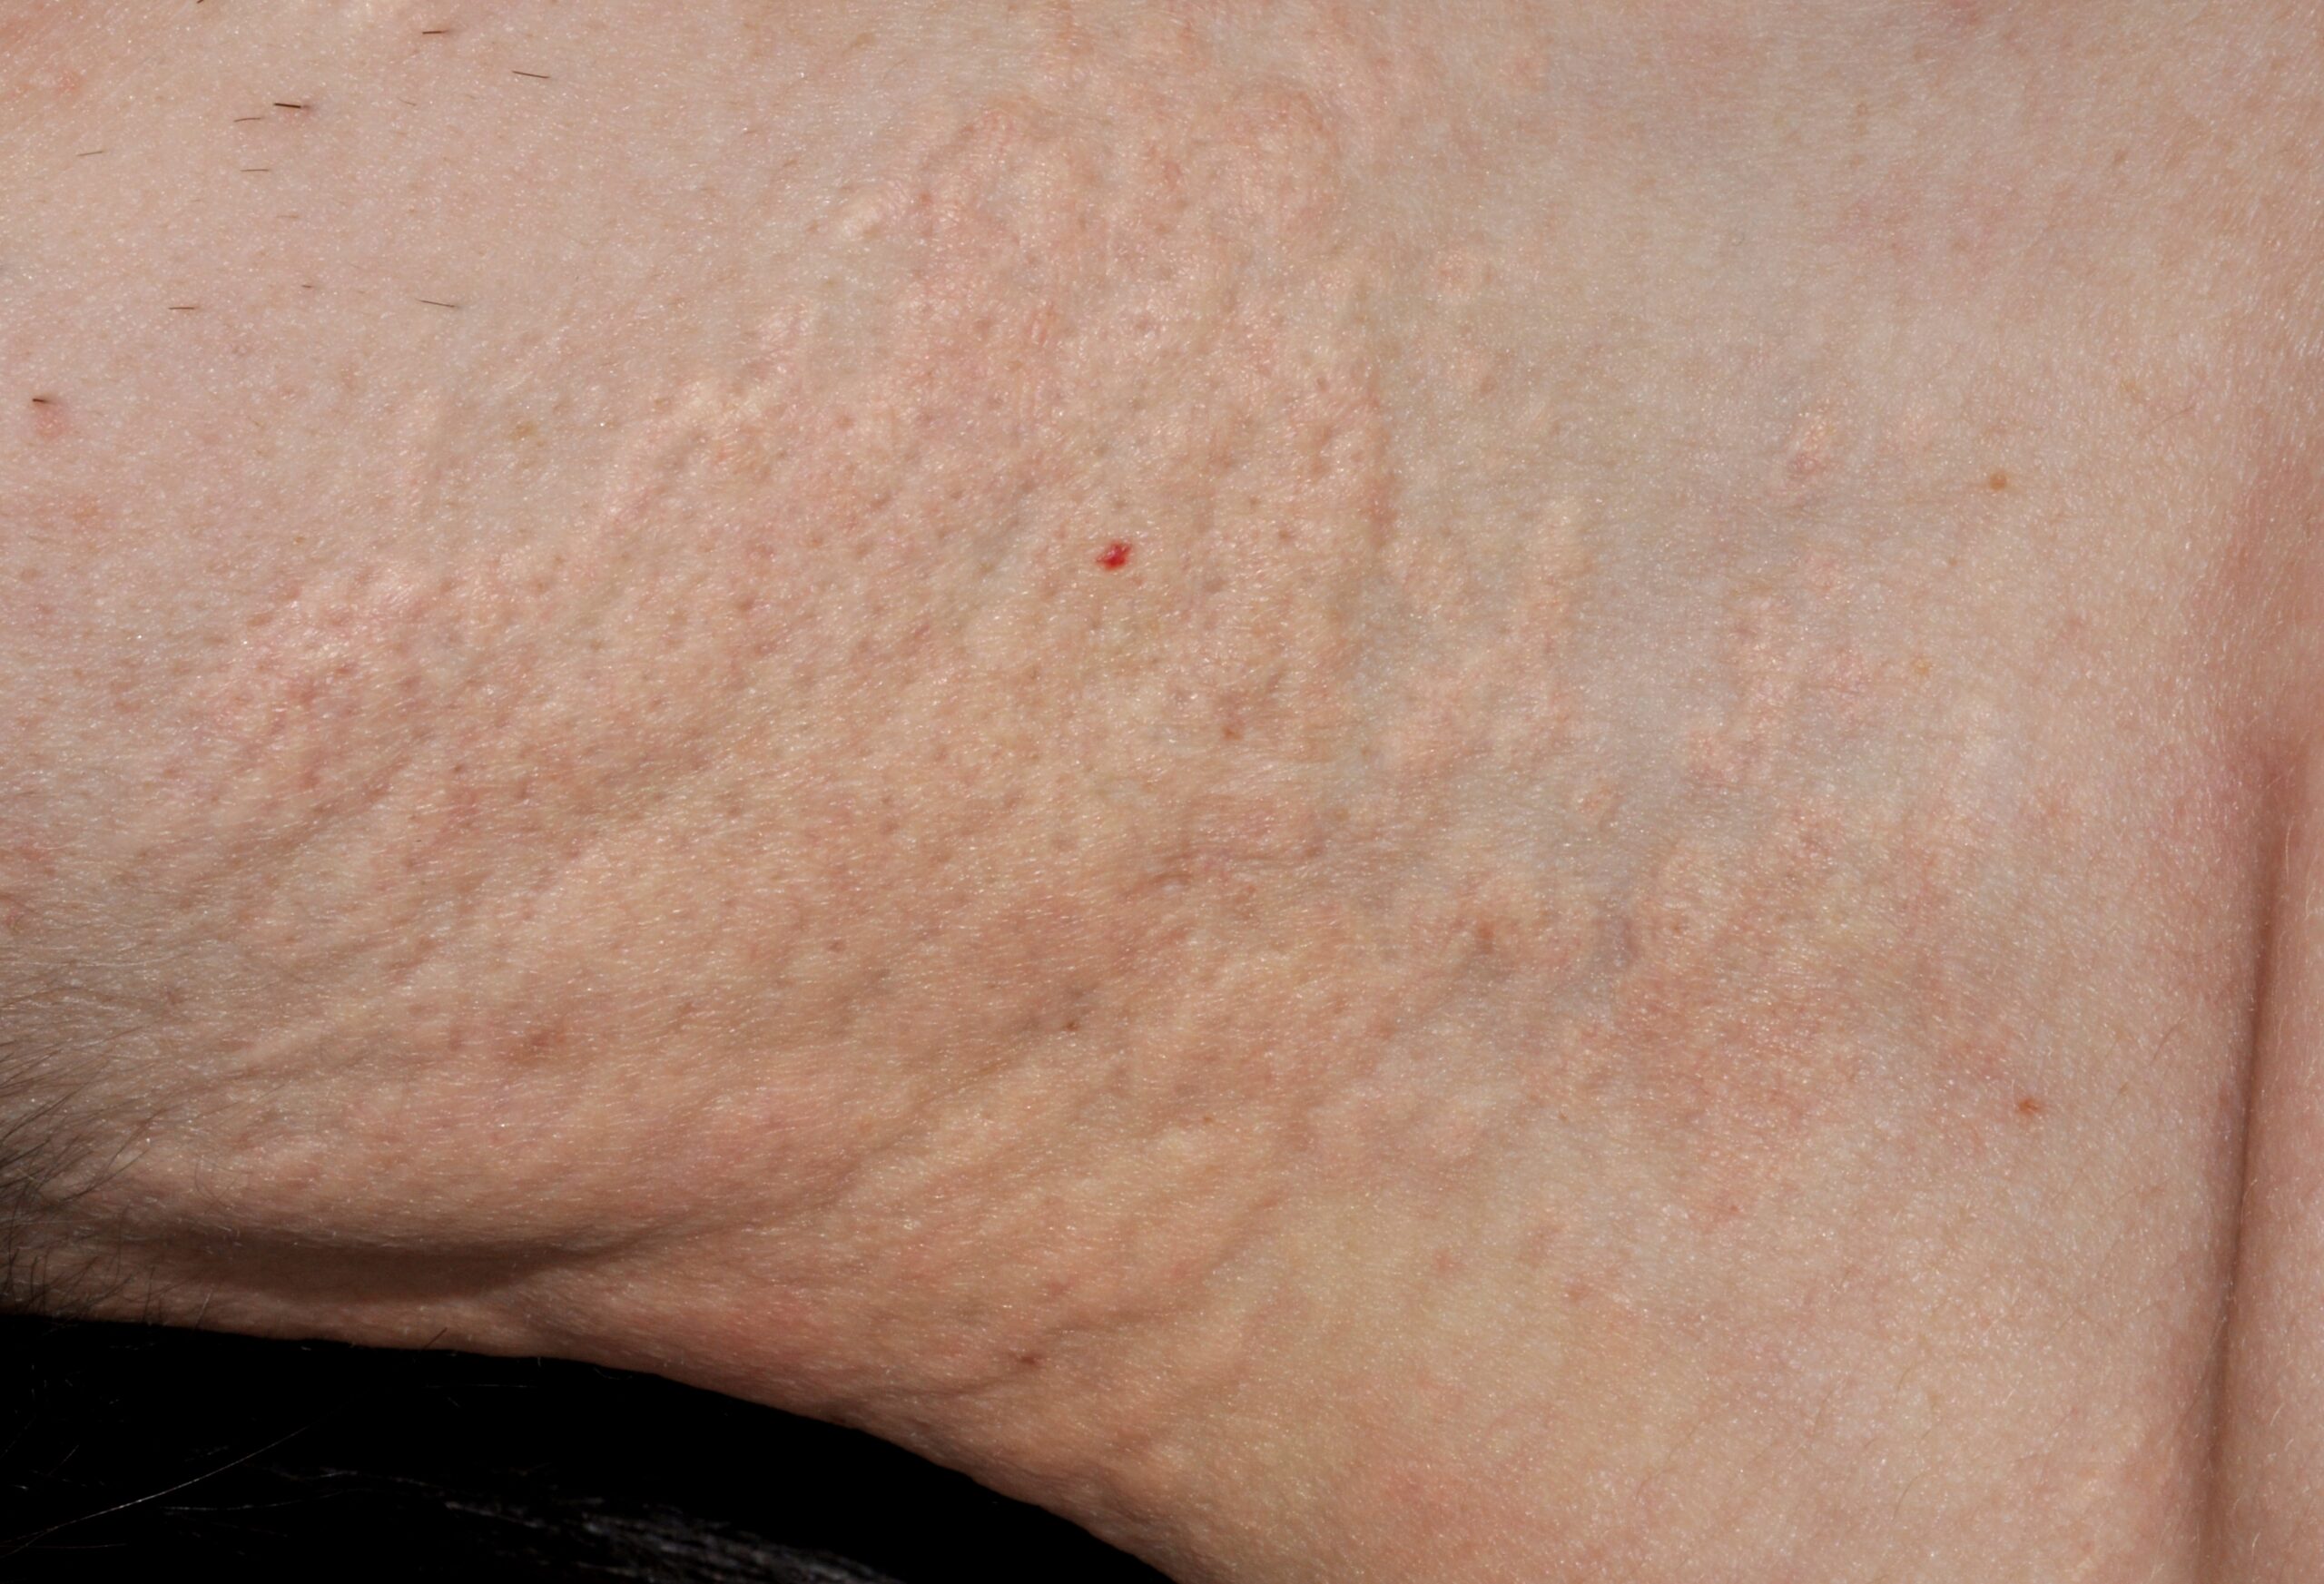
Pseudoxantoma elástico Q82.8; placas amarillentas en las axilas
Clínicamente, las manifestaciones cutáneas suelen ser el primer signo (Laghi, 2024; Martin, 2026). Consisten en pequeñas máculas o pápulas amarillentas o del color de la piel, especialmente en el cuello y grandes pliegues (axilas, fosas antecubitales, región periumbilical, ingles y huecos poplíteos), que pueden confluir formando placas reticuladas con patrón en empedrado y, con el tiempo, piel laxa y arrugada. También puede haber afectación de mucosas, especialmente oral, vaginal o rectal. El consenso REACT-PXE destaca la mucosa del labio inferior como una localización frecuente en adultos (Contro G, 2019).
La afectación ocular se relaciona con la calcificación de la membrana de Bruch. También se puede producir estrías angioides, neovascularización coroidea, hemorragia, cicatrización y pérdida de visión central si no se trata (Loewinger AS, 2023). Las estrías angioides y el peau d’orange se consideran criterios diagnósticos mayores en el consenso REACT-PXE, mientras que la membrana de Bruch calcificada visible, las lesiones en cola de cometa y los drusen del disco óptico se consideran criterios menores (Martin, 2026).
A nivel vascular, la calcificación distrófica afecta sobre todo arterias pequeñas y medianas, con riesgo de estenosis, aneurismas, claudicación, ictus isquémico, angina, infarto de miocardio y enfermedad arterial periférica. También se han descrito hemorragias gastrointestinales o urinarias en aproximadamente el 15% de los pacientes.
El diagnóstico puede hacerse en muchos pacientes por la presentación clínica, pero debe apoyarse en la biopsia cutánea lesional y/o estudios genéticos según el contexto (Martin, 2026). La biopsia de una lesión típica permite demostrar fragmentación y calcificación de fibras elásticas en dermis media, y para su análisis se recomiendan tinciones como von Kossa o rojo de alizarina para calcio, y orceína o Weigert para fibras elásticas (Martin, 2026).
No existe actualmente un tratamiento específico curativo para el PXE. El abordaje es principalmente sintomático y multidisciplinar (Beaussier T, 2025). La detección precoz y el seguimiento dermatológico, oftalmológico, cardiovascular y metabólico son esenciales para reducir complicaciones y mejorar la calidad de vida (Brokamp G, 2022).
b. Telangiectasia hemorrágica hereditaria (enfermedad de Rendu-Osler-Weber)
La THH es una genodermatosis vascular rara, de herencia autosómica dominante, que está causada por mutaciones en los genes ENG (50%), ACVRL1 (1/3 de los casos). Más raramente están mutados los genes SMAD4 y GDF2 (Kim D, 2019). Se caracteriza por malformaciones arteriovenosas (sin lecho capilar interpuesto) que establecen comunicaciones directas entre arterias y venas (Macri A, 2026). Las variantes en ACVRL1 explican aproximadamente el 52% de los casos, pero también se han detectado variantes genéticas en ENG (44%) y en SMAD4 (1%) mientras que el resto permanecen sin causa molecular identificada. Las mutaciones en ENG se asocian con mayor frecuencia a malformaciones arteriovenosas pulmonares y cerebrales, mientras que las de ACVRL1/ALK1 se relacionan más con malformaciones hepáticas e hipertensión pulmonar (McDonald, 2026; Macri A, 2026). Estas lesiones se manifiestan como telangiectasias mucocutáneas y como malformaciones arteriovenosas viscerales, con afectación predominante de nariz, piel, mucosas, pulmón, hígado, cerebro y tubo digestivo (Orizaga, 2019).
Desde el punto de vista etiológico, el diagnóstico molecular se establece mediante la identificación de una variante patogénica heterocigota en ACVRL1, ENG o SMAD4 (Kim D, 2019; McDonald, 2026). Las variantes en ACVRL1 explican aproximadamente el 52% de los casos, pero también se han detectado variantes genéticas en ENG (44%) y en SMAD4 (1%) mientras que el resto permanecen sin causa molecular identificada. Las mutaciones en ENG se asocian con mayor frecuencia a malformaciones arteriovenosas pulmonares y cerebrales, mientras que las de ACVRL1/ALK1 se relacionan más con malformaciones hepáticas e hipertensión pulmonar (McDonald, 2026; Orizaga, 2019).
Epidemiológicamente, la enfermedad tiene una distribución geográfica amplia y probablemente está infradiagnosticada. La prevalencia clínica estimada es de aproximadamente 1/5.000, aunque estudios basados en frecuencias alélicas de variantes patogénicas en ENG y ACVRL1 han estimado cifras entre 2,1/5.000 y 11,9/5.000. Cada hijo de una persona afectada tiene un riesgo del 50% de heredar la variante patogénica, y la penetrancia de las manifestaciones aumenta con la edad (Orizaga, 2019; McDonald, 2026).
La clínica consiste en epistaxis recurrente, telangiectasias mucocutáneas y antecedente familiar (Orizaga, 2019). La epistaxis es la manifestación más frecuente, suele comenzar en la infancia (con una edad media cercana a los 12 años) y aparece en hasta el 95% de los pacientes (Macri A, 2026). Las telangiectasias se localizan sobre todo en labios, lengua, cara, dedos, mucosa oral, nasal y gastrointestinal. Se trata de lesiones puntiformes o del tamaño de una cabeza de alfiler, que blanquean con la presión y rellenan rápidamente. Pueden observarse como máculas rojo-violáceas de 1-3 mm, puntiformes o arborizantes, en cara, labios, nariz, lengua, pabellones auriculares, manos, tronco y pies (Orizaga, 2019).
Las malformaciones arteriovenosas viscerales determinan gran parte de la morbimortalidad (McDonald, 2026). Las pulmonares aparecen en el 30-50% de los pacientes y pueden causar disnea, hipoxemia, ictus, ataques isquémicos transitorios, abscesos cerebrales, hemoptisis o hemotórax (Tortora A, 2019). Las hepáticas son frecuentes, aunque menos del 10% son sintomáticas, y pueden manifestarse como insuficiencia cardiaca de alto gasto, hipertensión portal o enfermedad biliar. Las cerebrales aparecen aproximadamente en el 10% de los pacientes, mientras que las gastrointestinales suelen afectar estómago y duodeno, provocando sobre todo anemia ferropénica en adultos, rara vez antes de los 50 años (McDonald, 2026).
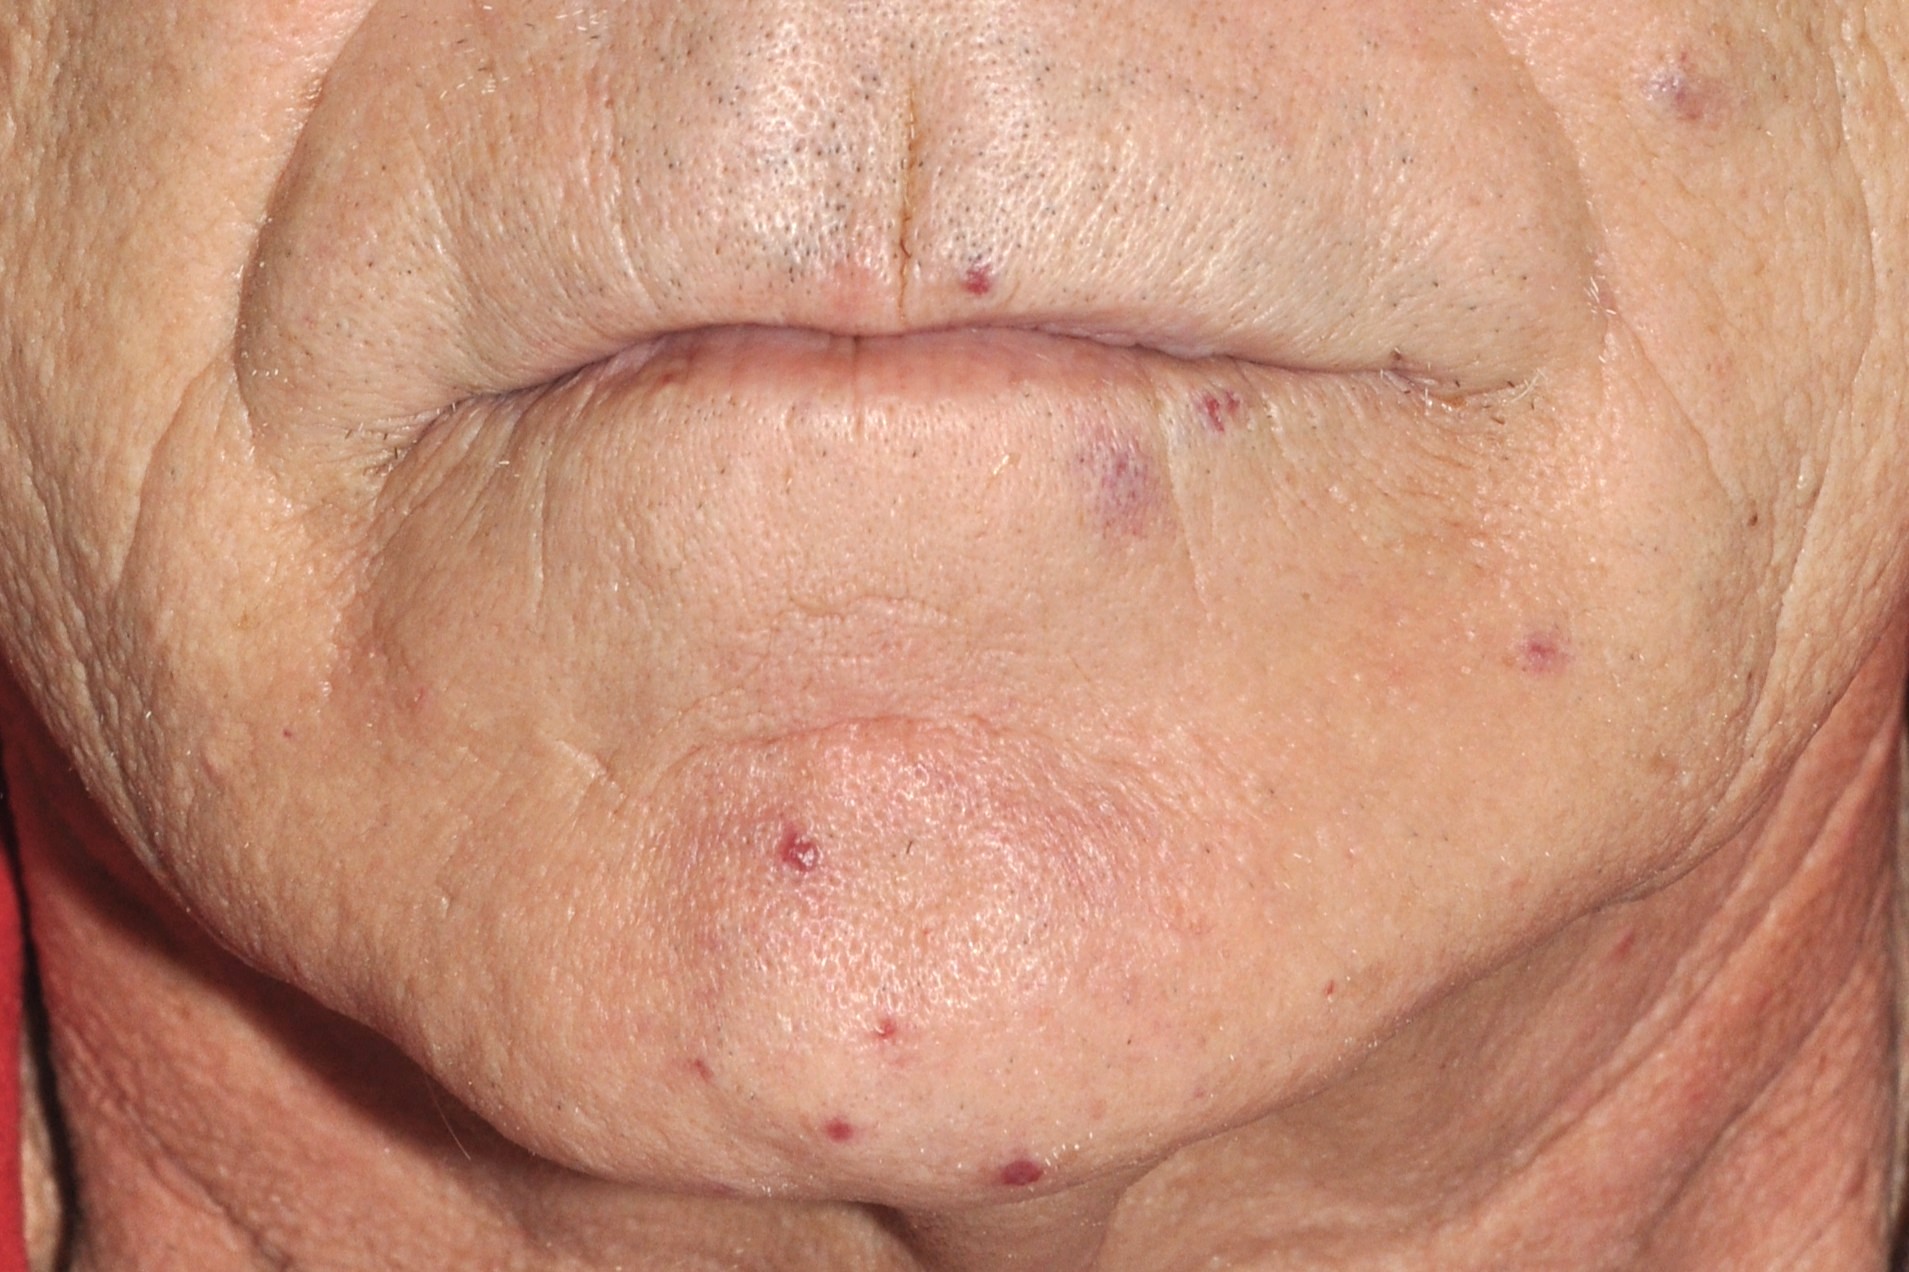
Enfermedad de Rendu Osler I78.0; pequeñas malformaciones arteriovenosas en las mejillas
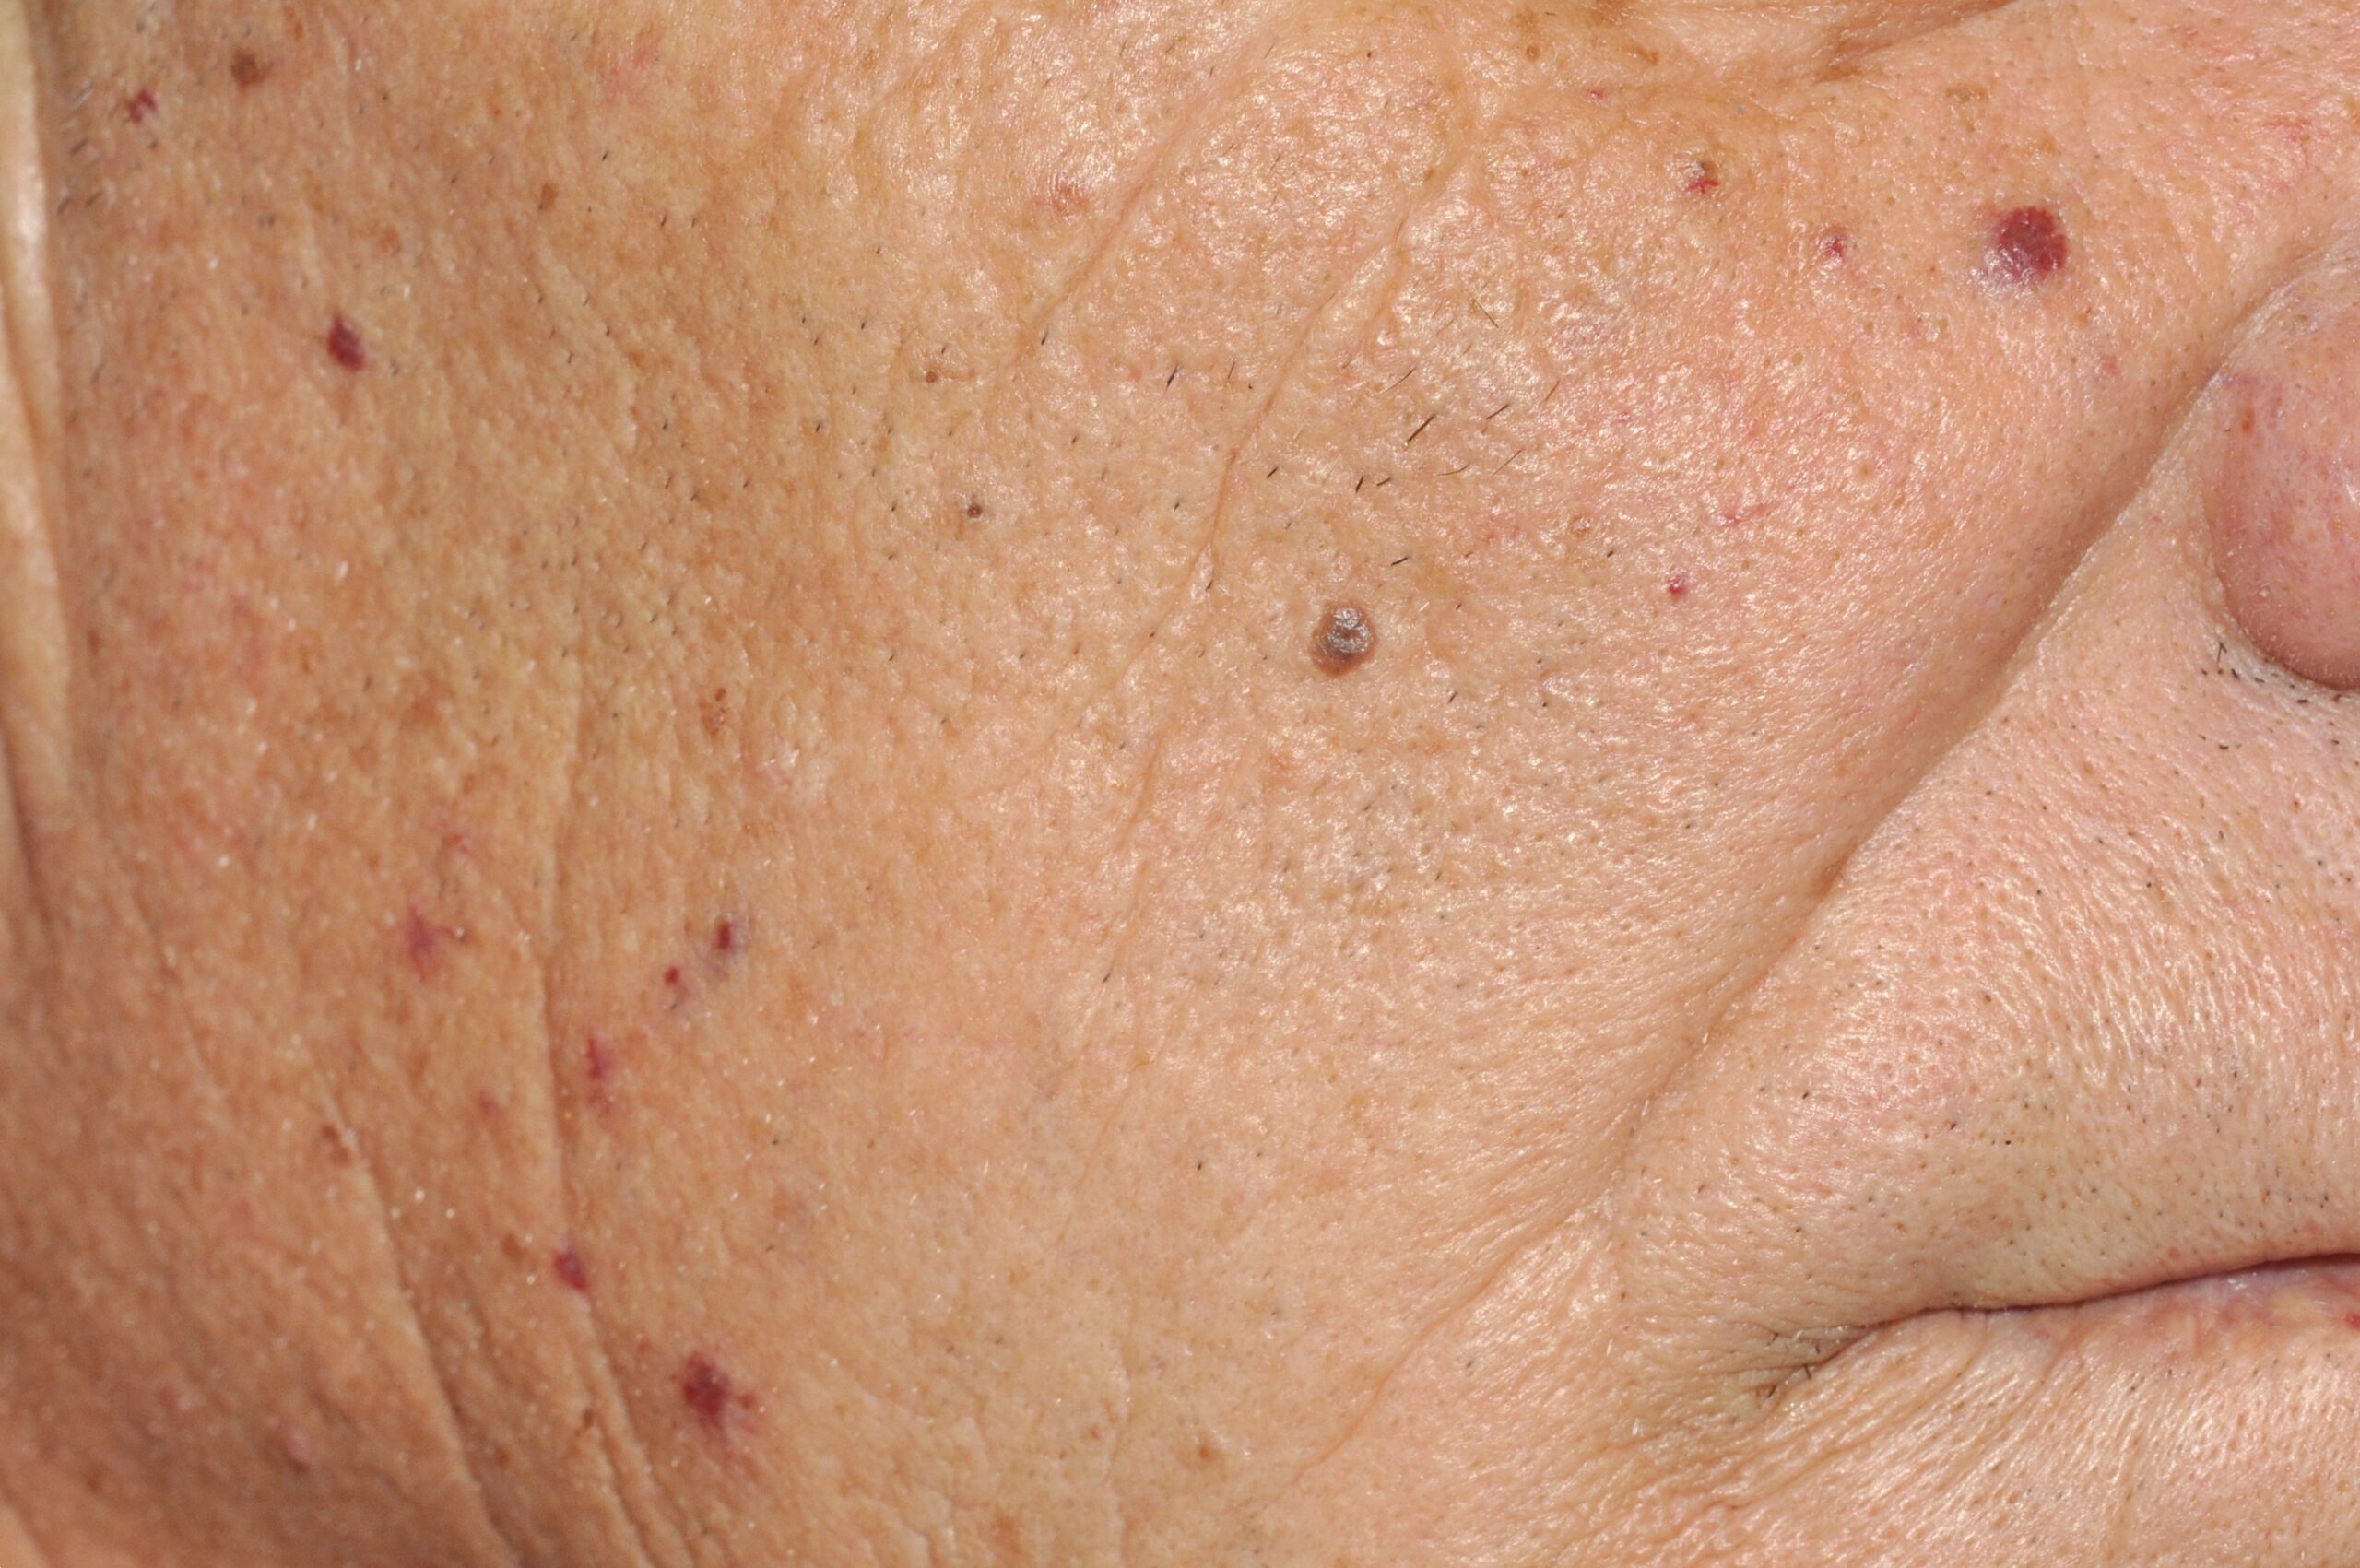
Enfermedad de Rendu Osler I78.0; malformaciones arteriovenosas en las mejillas
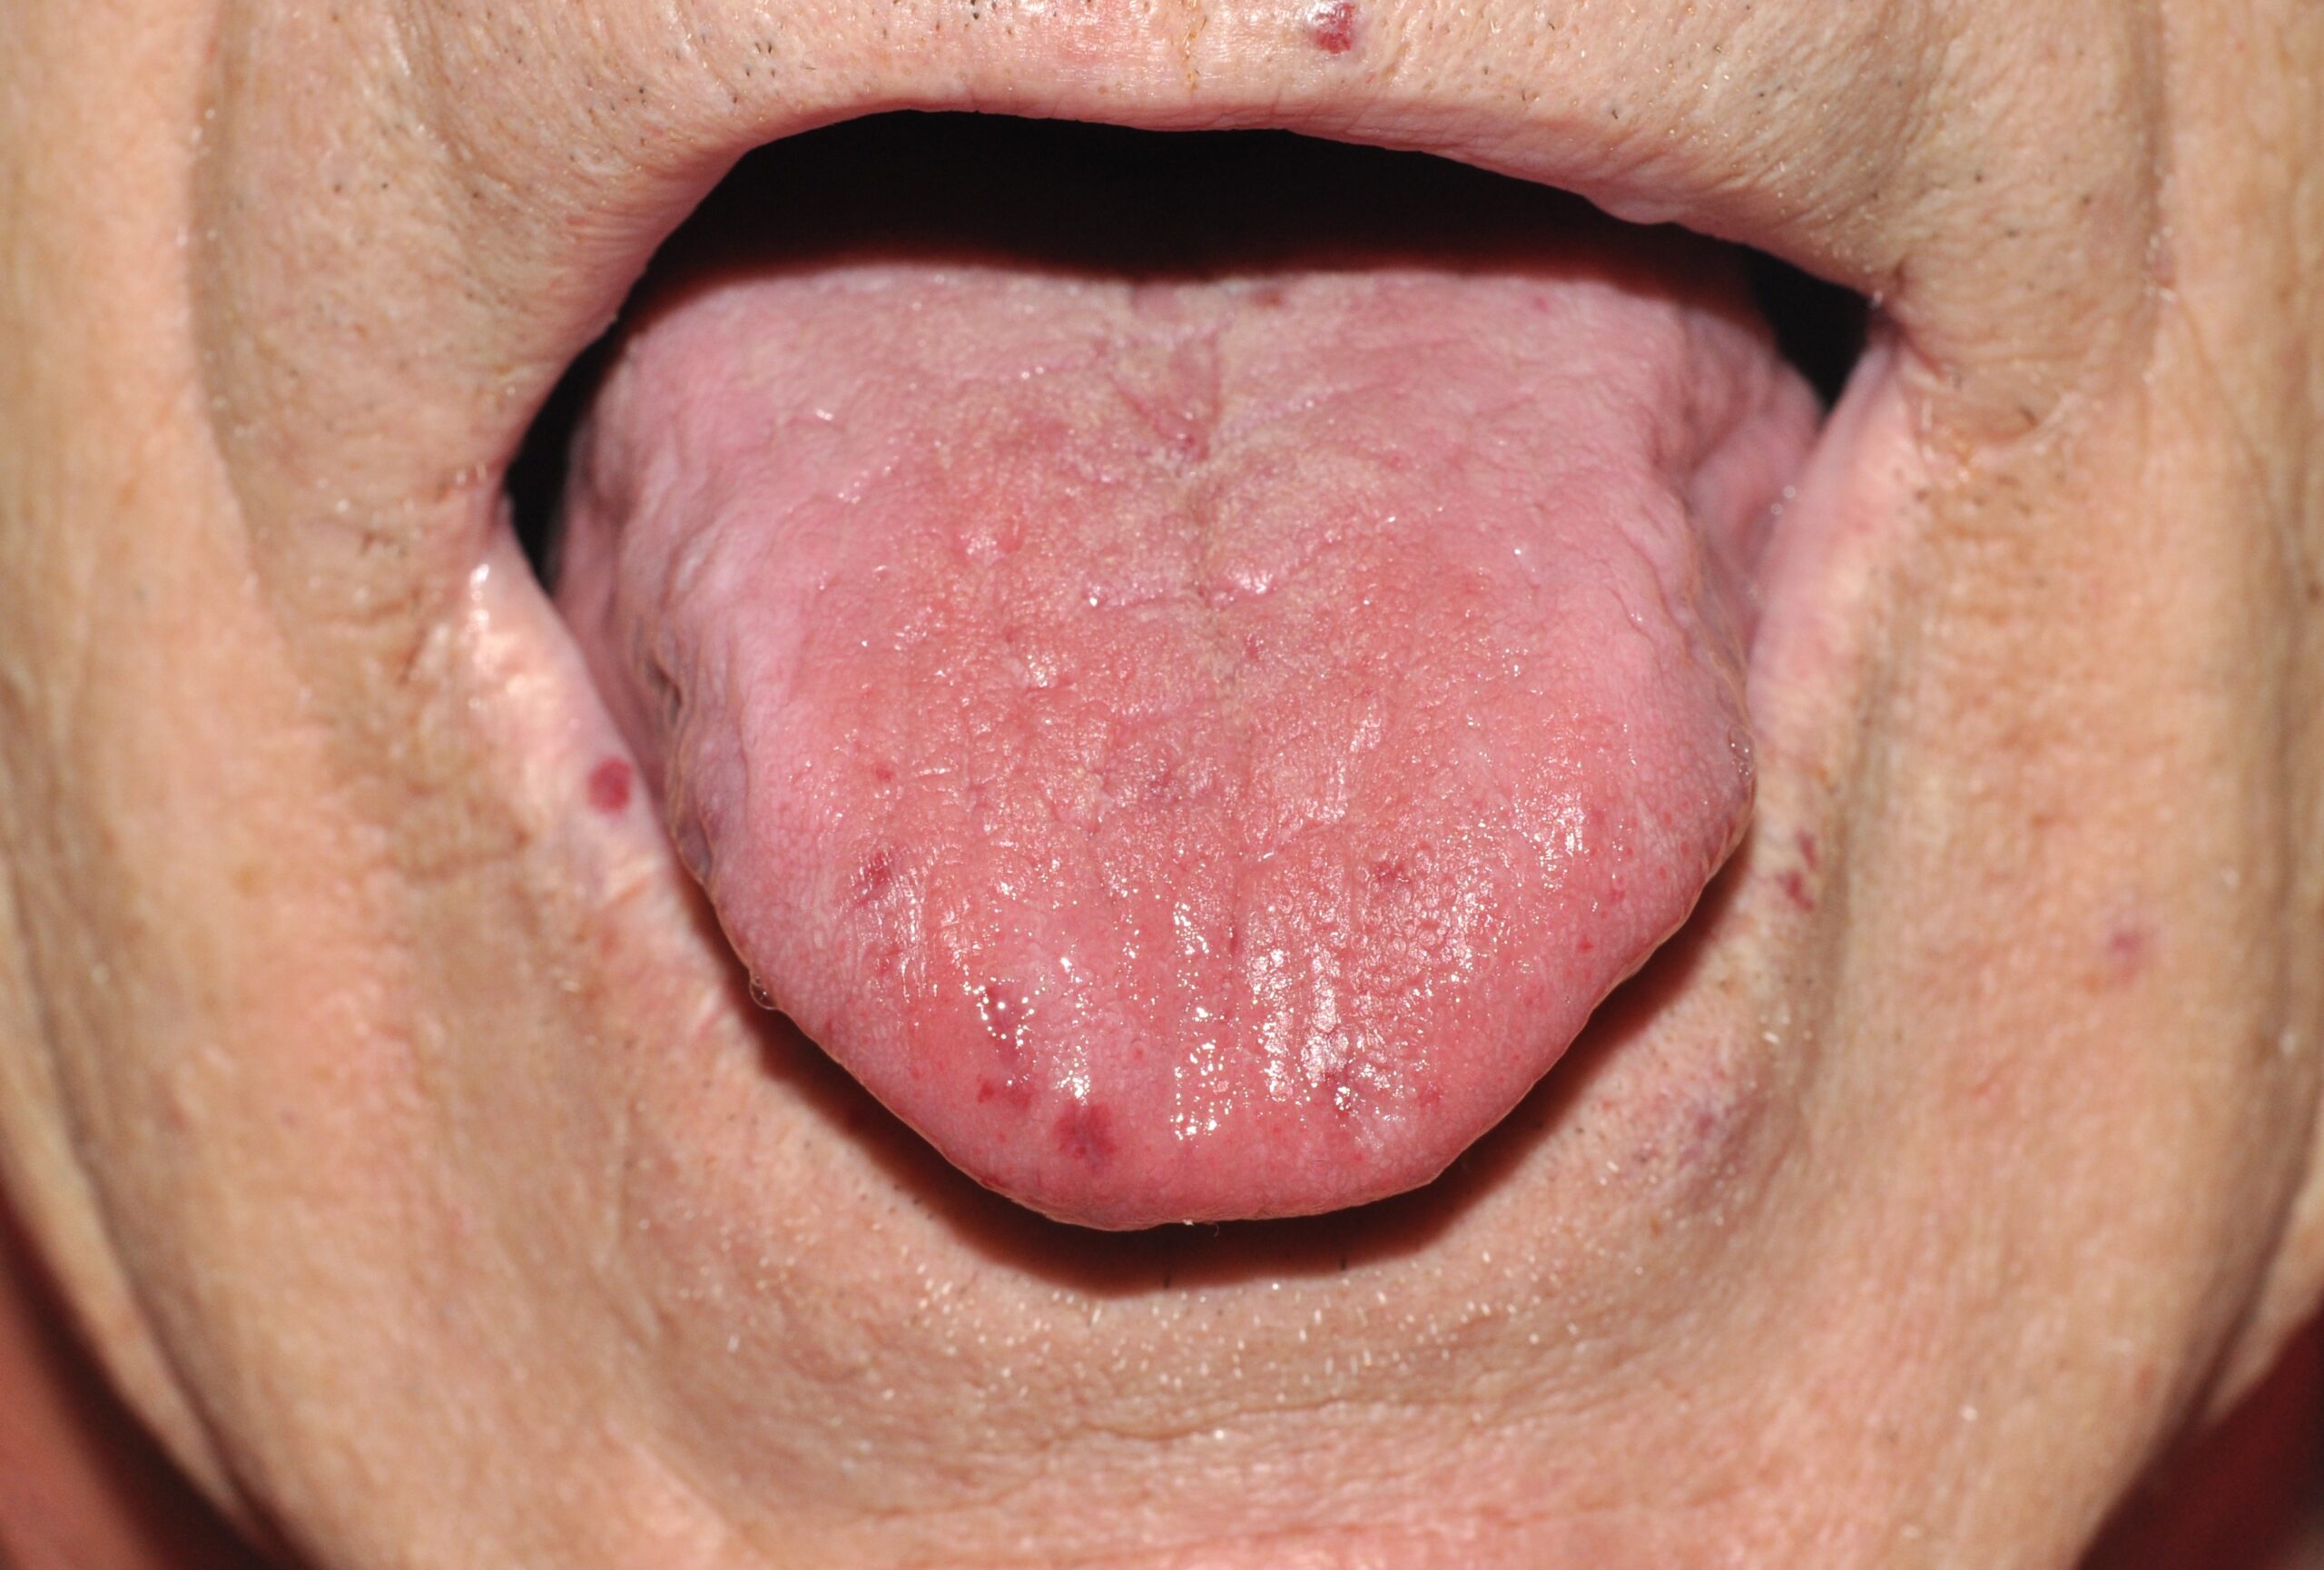
Enfermedad de Rendu Osler I78.0; múltiples lesiones de aspecto angiomatoso (malformaciones arterior-venosas) en la lengua y los labios
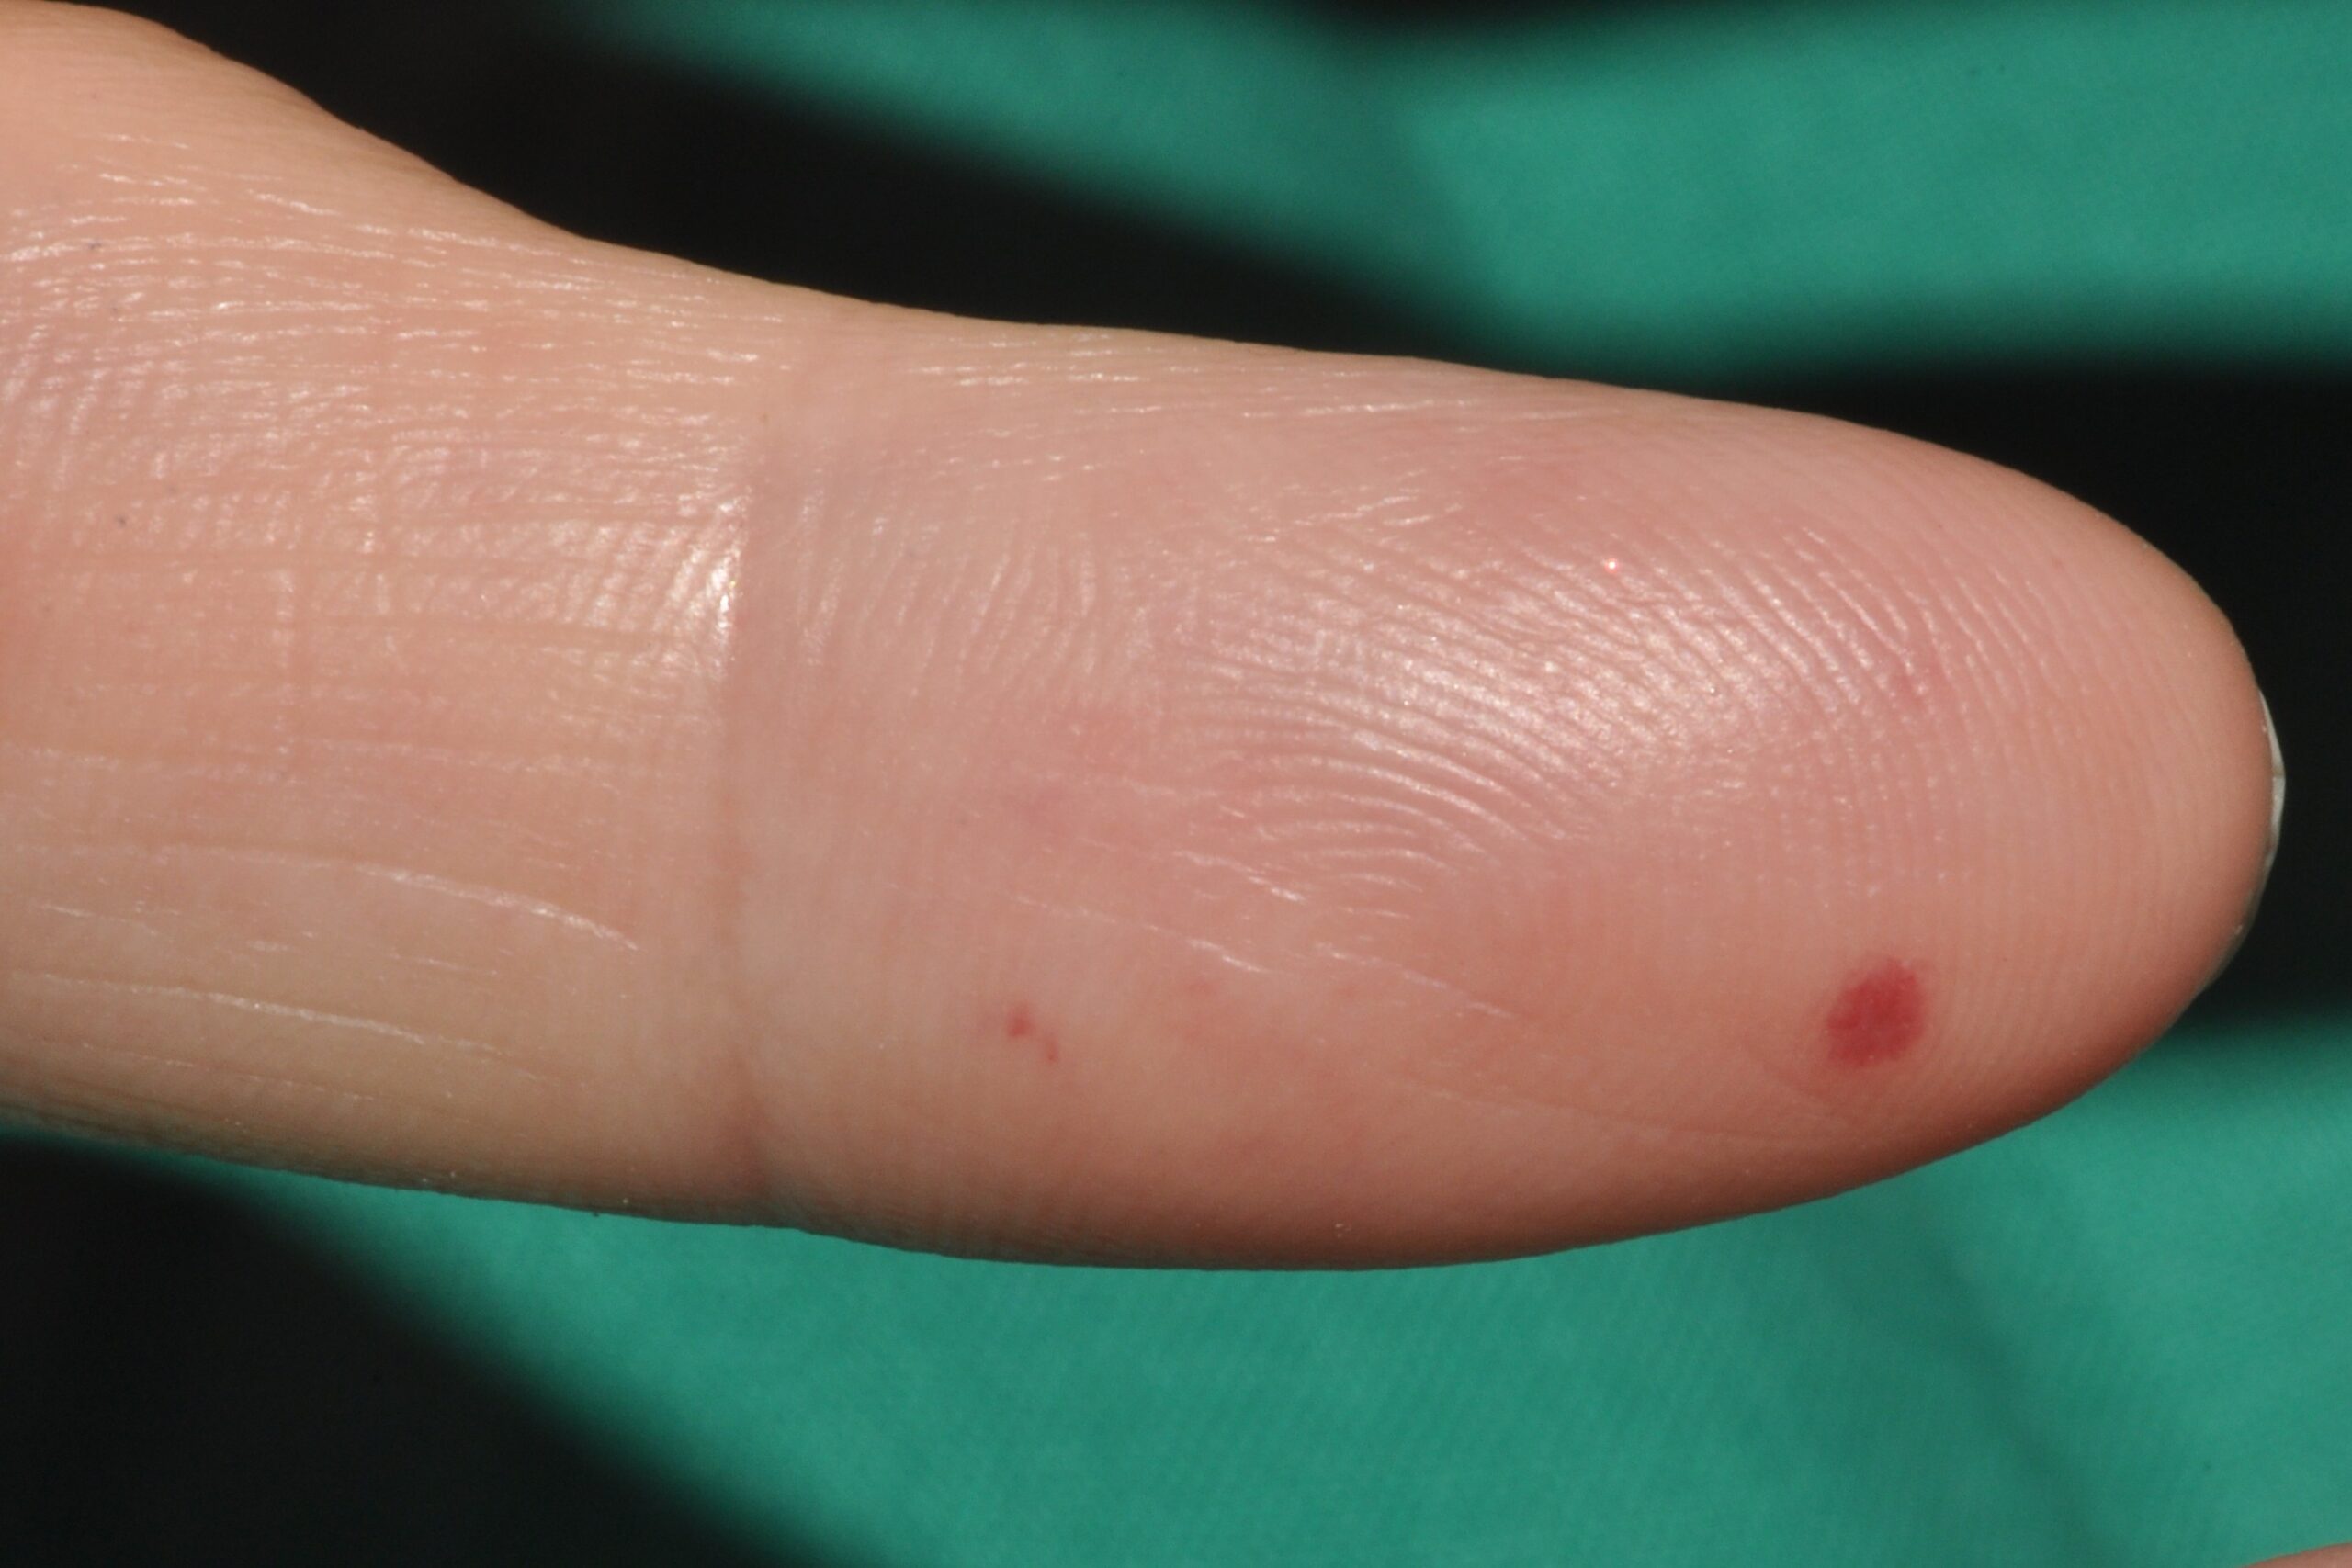
Enfermedad de Rendu Osler I78.0; malformaciones arteriovenosas en la punta de los dedos
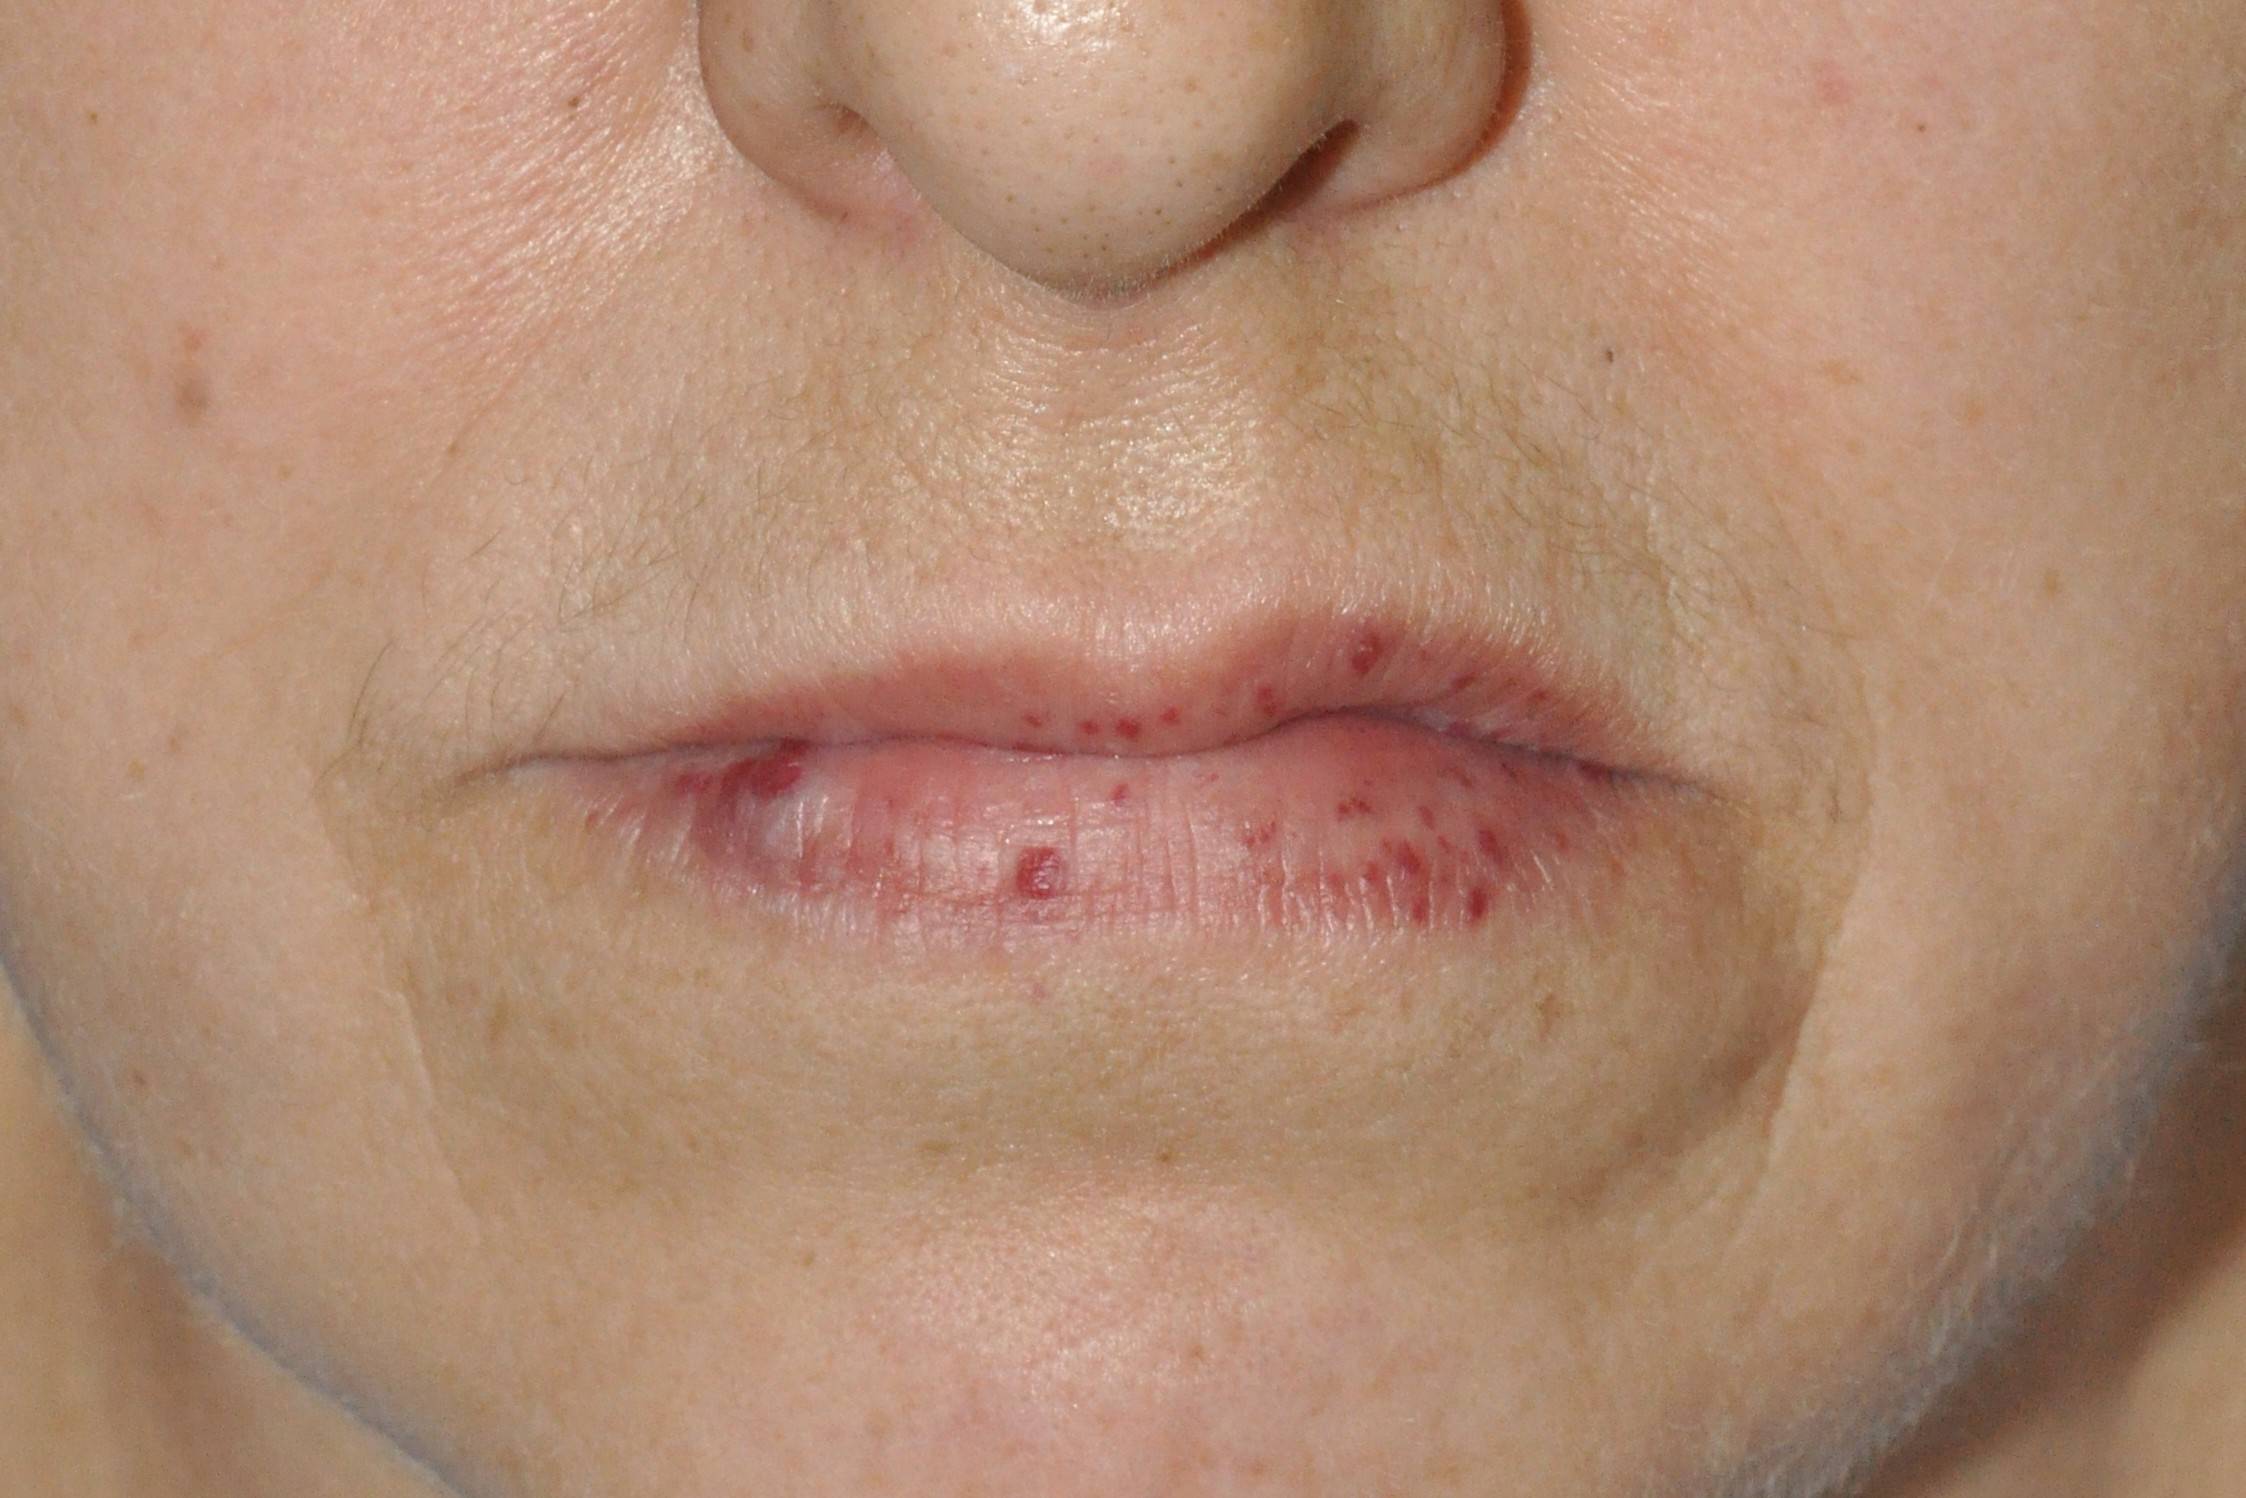
Enfermedad de Rendu Osler I78.0; múltiples malformaciones arteriovenosas en los labios
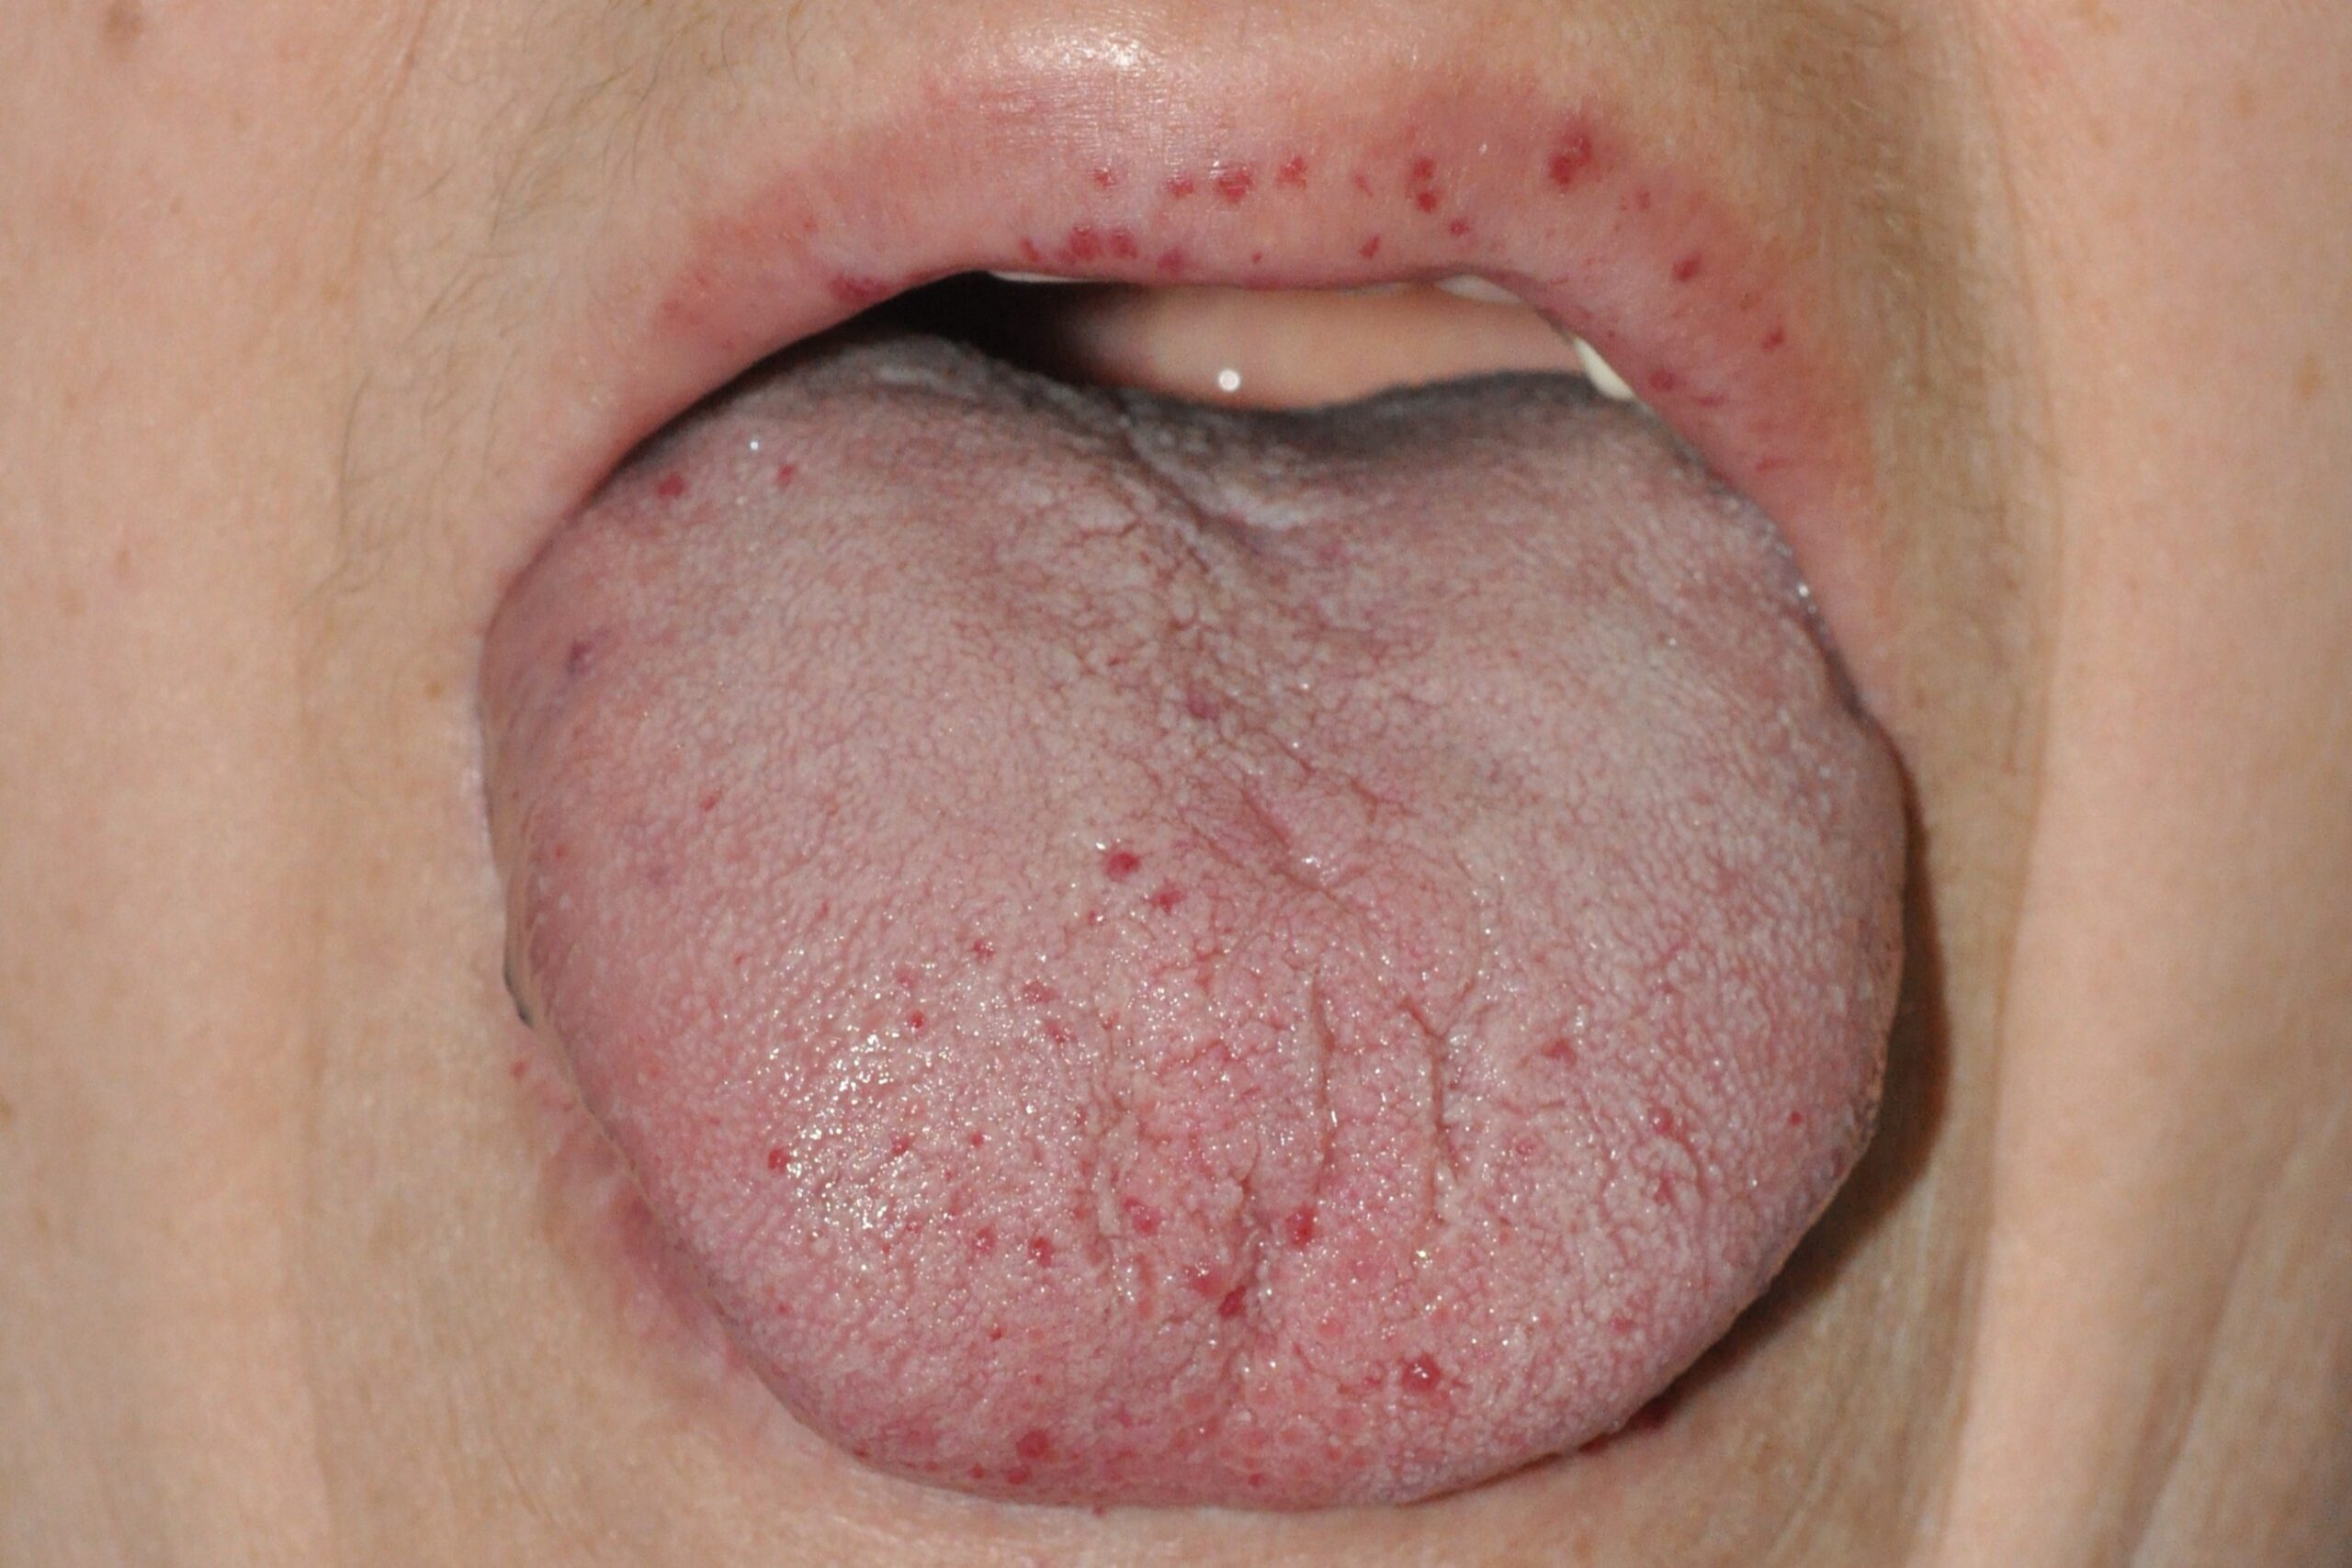
Enfermedad de Rendu Osler I78.0; múltiples lesiones angiomatoasas (malformaciones arterior-venosas) en la lengua y los labios
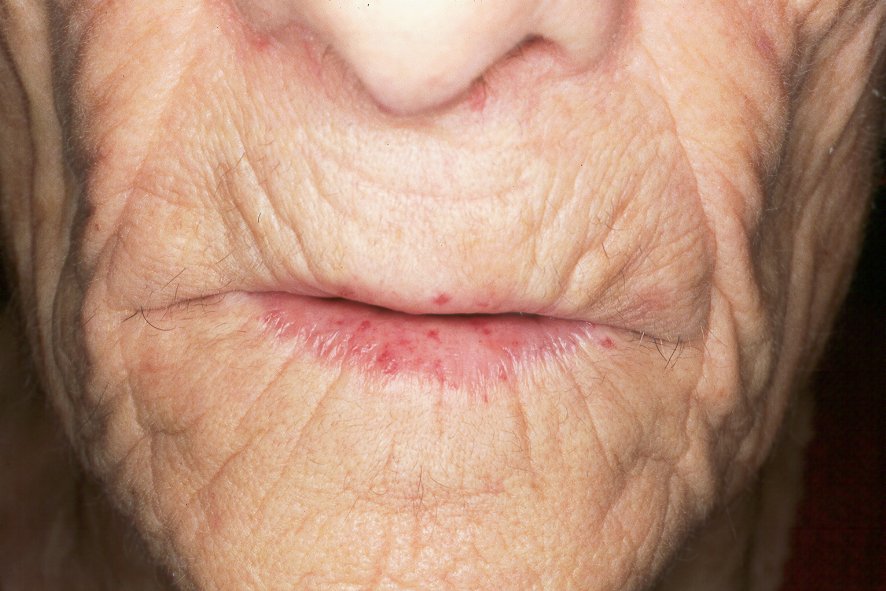
Enfermedad de Rendu-Osler I78.0; malformaciones arteriovenosas en los labios
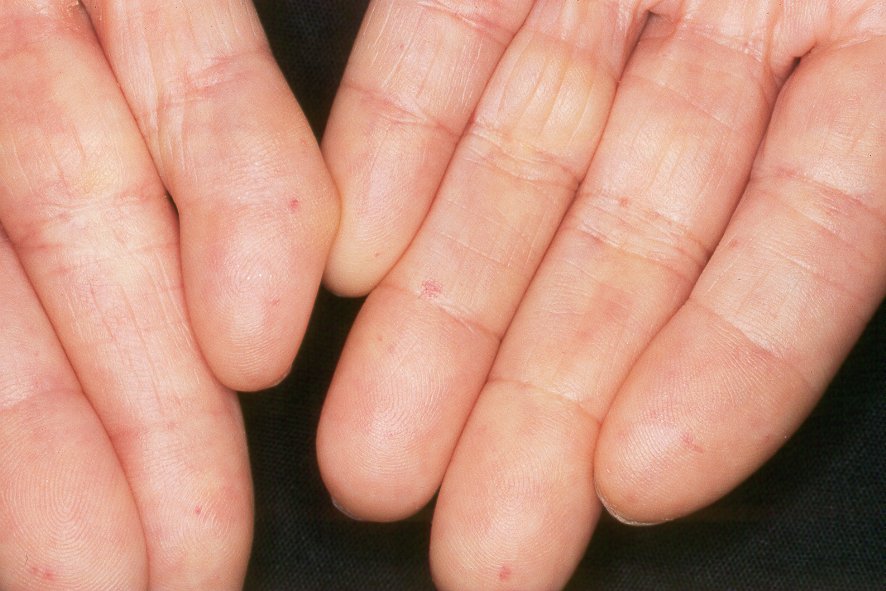
Enfermedad de Rendu Osler I78.0; malformaciones arteriovenosas en la punta de los dedos
El diagnóstico se realiza con 3 de los 4 criterios de Curaçao: 1) epistaxis espontánea y recurrente, 2) telangiectasias, 3) historia familiar, 4) MAV pulmonares, hepáticas, cerebrales, medulares o gastrointestinales (Dupuis-Girod S, 2017). La presencia de 3 o más criterios establece el diagnóstico; 2 criterios indican diagnóstico posible o sospechoso. La prueba genética es especialmente útil en familiares, niños y adultos jóvenes que aún no cumplen criterios clínicos (Orizaga, 2019).
El tratamiento debe ser multidisciplinario. Para la epistaxis aguda se recomienda compresión bidigital, la cauterización en prinicipio no está contraindicada. Si el control es deficiente se puede administrar ácido tranexámico por vía oral (Robard L, 2017). La epistaxis también puede manejarse con humidificación, hidratación tópica, productos hemostáticos, septodermoplastia o cierre nasal de Young según gravedad. Para el sangrado digestivo se describen terapias dirigidas como ácido tranexámico oral o bevacizumab intravenoso, aunque en casos refractarios pueden considerarse pomalidomida o pazopanib (McDonald, 2026). Las malformaciones arteriovenosas pulmonares con vaso aferente de 2-3 mm o más suelen requerir oclusión para prevenir ictus, y las cerebrales pueden tratarse con cirugía, embolización o radiocirugía según tamaño, localización y síntomas. En las telangiectasias cutáneas, el tratamiento suele ser estético; se han comunicado buenos resultados con láser de colorante pulsado y Nd:YAG en series pequeñas (Orizaga, 2019). En las últimas décadas se ha impuesto el manejo endovascular a la cirugía abierta, por tener menos complicaciones postoperatorias. Existen múltiples opciones y diversos materiales de embolización que permiten excluir las MAV de la circulación (Contegiacomo A, 2019; McDonald, 2026).
c. Síndrome de Gardner
El síndrome de Gardner es una variante fenotípica de la poliposis adenomatosa familiar (FAP), de herencia autosómica dominante. Está causado por variantes germinales patogénicas en el gen APC, localizado en 5q21-q22, que codifica una proteína supresora de tumores implicada, entre otras funciones, en la regulación de la vía Wnt/β-catenina (Gómez García, 2009; Seehra, 2015). Se considera una forma en la que predominan las manifestaciones extracolónicas, como osteomas, lesiones cutáneas, tumores de partes blandas, hipertrofia congénita del epitelio pigmentario retiniano (CHRPE) y tumores desmoides (Gómez García, 2009).
Desde el punto de vista epidemiológico, la incidencia estimada del síndrome de Gardner varía entre 1/8.000 y 1/14.000 nacidos vivos, afecta por igual a hombres y mujeres y no muestra una predilección étnica específica En revisiones más generales sobre FAP se citan cifras de incidencia entre 1/7.000 y 1/30.000 nacimientos (Ochoa-Mellado, 2025). Aunque se transmite con penetrancia elevada, la expresión clínica es variable, y solo una parte de los pacientes presentan la tríada clásica completa de pólipos colónicos, osteomas y tumores cutáneos o subcutáneos (Seehra, 2015).
Las manifestaciones cutáneas del síndrome de Gardner consisten en quistes epidérmicos múltiples, fibromas, tumores desmoides, lipomas, leiomiomas, neurofibromas o pilomatricomas (Pujol R, 1995), que pueden ser el signo de presentación. Los quistes epiteliales son la lesión cutánea principal y se han descrito en el 50-100% de los casos, con tendencia a localizarse en cuero cabelludo, cara y cuello. Histológicamente son quistes dérmicos rellenos de queratina, con pared de epitelio escamoso estratificado. Los fibromas asociados a Gardner son lesiones benignas de partes blandas localizadas sobre todo en espalda y región paravertebral, aunque también pueden aparecer en cabeza, cuello y extremidades (Ochoa-Mellado, 2025). Los tumores desmoides son tumores fibroblásticos de potencial maligno intermedio. Son localmente invasivos y destructivos, pero no metastatizan. Se observan aproximadamente en el 10-25% de los pacientes con FAP, con predominio en pared abdominal, localización intraabdominal o mesentérica y, con menor frecuencia, cabeza, cuello y extremidades. En la FAP, los tumores desmoides constituyen una causa importante de morbimortalidad y representan la segunda causa de mortalidad en estos pacientes (Gómez García, 2009).
Las manifestaciones orofaciales son especialmente relevantes porque pueden preceder a la poliposis intestinal. Incluyen osteomas mandibulares, odontomas, dientes supernumerarios e impactados, así como aumento de densidad ósea alveolar. La identificación de tres o más osteomas maxilofaciales es sugestiva de síndrome de Gardner y debe motivar derivación para estudio genético y digestivo. La ortopantomografía puede detectar radiopacidades mandibulares, aunque la tomografía de haz cónico puede ser más precisa para caracterizar osteomas (Seehra, 2015). Otros hallazgos relevantes son la hipertrofia congénita del epitelio pigmentario retiniano (CHRPE), frecuente en FAP y útil sobre todo para identificar familiares afectados dentro de familias con FAP y CHRPE (Gómez García, 2009).
La manifestación digestiva principal son múltiples adenomas colorrectales, que suelen aparecer en la infancia o adolescencia y aumentan progresivamente en número y tamaño con la edad. Su importancia clínica radica en que casi todos los pacientes desarrollarán adenocarcinoma colorrectal hacia los 40-50 años si no se realiza detección precoz y tratamiento quirúrgico preventivo (Seehra, 2015). También pueden aparecer adenomas y carcinomas de intestino delgado, además de otras manifestaciones extracolónicas (Ochoa-Mellado, 2025).
Desde el punto de vista fisiopatológico, se ha propuesto que las manifestaciones extracolónicas del síndrome de Gardner podrían entenderse parcialmente como un trastorno relacionado con disfunción ciliar, por la relación entre APC, β-catenina, EB1, KIF3a y vías de señalización como Wnt, PDGFR y Hedgehog. El diagnóstico se basa en la sospecha clínica (lesiones cutáneas múltiples, osteomas, anomalías dentales, CHRPE o antecedentes familiares), confirmación genética de variantes patogénicas en APC y evaluación digestiva mediante colonoscopia (Seehra, 2015; Ochoa-Mellado, 2025).
El manejo incluye consejo genético, estudio de familiares de primer grado, colonoscopias periódicas y cirugía profiláctica o terapéutica (habitualmente colectomía/proctocolectomía según el caso) para prevenir cáncer colorrectal (Seehra, 2015). Los tumores desmoides pueden tratarse con antiinflamatorios no esteroideos, antiestrógenos, quimioterapia, cirugía o radioterapia, aunque la evidencia disponible es limitada (Gómez García, 2009; Juhn E, 2010).
d. Síndrome de Peutz-Jeghers
El síndrome de Peutz-Jeghers es una genodermatosis y síndrome hereditario de predisposición tumoral, de herencia autosómica dominante, caracterizado por la asociación de pólipos hamartomatosos gastrointestinales y pigmentación mucocutánea característica (Yamamoto H, 2023). Está causado por variantes germinales patogénicas en el gen STK11, también denominado LKB1, localizado en 19p13.3, que codifica una serina/treonina quinasa con función supresora tumoral implicada en la regulación del crecimiento celular, la polaridad celular, el metabolismo energético, la apoptosis y la reparación del ADN (Amru ML, 2024).
Desde el punto de vista epidemiológico, se trata de una enfermedad rara. Las guías clínicas estiman una prevalencia aproximada de 1/50.000 a 1/200.000 nacidos vivos, con distribución similar entre sexos. Aproximadamente el 17-50% de los casos pueden presentarse sin historia familiar, y alrededor del 30% se atribuyen a mutaciones espontáneas o de novo (Yamamoto, 2023; Amru, 2024).
Las manifestaciones cutáneas y mucosas son fundamentales, porque con frecuencia constituyen el primer dato clínico visible y pueden permitir sospechar el diagnóstico antes de que aparezcan complicaciones digestivas o neoplasias internas (Yamamoto, 2023; Amru, 2024). La pigmentación suele ser poco evidente al nacimiento, aparece en la primera infancia (a menudo antes de los 5 años) y aumenta hasta la pubertad. Clínicamente consiste en máculas pigmentadas marrones, marrón-negruzcas o azul-negruzcas, de aproximadamente 1-5 mm, localizadas sobre todo en labios, mucosa oral o yugal, región perioral, dedos, puntas digitales, plantas, región perianal y, en algunos casos, mucosa genital (Ortegón-Gallareta R, Vázquez-Frías R, Blanco-Rodríguez G, Consuelo-Sánchez A, Jimena Ortiz-Rivera C, Murillo-Eliosa JR, Vicenteño-León AI, Valencia-Mayoral PF. Peutz-Jeghers syndrome in pediatric patients: experience in a tertiary care institution in Mexico. Bol Med Hosp Infant Mex. 2022; 79(6):357-362). Aunque pueden hacerse menos visibles en la edad adulta, a menudo persisten en la mucosa yugal, por lo que la exploración oral es especialmente útil. Estas lesiones no se han asociado a transformación maligna, pero tienen gran valor como “señal de alarma” diagnóstica. Su reconocimiento puede motivar estudio genético, valoración digestiva y vigilancia oncológica precoz.
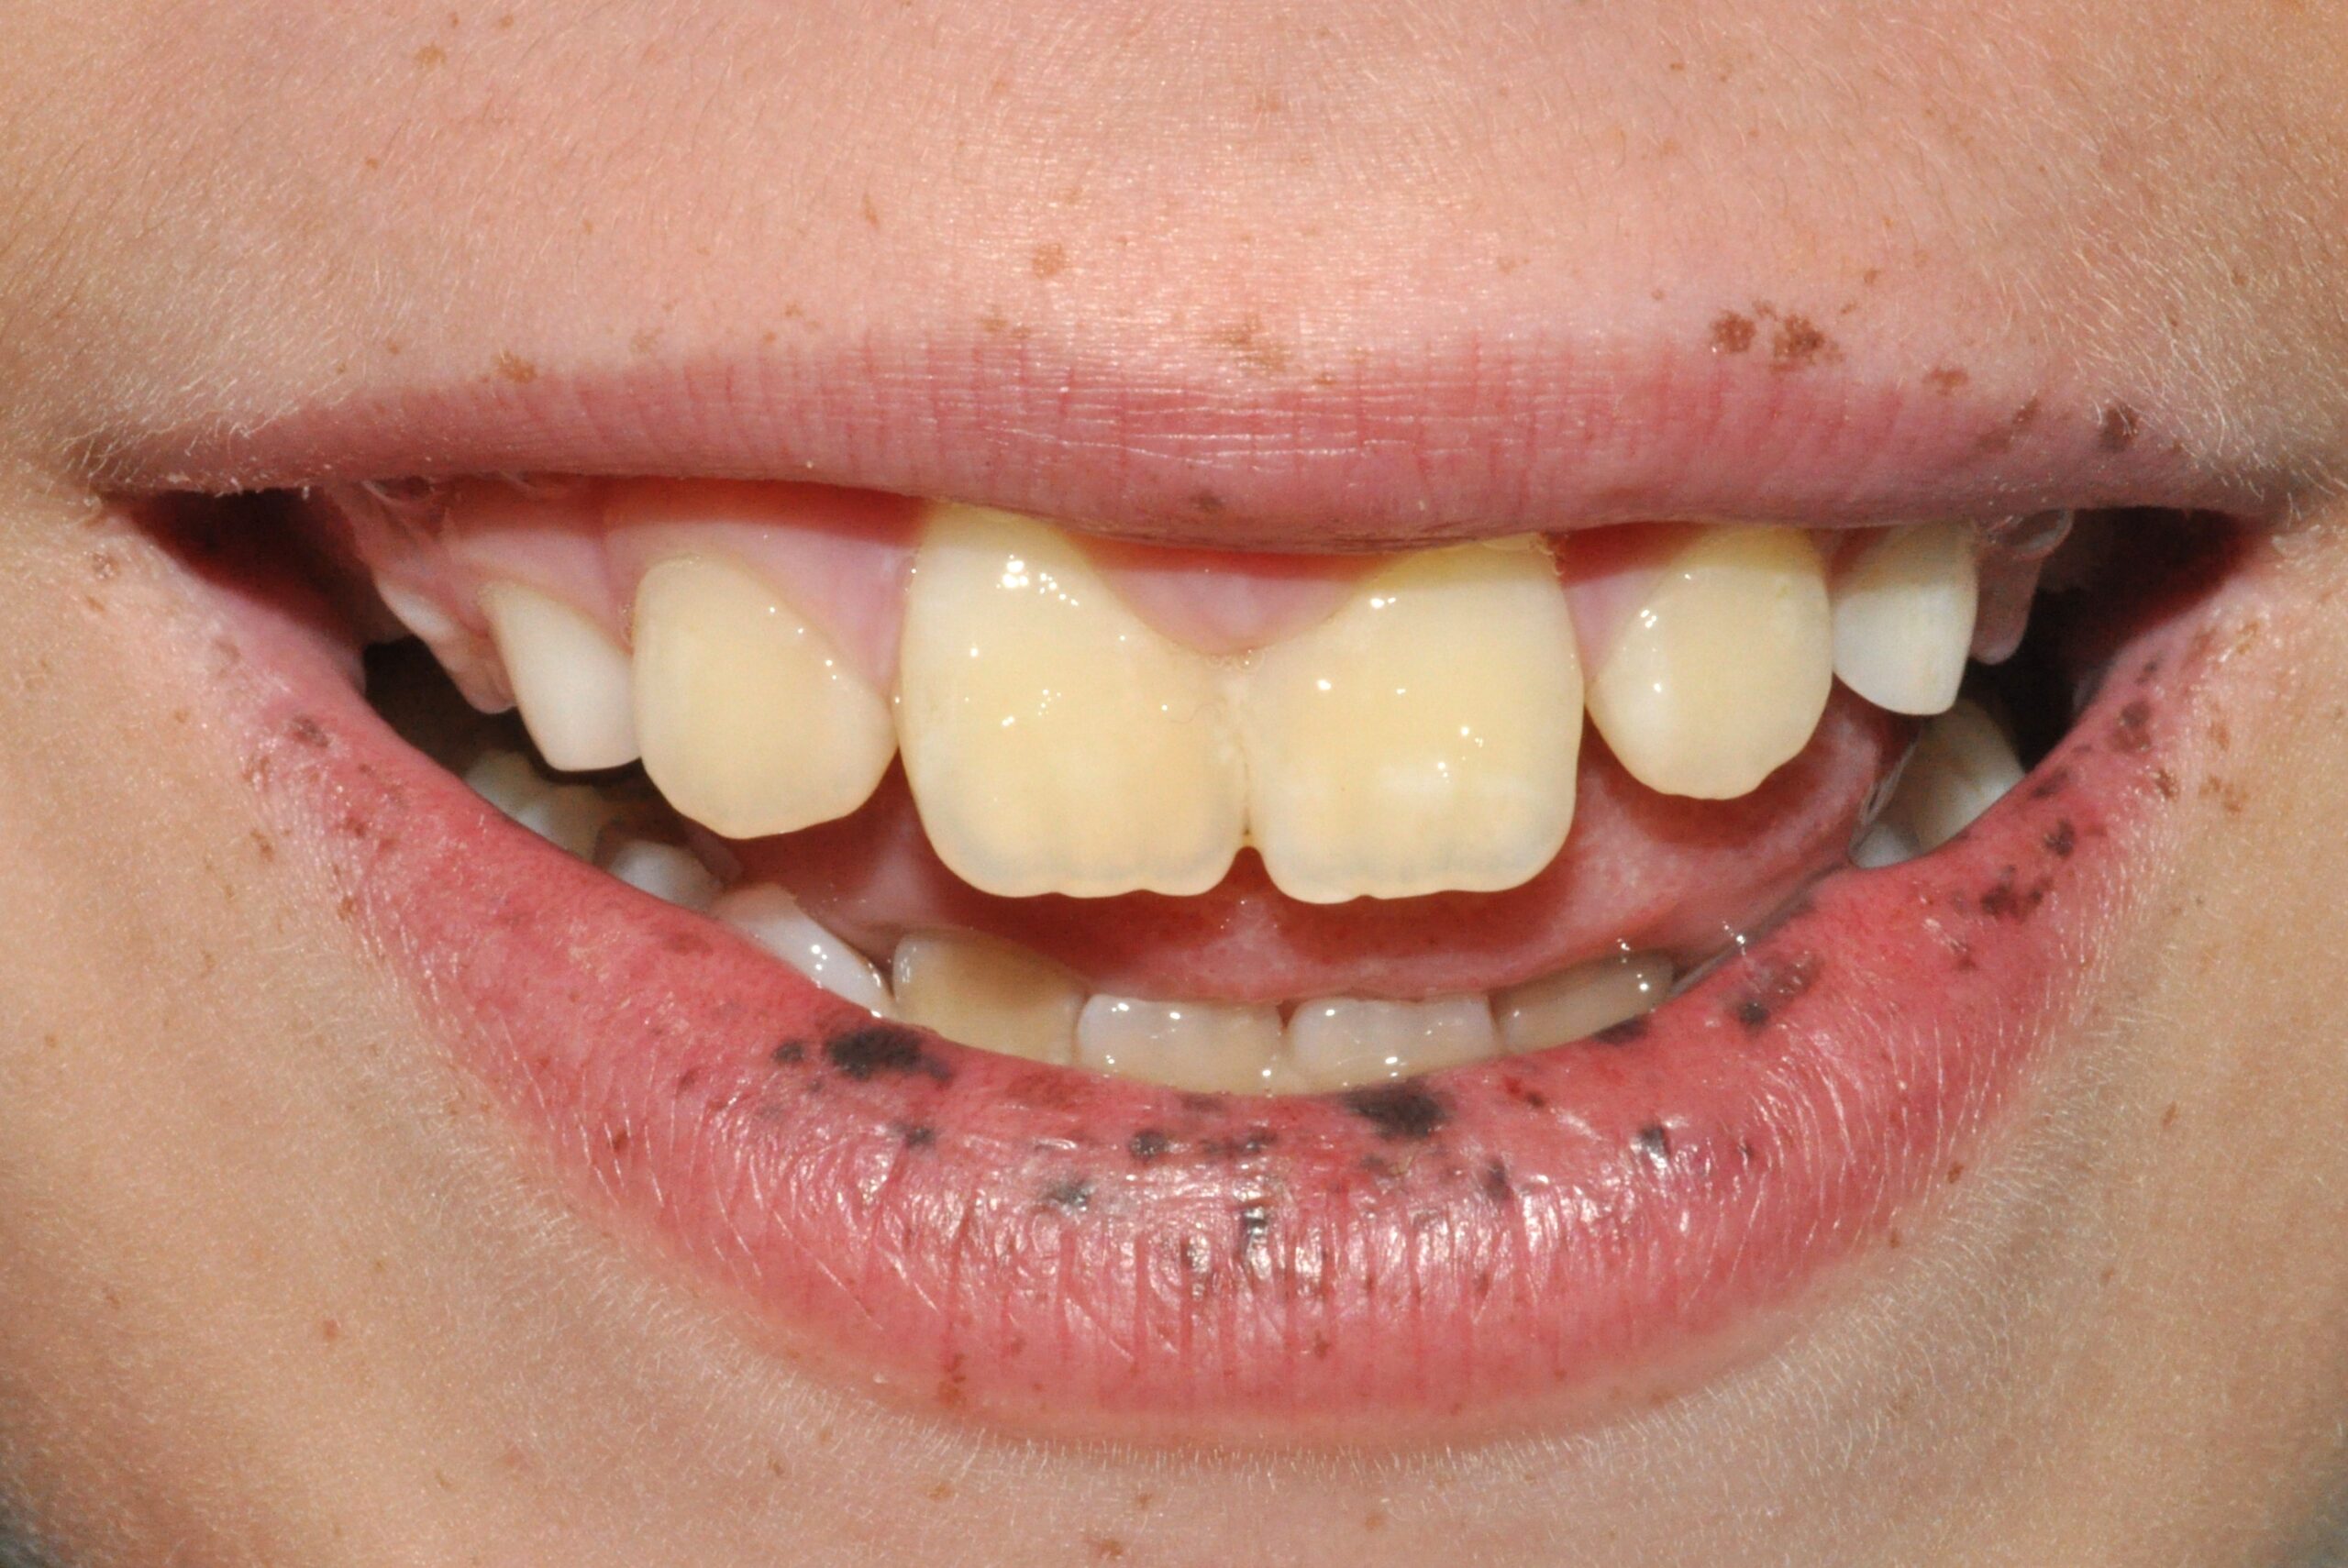
Síndrome de Peutz-Jeghers Q85.89; máculas negro-azuladas (lentigos) en la región perioral y los labios
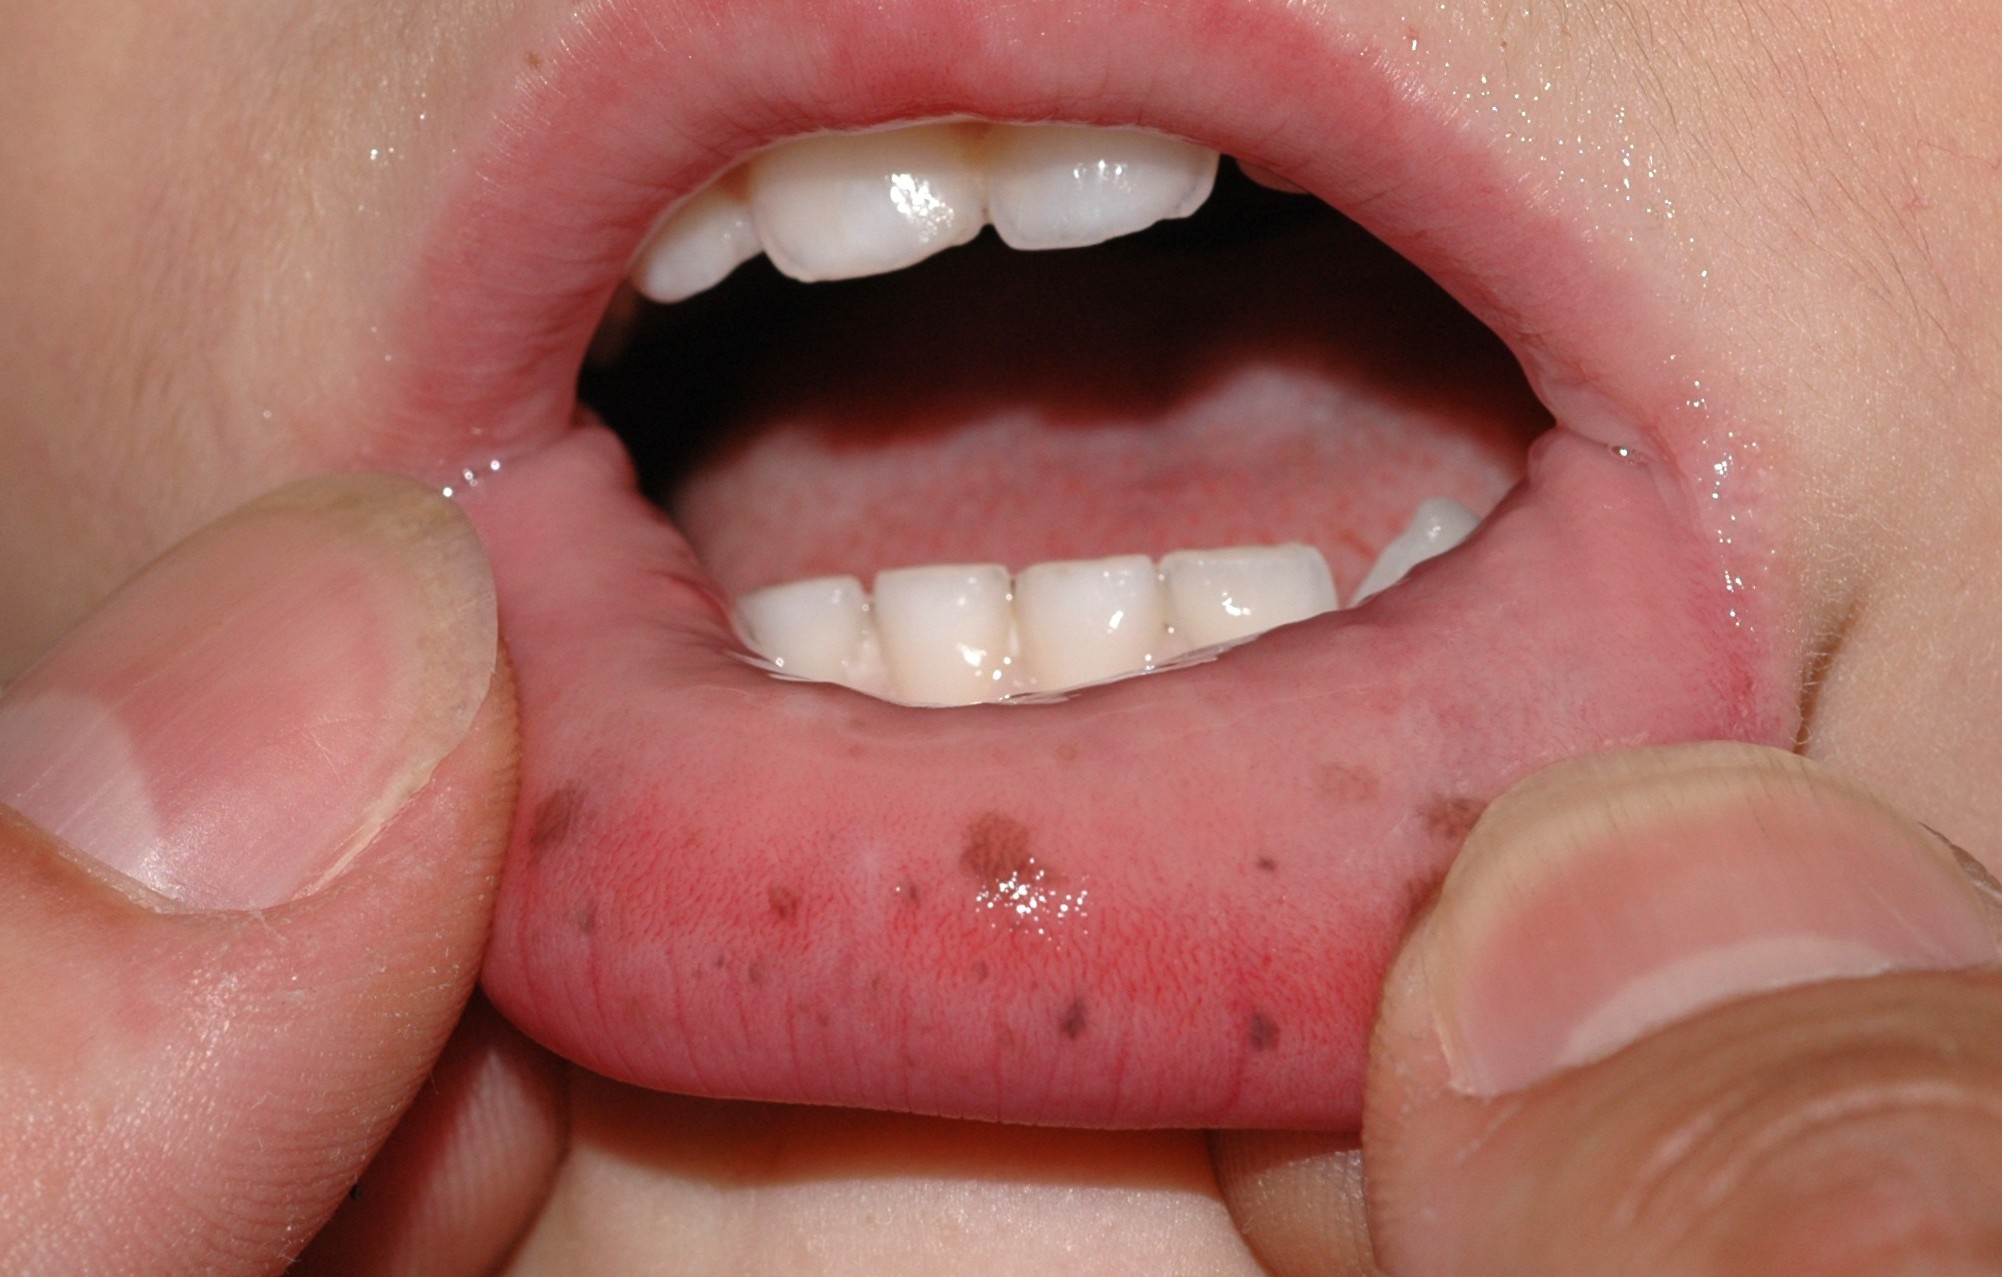
Síndrome de Peutz-Jeghers Q85.89; lentiginosis en los labios
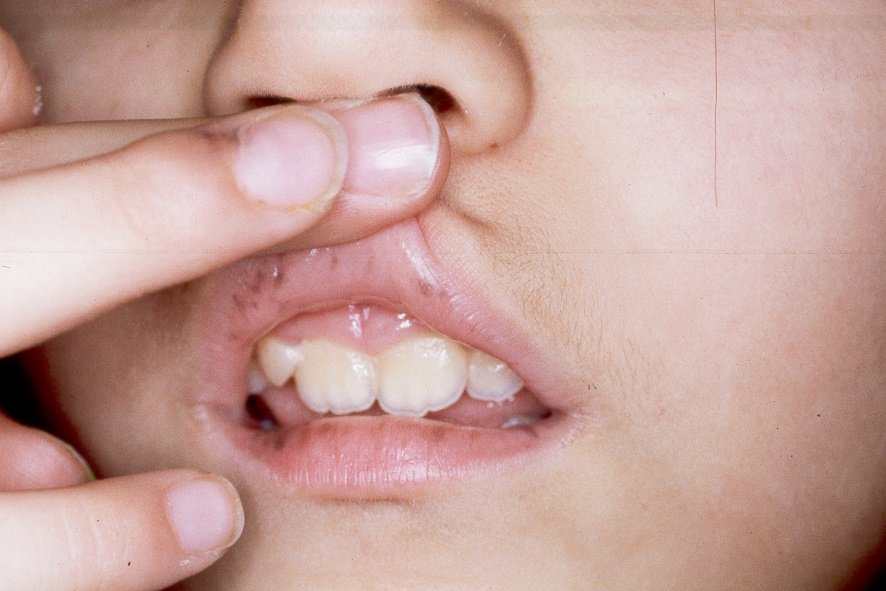
Síndrome de Peutz-Jeghers Q85.89; máculas negro-azuladas (lentigos) en los labios
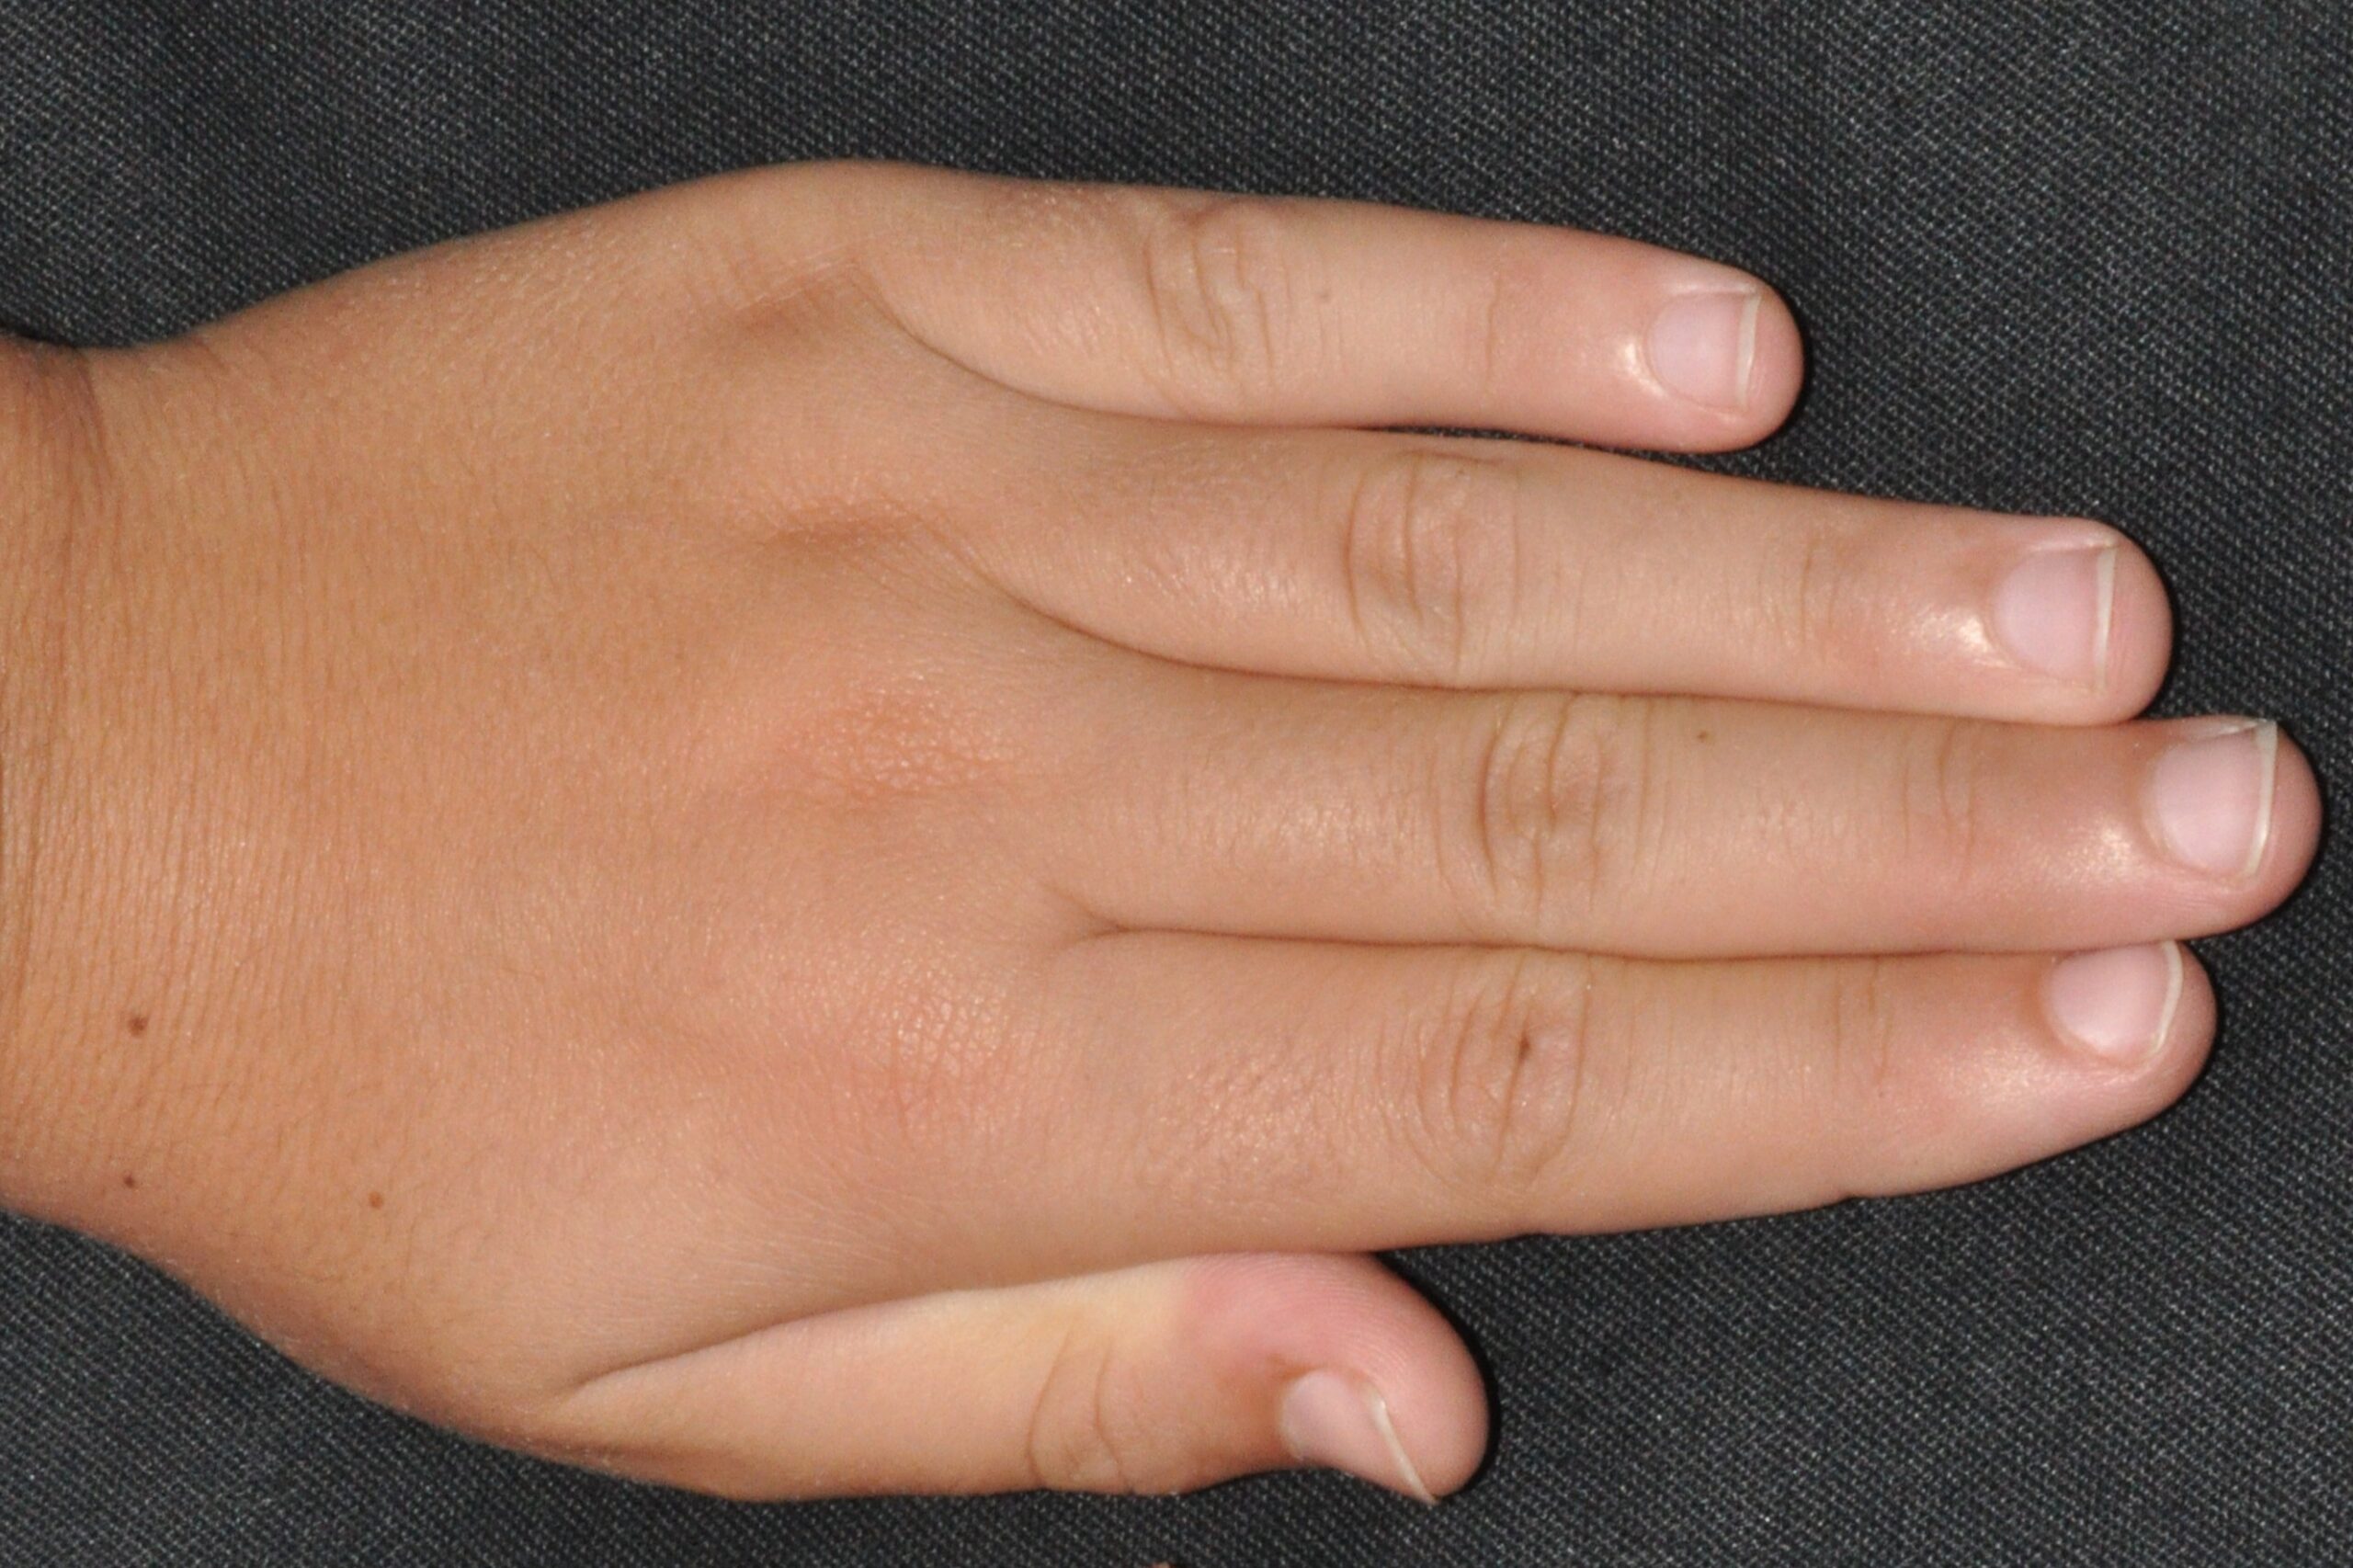
Síndrome de Peutz-Jeghers Q85.89; lentigos en las manos
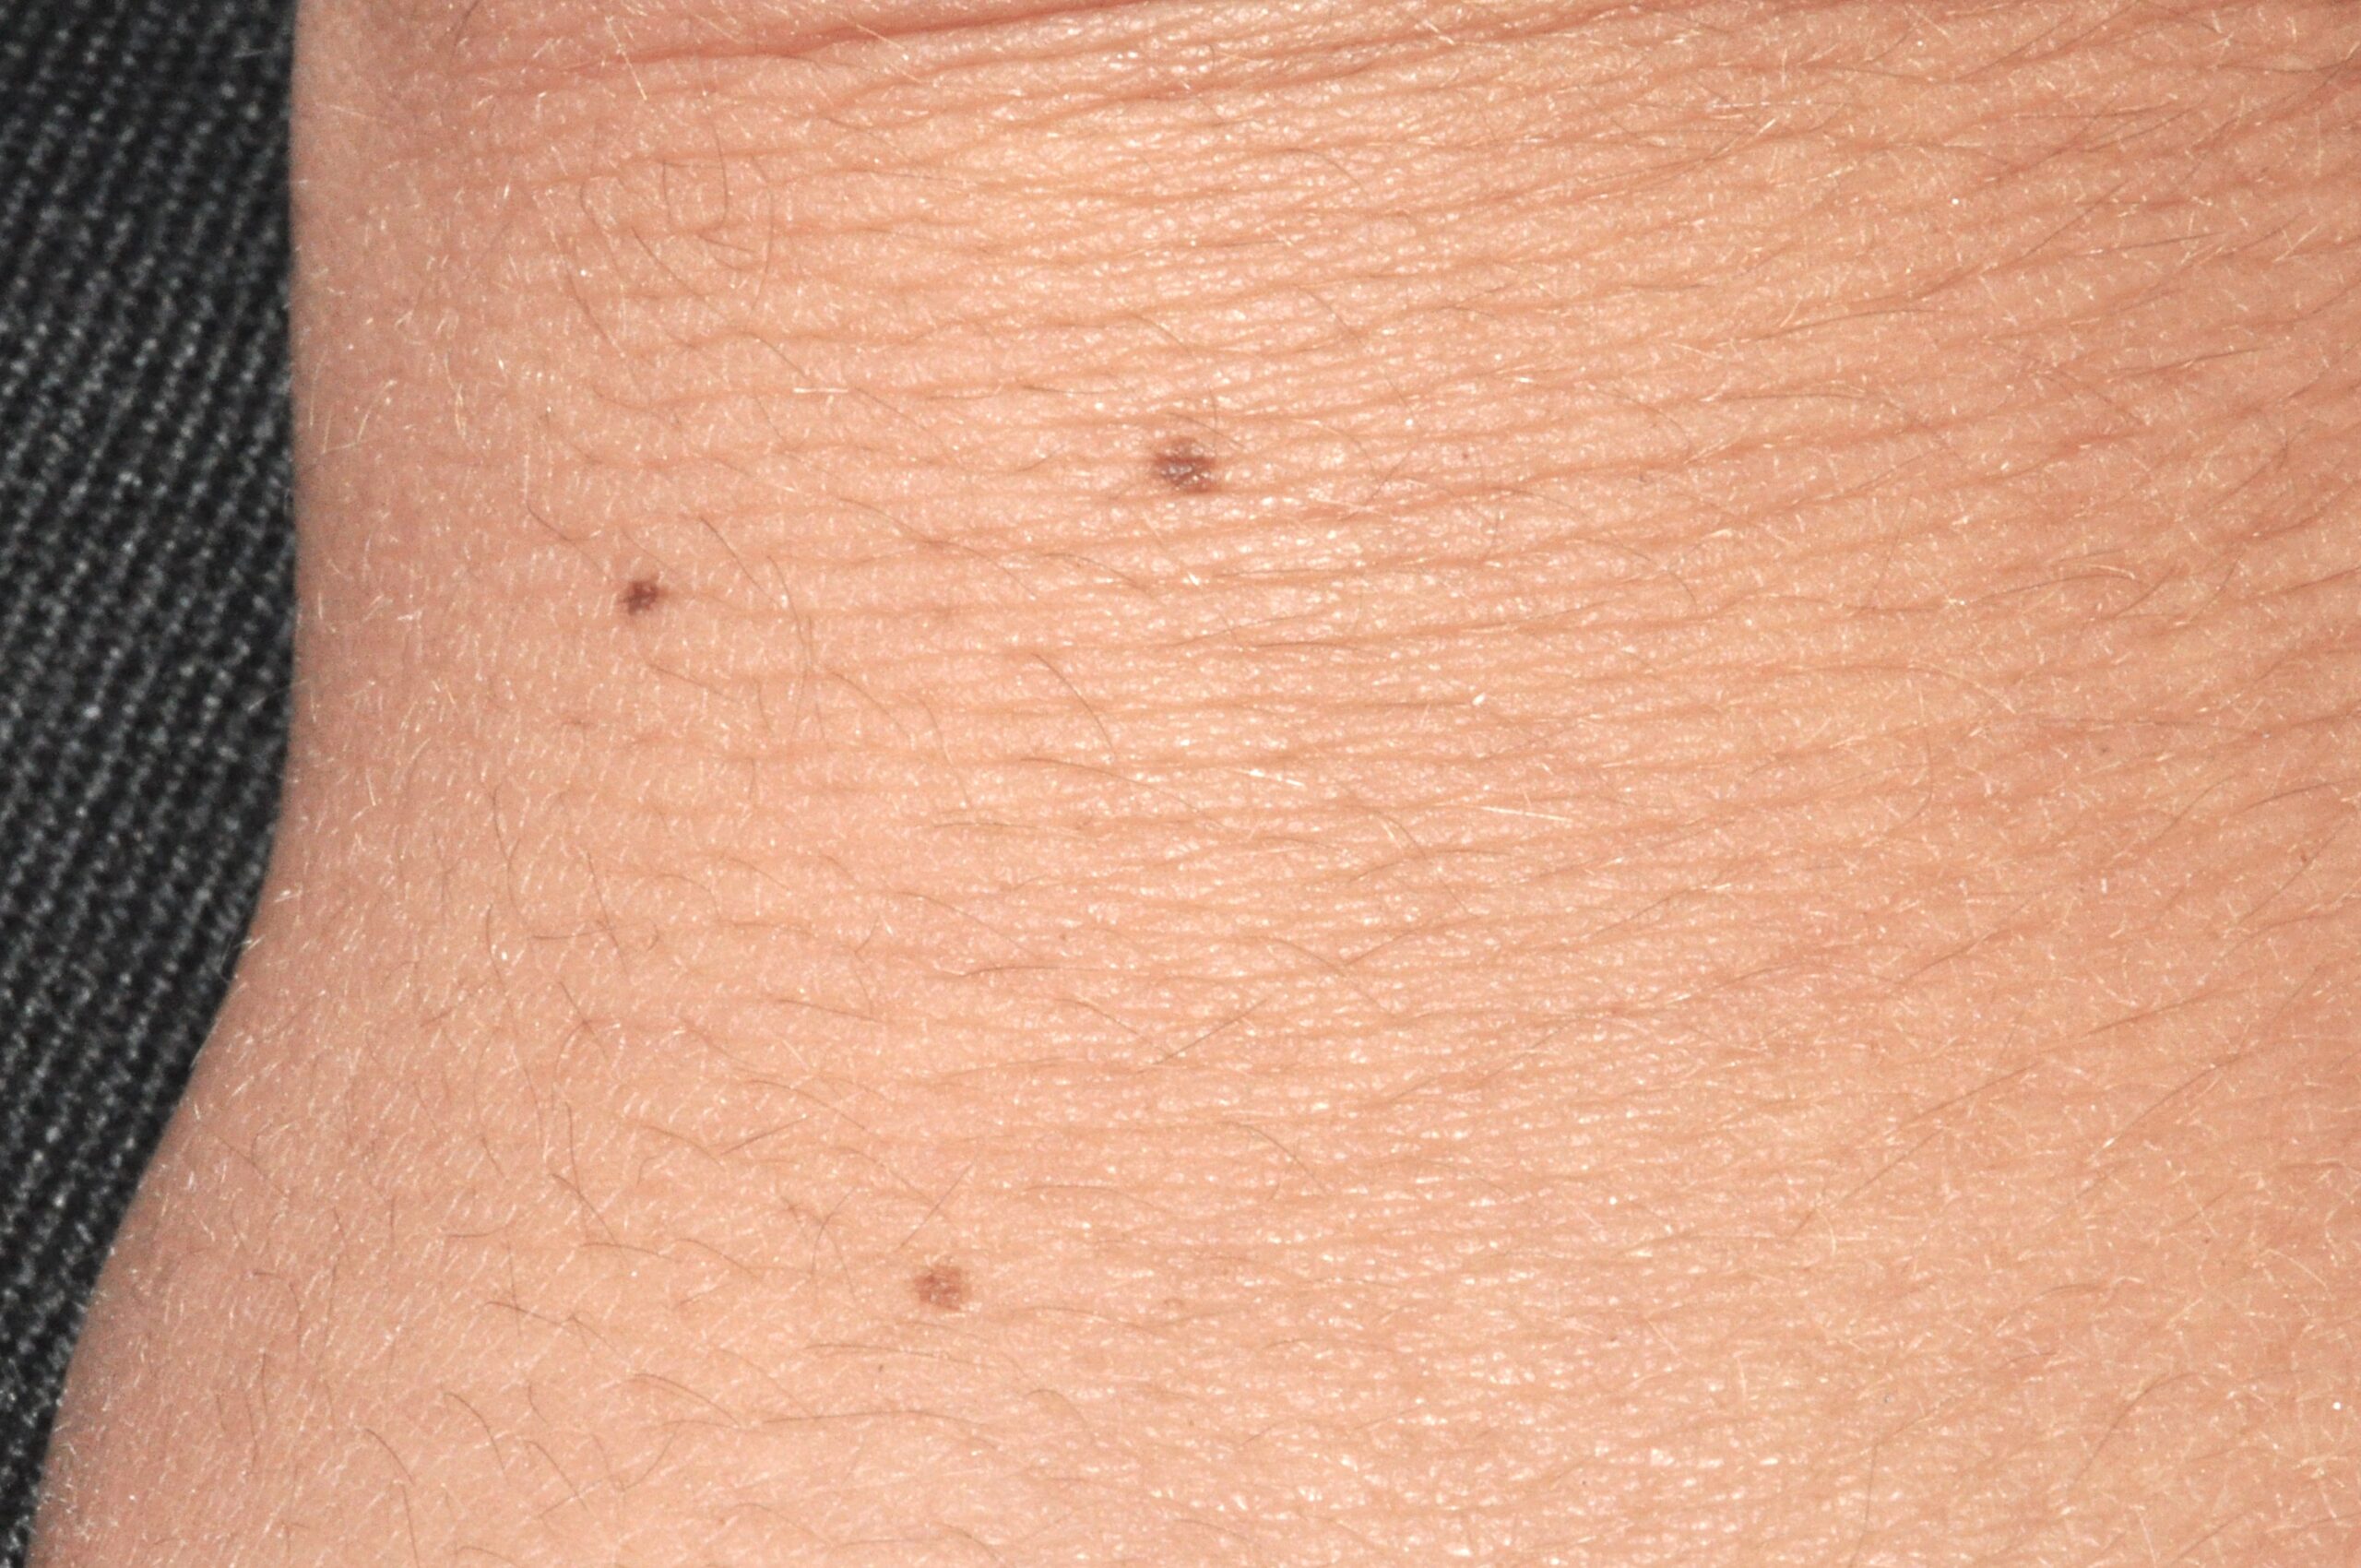
Síndrome de Peutz-Jeghers Q85.89; lentigos en las manos
Los pólipos de Peutz-Jeghers son hamartomatosos y pueden afectar todo el tubo digestivo excepto el esófago, con especial frecuencia en intestino delgado, duodeno y yeyuno proximal. Aunque muchos pólipos son benignos, pueden causar complicaciones mecánicas importantes, como dolor abdominal, anemia, melena, vómitos, obstrucción, sangrado e intususcepción. Esta última aparece con frecuencia en relación con pólipos grandes, especialmente mayores de 15 mm (Khanna K, 2018). Los pólipos suelen aparecer en la infancia, con vigilancia recomendada ya alrededor de los 8 años incluso en pacientes asintomáticos (Yamamoto, 2023).
Además de las complicaciones mecánicas, el síndrome implica una predisposición marcada al cáncer. Se ha descrito aumento del riesgo de neoplasias gastrointestinales (estómago, intestino delgado, colon y recto) y extragastrointestinales, incluyendo cáncer de mama, páncreas, útero, ovario, cérvix, pulmón y testículo (Amru, 2024). En las guías, el riesgo acumulado de cáncer aumenta de forma importante a partir de los 40 años y puede afectar a más de la mitad de los pacientes hacia los 60 años. Los varones tienen riesgo de tumores de las células de Sertoli de los testículos y pueden presentar ginecomastia, edad ósea avanzada y crecimiento rápido con estatura corta (Wu M, 2019). En las mujeres se han descrito tumores ováricos y adenocarcinoma cervical.
El diagnóstico se basa en la combinación de pigmentación mucocutánea característica, pólipos hamartomatosos gastrointestinales, antecedentes familiares y/o identificación de una variante germinal patogénica en STK11. Es importante realizar diagnóstico diferencial con otras poliposis hamartomatosas o pigmentarias, incluyendo poliposis juvenil, síndrome de Cowden/PTEN, poliposis adenomatosa familiar, síndrome de Laugier-Hunziker-Baran y otras entidades.
El tratamiento se centra en la vigilancia y prevención de complicaciones. Se recomienda seguimiento endoscópico del estómago, intestino delgado y colon, con resección de pólipos mayores de 10mm para reducir el riesgo de sangrado, obstrucción e intususcepción. Las técnicas actuales, como la cápsula endoscópica, la enteroscopia asistida por balón y la enterografía por resonancia, permiten detectar y tratar pólipos de intestino delgado de forma menos invasiva (Amru, 2024). También se recomienda consejo genético, evaluación de familiares y vigilancia dirigida a los órganos con mayor riesgo tumoral.
e. Síndrome de Cronkhite-Canada
El síndrome de Cronkhite-Canada es un síndrome raro de poliposis gastrointestinal adquirida, esporádica y generalmente no hereditaria, descrito por primera vez en 1955, caracterizado por la combinación de poliposis gastrointestinal difusa, diarrea, malabsorción/protein-losing enteropathy y manifestaciones ectodérmicas características (Horikawa H, 2019). Se han comunicado algo más de 500 casos en el mundo, con predominio en Japón, y suele afectar a adultos de mediana edad o edad avanzada. En series japonesas la edad media de inicio fue de 63,5 años y en series chinas de 58,3 años, con más del 80% de pacientes mayores de 50 años (Wu, 2020; Wang N, 2024).
La etiología probablemente sea multifactorial. Se ha propuesto una base autoinmune por la asociación con autoanticuerpos, enfermedades autoinmunes, infiltración de células plasmáticas IgG4+ en algunos pólipos y respuesta a corticoides o inmunosupresores (Song Y, 2026). Sin embargo, la presencia de IgG4+ en pólipos no implica necesariamente enfermedad relacionada con IgG4, y en algunos casos descritos el tejido digestivo fue IgG positivo, pero IgG4 negativo.
Las manifestaciones dermatológicas son clave porque forman parte del fenotipo clásico y pueden preceder o acompañar a los síntomas digestivos, facilitando la sospecha diagnóstica desde la consulta dermatológica. La tríada cutánea típica incluye alopecia, onicodistrofia e hiperpigmentación (Wu S, 2025). La alopecia puede afectar no solo al cuero cabelludo, sino también a cejas, pestañas, barba, vello púbico, axilar y extremidades. Las alteraciones ungueales incluyen adelgazamiento, fragilidad, atrofia, separación de la lámina ungueal desde proximal y onicomadesis. La hiperpigmentación puede ser difusa o localizada, en forma de máculas marrón claro a marrón oscuro, con afectación de extremidades (especialmente manos), palmas, plantas, cara, abdomen y mucosa oral. También se han descrito cambios tipo vitíligo (Wang N, 2024). Aunque tradicionalmente se han atribuido estas lesiones a malnutrición, algunos hallazgos histológicos (infiltrado linfocitario perifolicular, alteraciones inflamatorias de matriz ungueal o transición anágeno-telógeno) sugieren que la inflamación también puede contribuir a la alopecia y la onicodistrofia. En un estudio realizado en la China sobre 18 pacientes adultos (mayores de 45 años) con síndrome de Cronkhite-Canada se comprobó que todos eran portadores de al menos una lesión ectodérmica, que el 80% tenían anomalías testiculares y un 25% historia de conectivopatía. La mayoría presentaban síntomas digestivos y en la endoscopia se observó una poliposis gastrointestinal difusa con edema mucoso prominente, inflamación leve o moderada, hiperplasia glandular y dilataciones quísticas. Se detectaron 10 adenomas de colon y 1 carcinoma rectal. A pesar de un intenso infiltrado de células plasmáticas IgG4+ en los pólipos, ninguno cumplía criterios diagnósticos de enfermedad por IgG4 (Li Y, 2018).
Clínicamente, los síntomas digestivos más frecuentes son diarrea, pérdida de peso, anorexia, dolor abdominal, náuseas, vómitos, hipoproteinemia, anemia, edema periférico, alteración del gusto, xerostomía, glositis y enteropatía pierde-proteínas. La hipogeusia puede ser el síntoma inicial más frecuente y se ha relacionado con déficit de zinc, con mejoría descrita tras suplementación. La malabsorción puede asociarse a alteraciones hidroelectrolíticas, hipocalcemia, déficit de vitamina D, convulsiones o espasmos musculares. Endoscópicamente, el síndrome se caracteriza por pólipos difusos en prácticamente todo el tubo digestivo, típicamente respetando el esófago, aunque se han descrito casos con lesiones esofágicas (Wu S, 2025; Wang N, 2024).
El diagnóstico se basa en la integración de la clínica, la endoscopia y la histología, tras excluir otras poliposis y enfermedades inflamatorias o infiltrativas. El diagnóstico diferencial incluye Peutz-Jeghers, poliposis adenomatosa familiar, poliposis juvenil, enfermedad de Cowden, enfermedad de Ménétrier, enfermedad inflamatoria intestinal, gastroenteritis eosinofílica, celiaquía, linfoma, vasculitis e infecciones parasitarias (Song Y, 2026).
El manejo suele combinar soporte nutricional, reposición de proteínas, electrolitos y oligoelementos (incluido zinc), antiácidos, tratamiento de H. pylori si procede, corticoides sistémicos, mesalazina y, en casos seleccionados, inmunosupresores como azatioprina, ciclosporina o sirolimus, anti-TNF, antiinflamatorios no esteroideos o ácido tranexámico (Wu S, 2020; Wang N, 2024). Los pólipos grandes, sospechosos o con potencial de transformación maligna deben resecarse precozmente, y las lesiones malignas requieren tratamiento quirúrgico (Wu, 2020). El seguimiento es esencial porque el síndrome tiene riesgo de transformación maligna gastrointestinal, con cáncer gástrico u otros tumores digestivos en aproximadamente el 10-20% de los casos y una mortalidad elevada, descrita en torno al 55% a los 5 años en series antiguas.
1.1.2. Dermatosis asociadas a enfermedades inflamatorias intestinales (enfermedad de crohn y colitis ulcerosa)
Las lesiones específicas (con histología de granulomas) sólo se detectan en la enfermedad de Crohn (EC). En la colitis ulcerosa (CU) y la EC se pueden ver dermatosis inflamatorias y lesiones mucosas inespecíficas como la aftosis oral, el eritema nodoso, la enfermedad de Sweet, el pioderma gangrenoso, la hidradenitis supurativa, la pioestomatitis vegetans y el síndrome dermatitis-artritis asociada a enfemedad intestinal (Richter L, 2016). Pueden aparecer tanto en fases activas como en periodos de aparente quiescencia intestinal, y en algunos pacientes preceden al diagnóstico digestivo, por lo que su reconocimiento dermatológico puede ser clave para sospechar EII o detectar actividad inflamatoria subyacente.
Las manifestaciones cutáneas afectan aproximadamente al 15% de los pacientes con EII y pueden ser dolorosas, desfigurantes y con gran impacto en la calidad de vida. Además, en pieles oscuras el eritema puede ser menos evidente y adoptar tonos violáceos, grisáceos o marrón oscuro, lo que puede retrasar el diagnóstico si no se conoce esta variabilidad clínica.
1.1.2.1. Manifestaciones específicas. Enfermedad de Crohn cutánea y mucosa
Suele manifestarse en forma de pápulas de aspecto granulomatoso con fístulas, úlceras o fisuras e histología de granulomas idénticos a los presentes en el intestino. Pueden encontrarse en el interior de la cavidad oral (enfermedad oral granulomatosa) y alrededor de los orificios naturales, del estoma y de fístulas del aparato digestivo (Crohn oral y perianal). Hablamos de Crohn “metastásico” cuando lesiones cutáneas específicas de enfermedad de Crohn se localizan a distancia (p.ej. axilas). Están separadas anatómicamente del tubo digestivo, sin continuidad directa con la mucosa intestinal afectada (Viganò, 2025). Deben distinguirse de la enfermedad de Crohn cutánea por extensión directa, que aparece en región perianal, genital u orofacial en forma de úlceras, fístulas, fisuras, abscesos o acrocordones “centinela”.
1.1.2.2. Manifestaciones inespecíficas
Se trata de dermatosis reactivas que también pueden verse en otros contextos. Su curso suele coincidir con una exacerbación de la enfermedad digestiva.
a. Aftas orales
La estomatitis aftosa recurrente leve o simple se manifiesta en forma de úlceras superficiales de la mucosa oral, de color blanco-grisáceo, y rodeadas de un halo inflamatorio que por lo general se autorresuelve en menos de 15 días y recidiva con mayor o menor periodicidad. La mayoría de casos son idiopáticos.
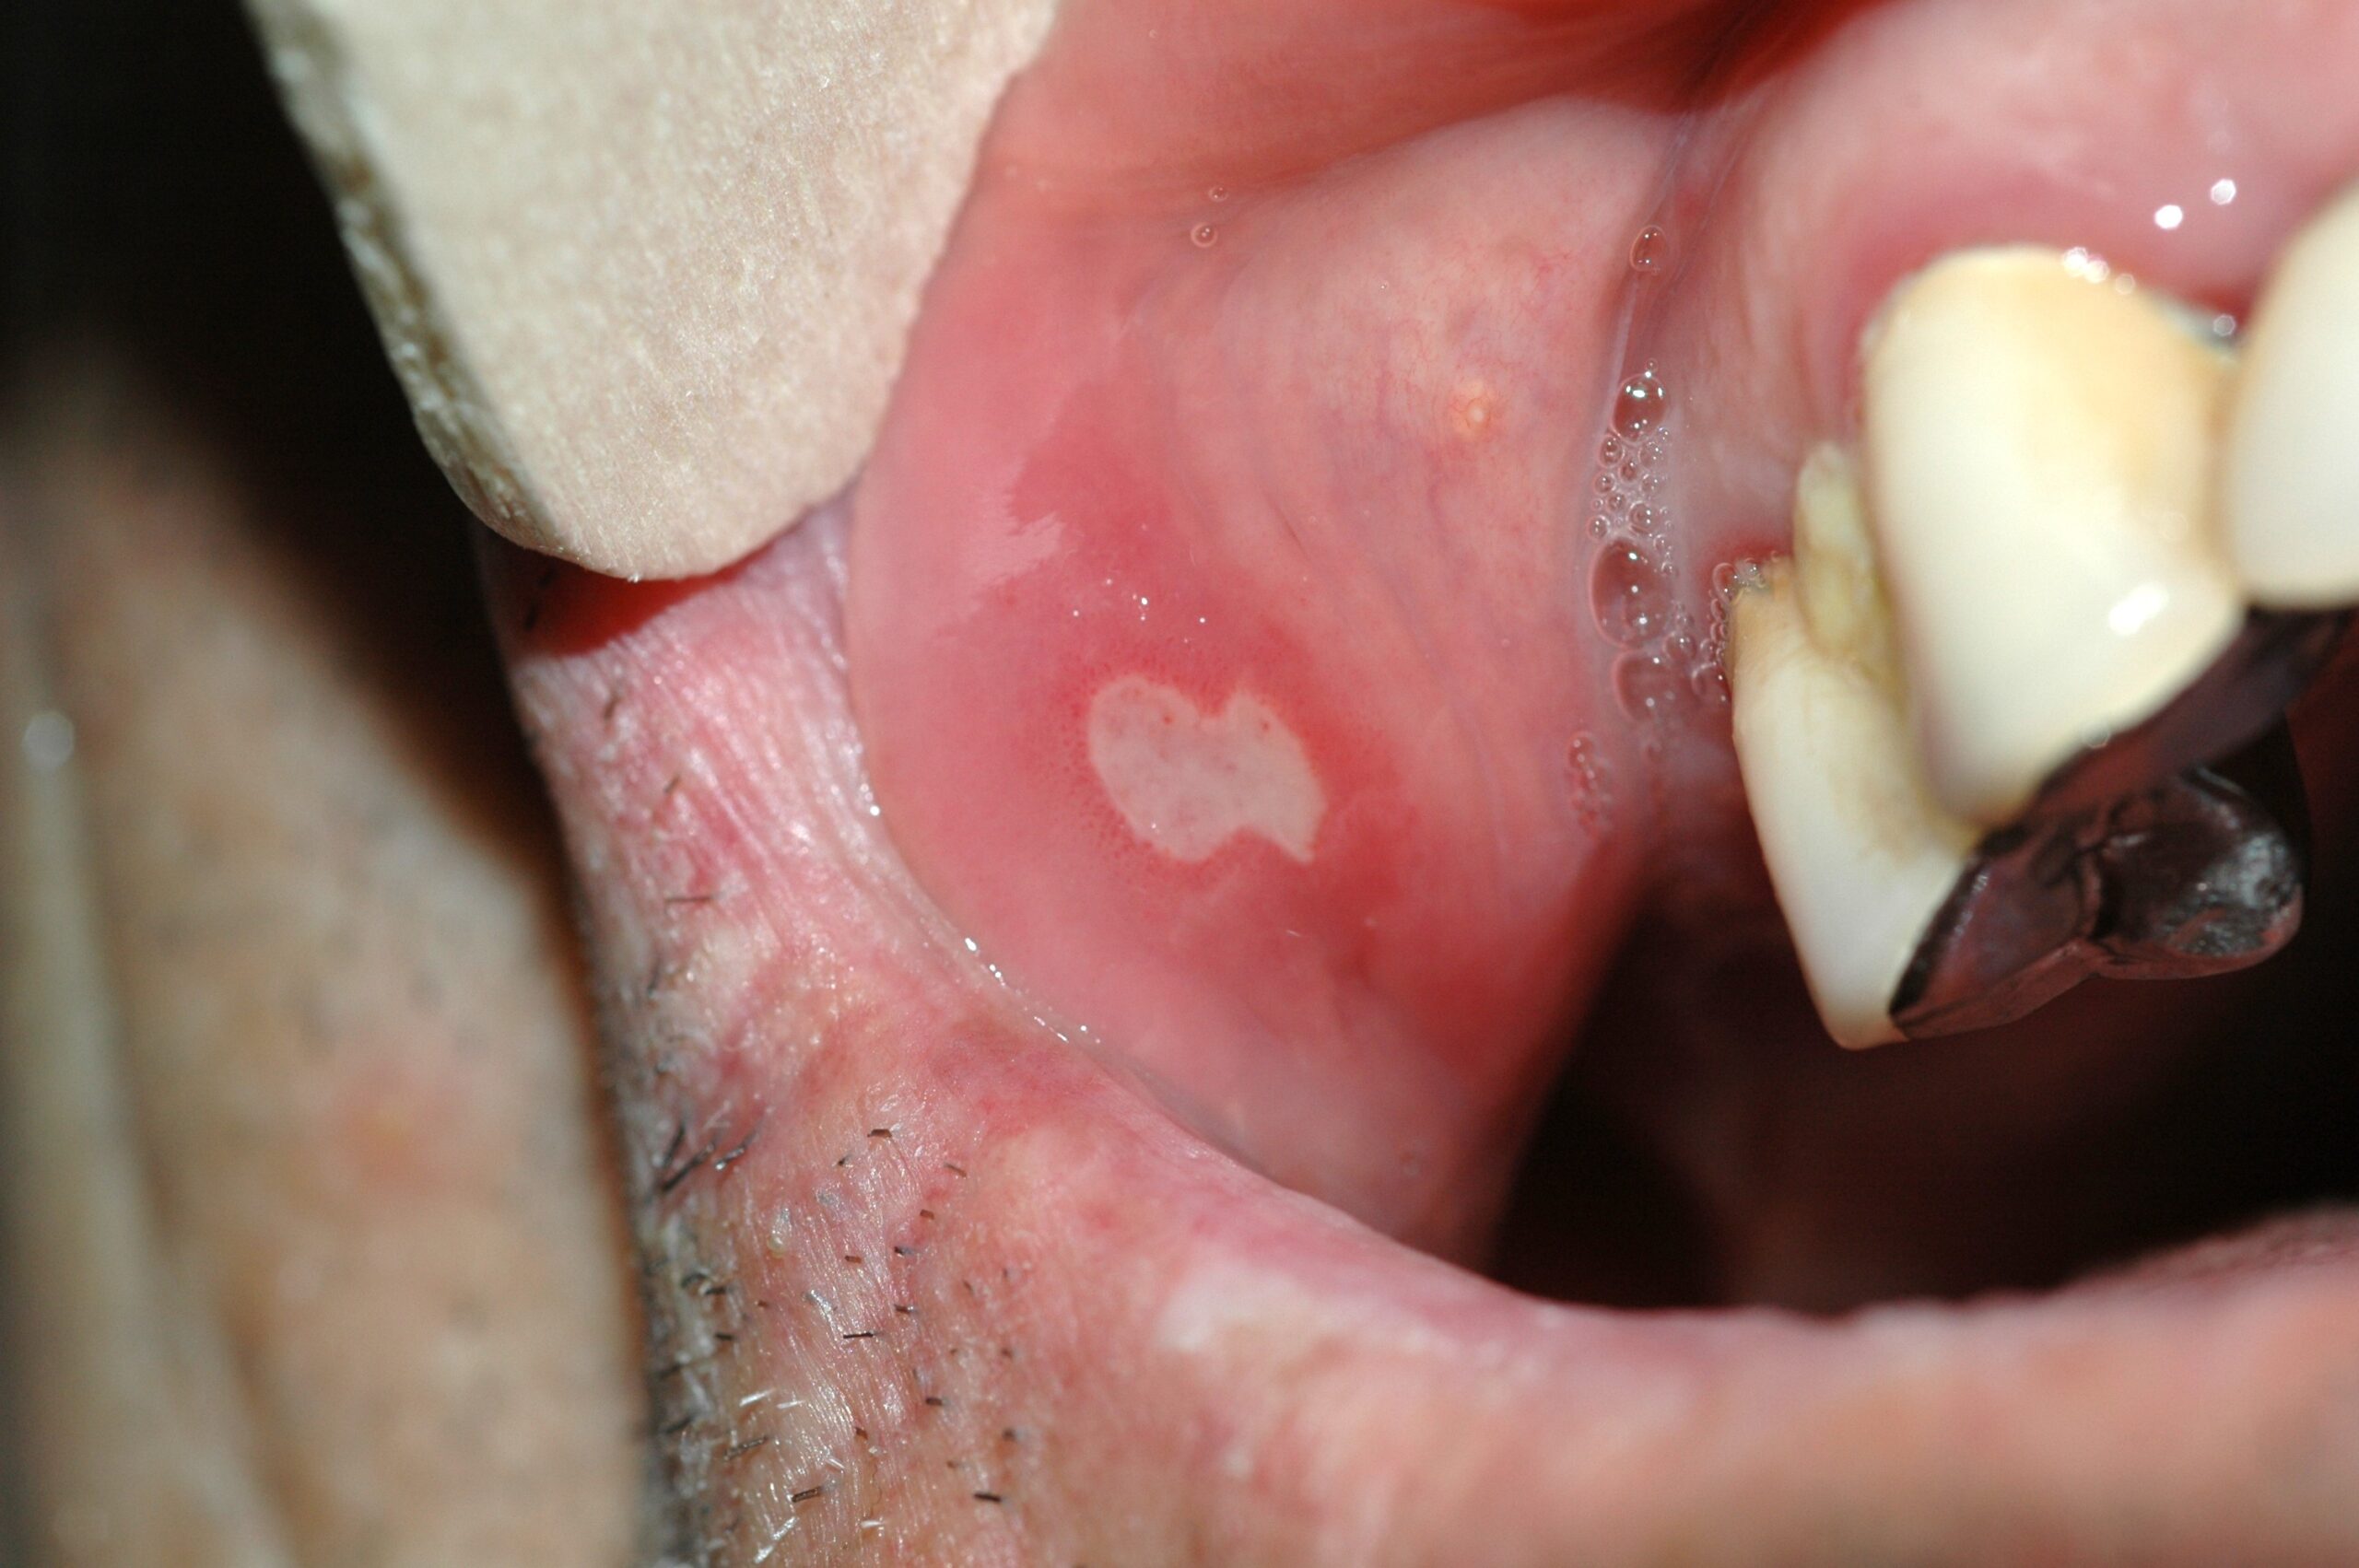
K12.0 aftas orales; úlceras de color blanco-grisáceo con un halo eritematoso; distribución mucosa oral; son dolorosas y tienen una evolución aguda e intermitente
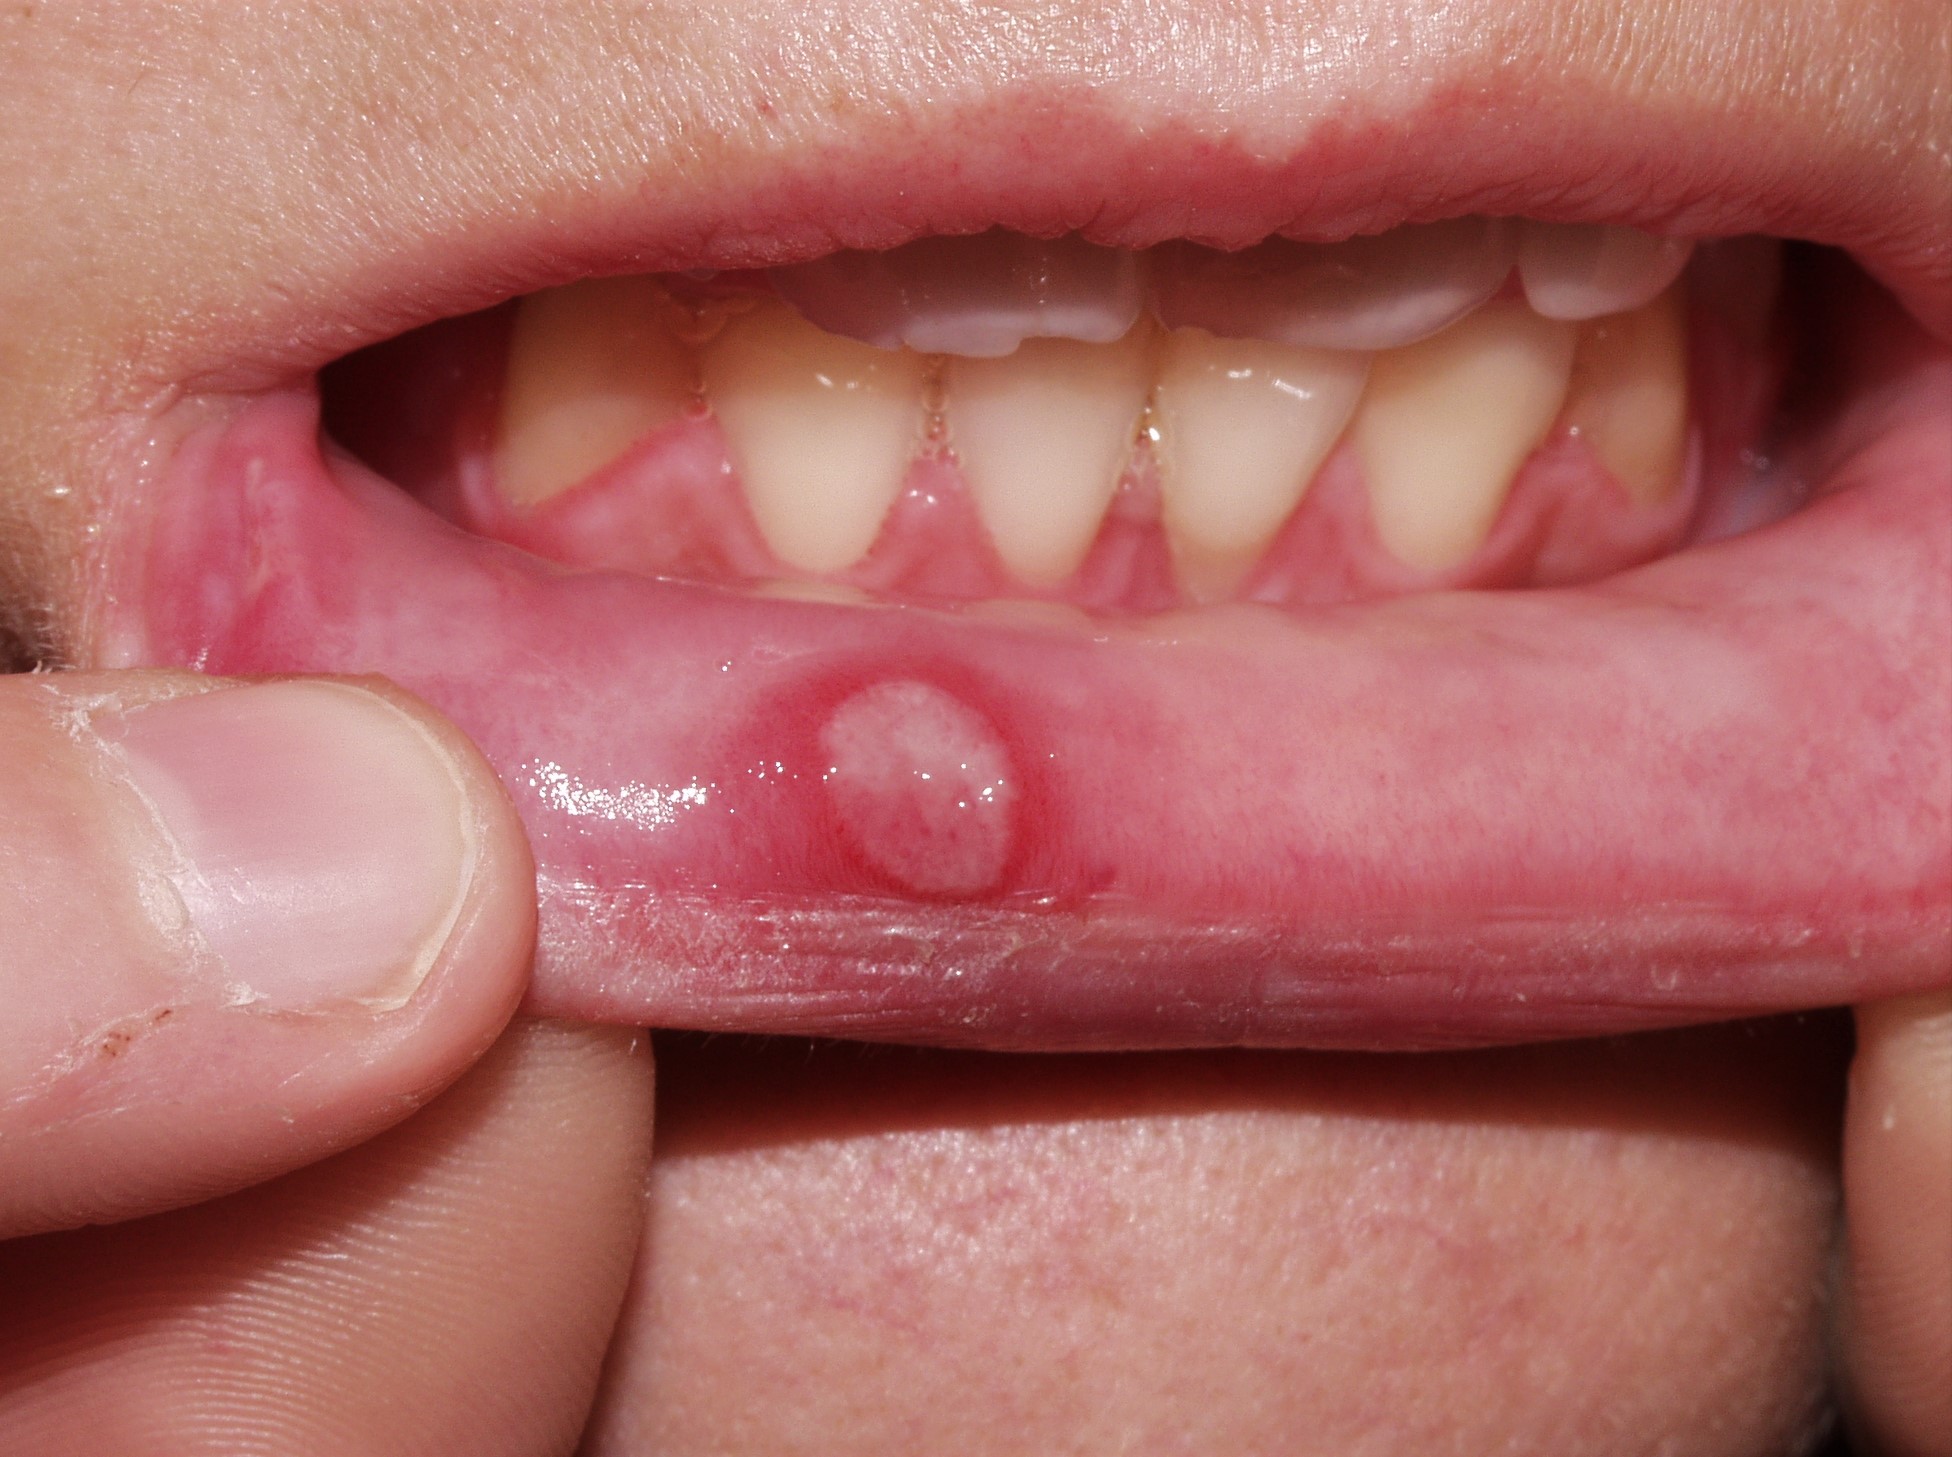
K12.0 aftosis oral recidivante, úlceras de color blanco-grisáceo con un halo eritematoso, dolorosas y con evolución aguda e intermitente
K12.0 aftas genitales; aftosis bipolar en mucosa genital y oral; evolución aguda e intermitente
Ahora bien, existen casos más graves, con aftas más grandes y dolorosas y más recurrentes denominados aftosis compleja como los que se encuentran en la EC y la CU. También pertenecen a este grupo las aftas orales asociadas a aftas genitales de la enfermedad bipolar (únicamente aftosis) y la enfermedad de Behçet (aftosis bipolar más uveítis, foliculitis y eritema nodoso), la enteropatía por gluten o enfermedades sistémicas como las colagenosis y las vasculitis (Cui RZ, 2016).
b. Eritema nodoso (EN)
El eritema nodoso es una de las manifestaciones cutáneas reactivas más frecuentes de la EII. Se ha descrito hasta en el 15% de los pacientes con enfermedad de Crohn y hasta en el 10% de los pacientes con colitis ulcerosa, y puede aparecer antes de los síntomas digestivos. Suele correlacionarse con la actividad de la EII, aunque no necesariamente con su gravedad, y se asocia sobre todo a enfermedad con afectación colónica (Malik TF, 2026). Clínicamente se presenta en forma de nódulos subcutáneos eritematosos, pretibiales, dolorosos a la palpación, que histopatológicamente corresponden a una paniculitis septal. Además de la enfermedad inflamatoria intestinal esta dermatosis puede verse asociada a infecciones, sarcoidosis, fármacos, embarazo, neoplasias o idiopática. En pacientes con pieles oscuras puede verse más violáceo o marrón-rojizo y al resolverse dejar hiperpigmentación o hipopigmentación postinflamatoria (Weber V, 2025). Además de recomendar reposo y antiinflamatorios, el tratamiento específico es controlar la actividad intestinal. Suele ser autolimitado y resolverse en semanas cuando mejora la EII (Odufalu, 2025).
En un estudio realizado en Francia sobre más de 2400 pacientes con enfermedad inflamatoria intestinal (CU y EC) se observó que las manifestaciones cutáneas más frecuentes son el EN (4.0%) y el pioderma gangrenoso (PG) (0.75%). El EN se asoció con mucha mayor frecuencia a la EC (p < 0.001), sexo femenino (p < 0.001), a síntomas oculares y articulares (p < 0.001) y a afectación aislada del colon (p = 0.0001); mientras que el PG se asoció con mayor frecuencia a colitis ulcerosa, en especial a aquellos casos que tenían una historia familar (p = 0.0005), de origen afroamericano (p = 0.003), una pancolitis como localización inicial (p = 0.03) y a aquellos que eran portadores de un estoma permanente (p = 0.002) (Farhi D, 2008).
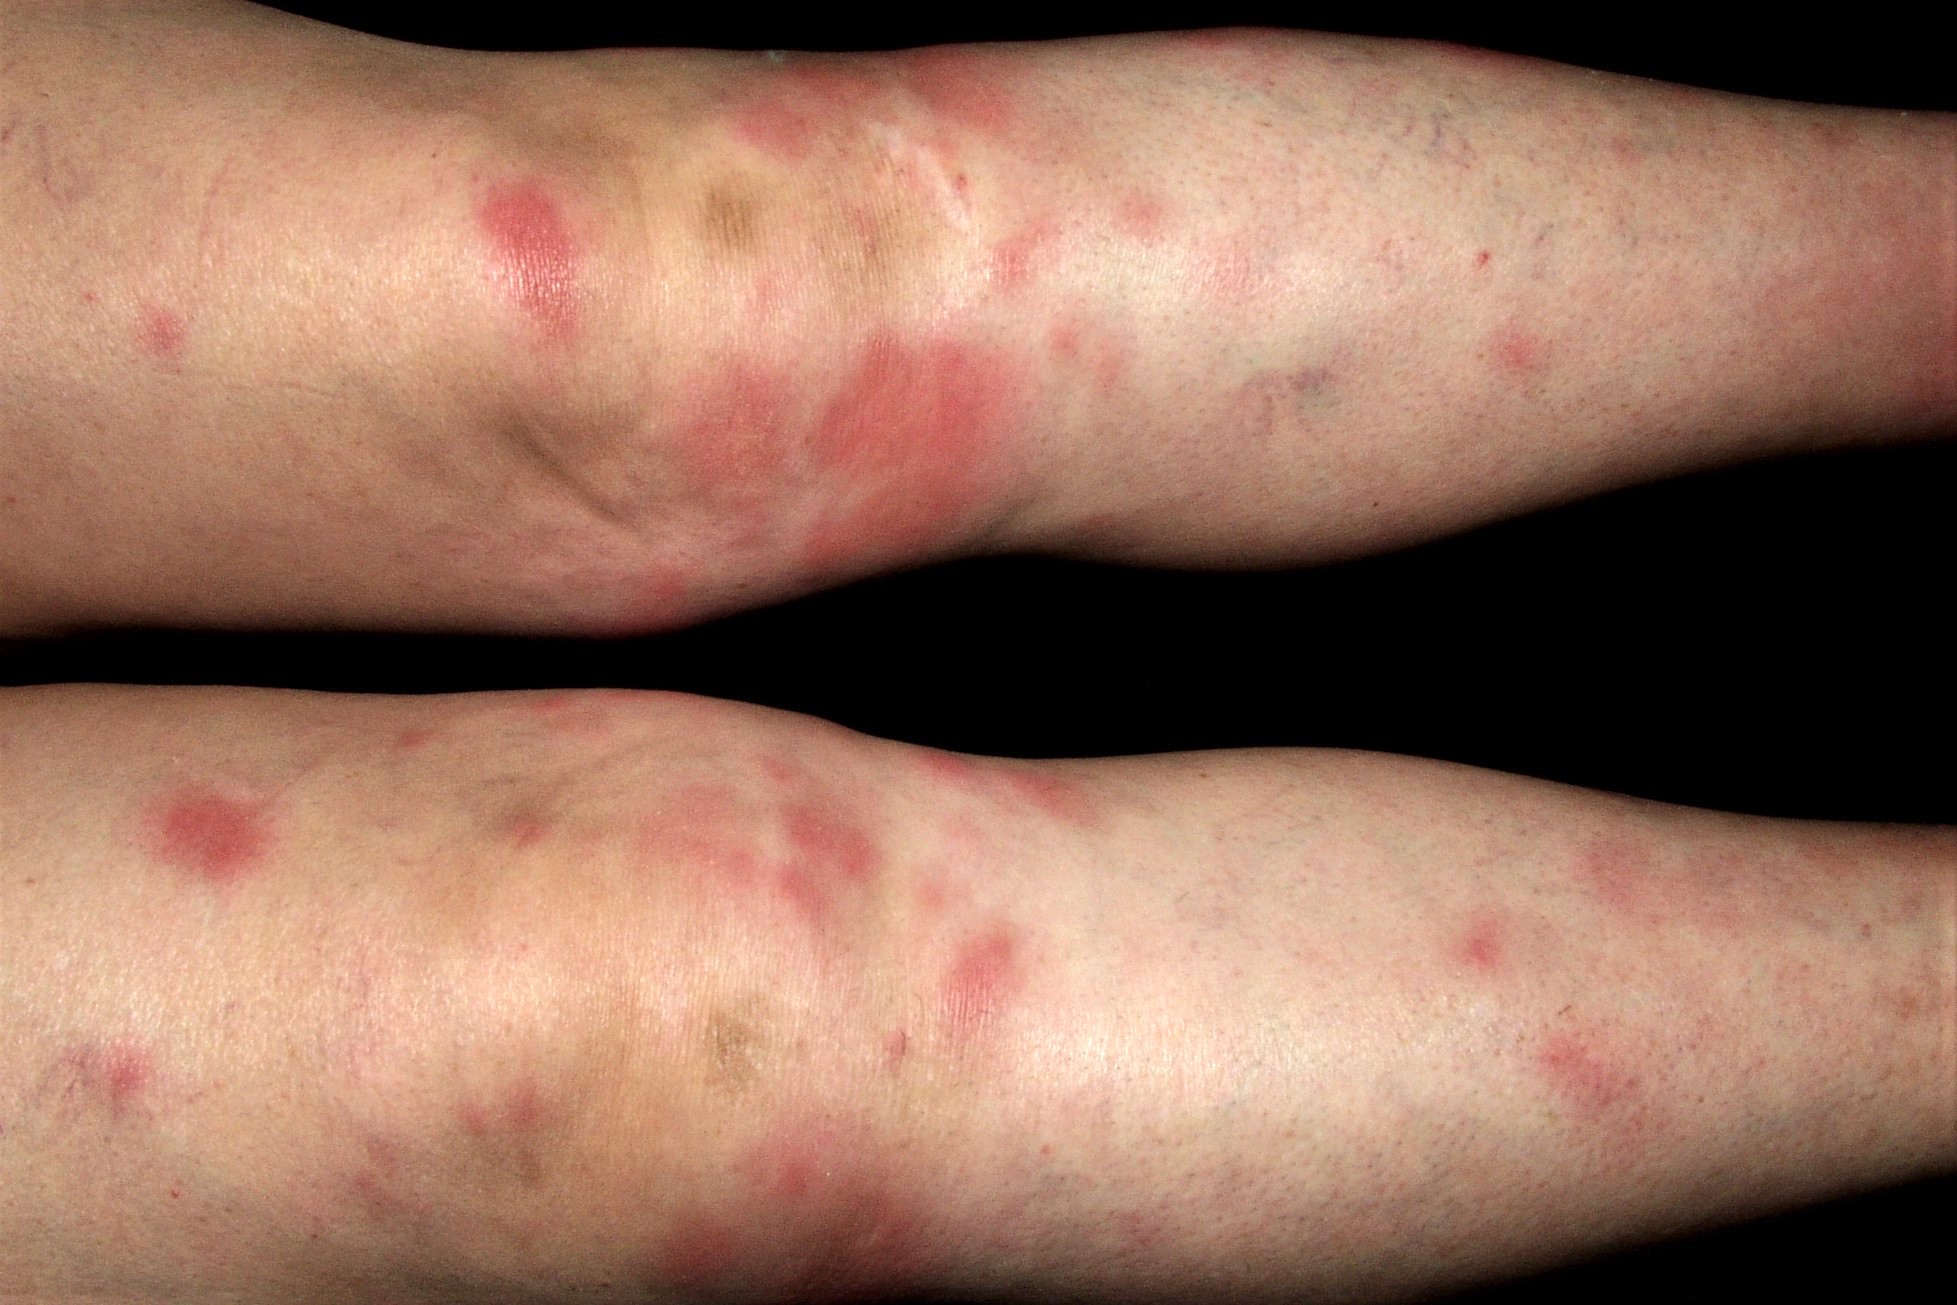
Eritema nodoso L52; nódulos eritematosos, dolorosos, subcutáneos localizados en región pretibial. Evolución 2 semanas
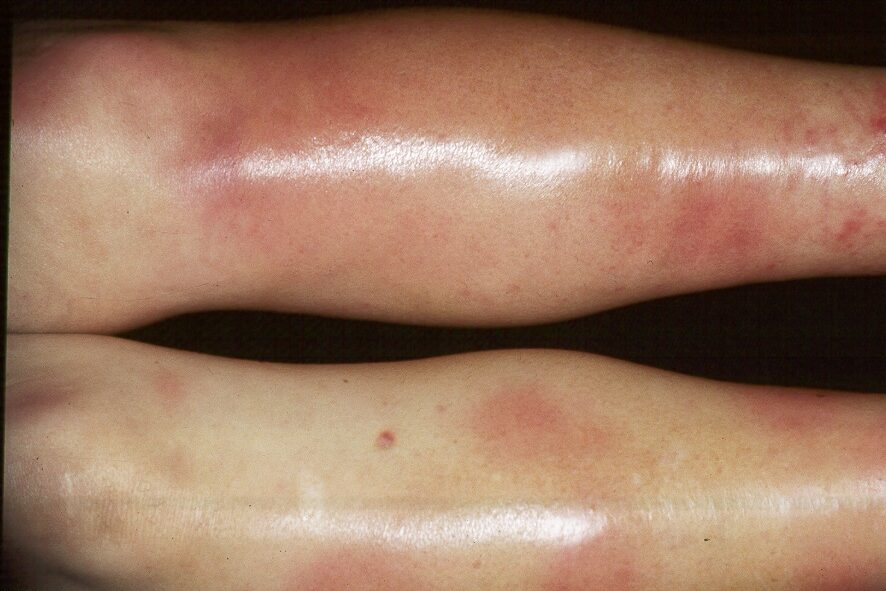
Eritema nodoso L52; nódulos eritematosos, dolorosos, subcutáneos localizados en región pretibial
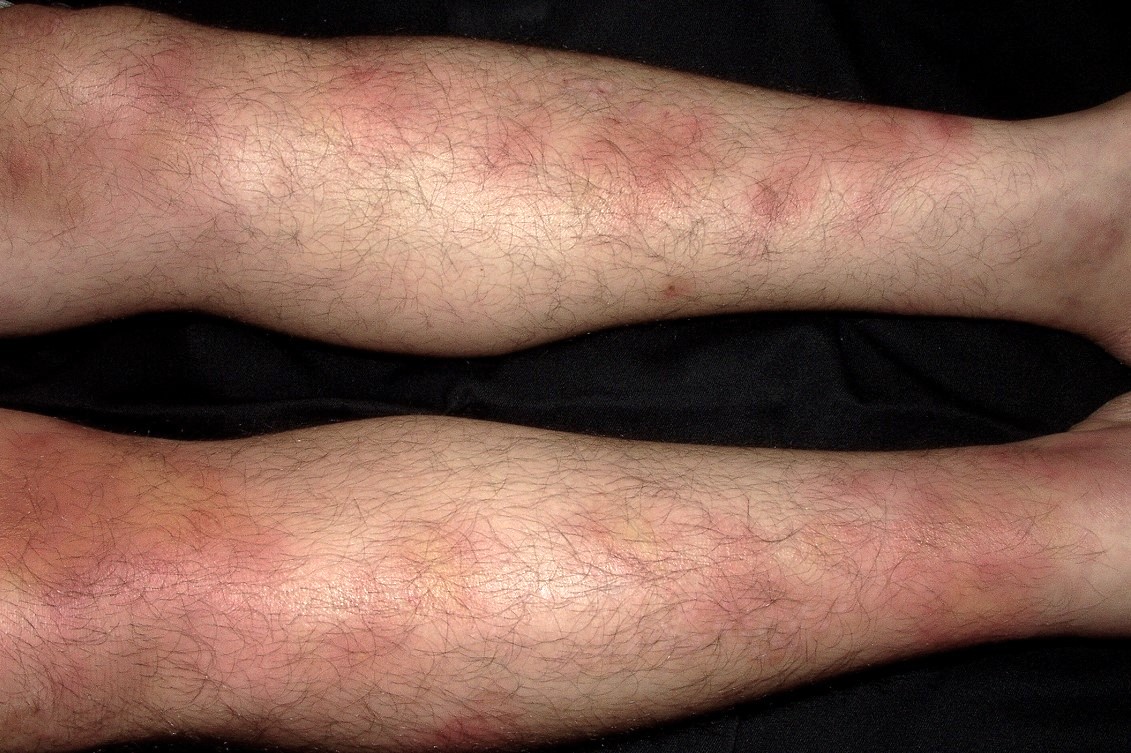
Eritema nodoso L52; lesiones que se palpan en la profundidad de la piel, son dolorosas sobre todo al tacto y se sitúan en la región pretibial
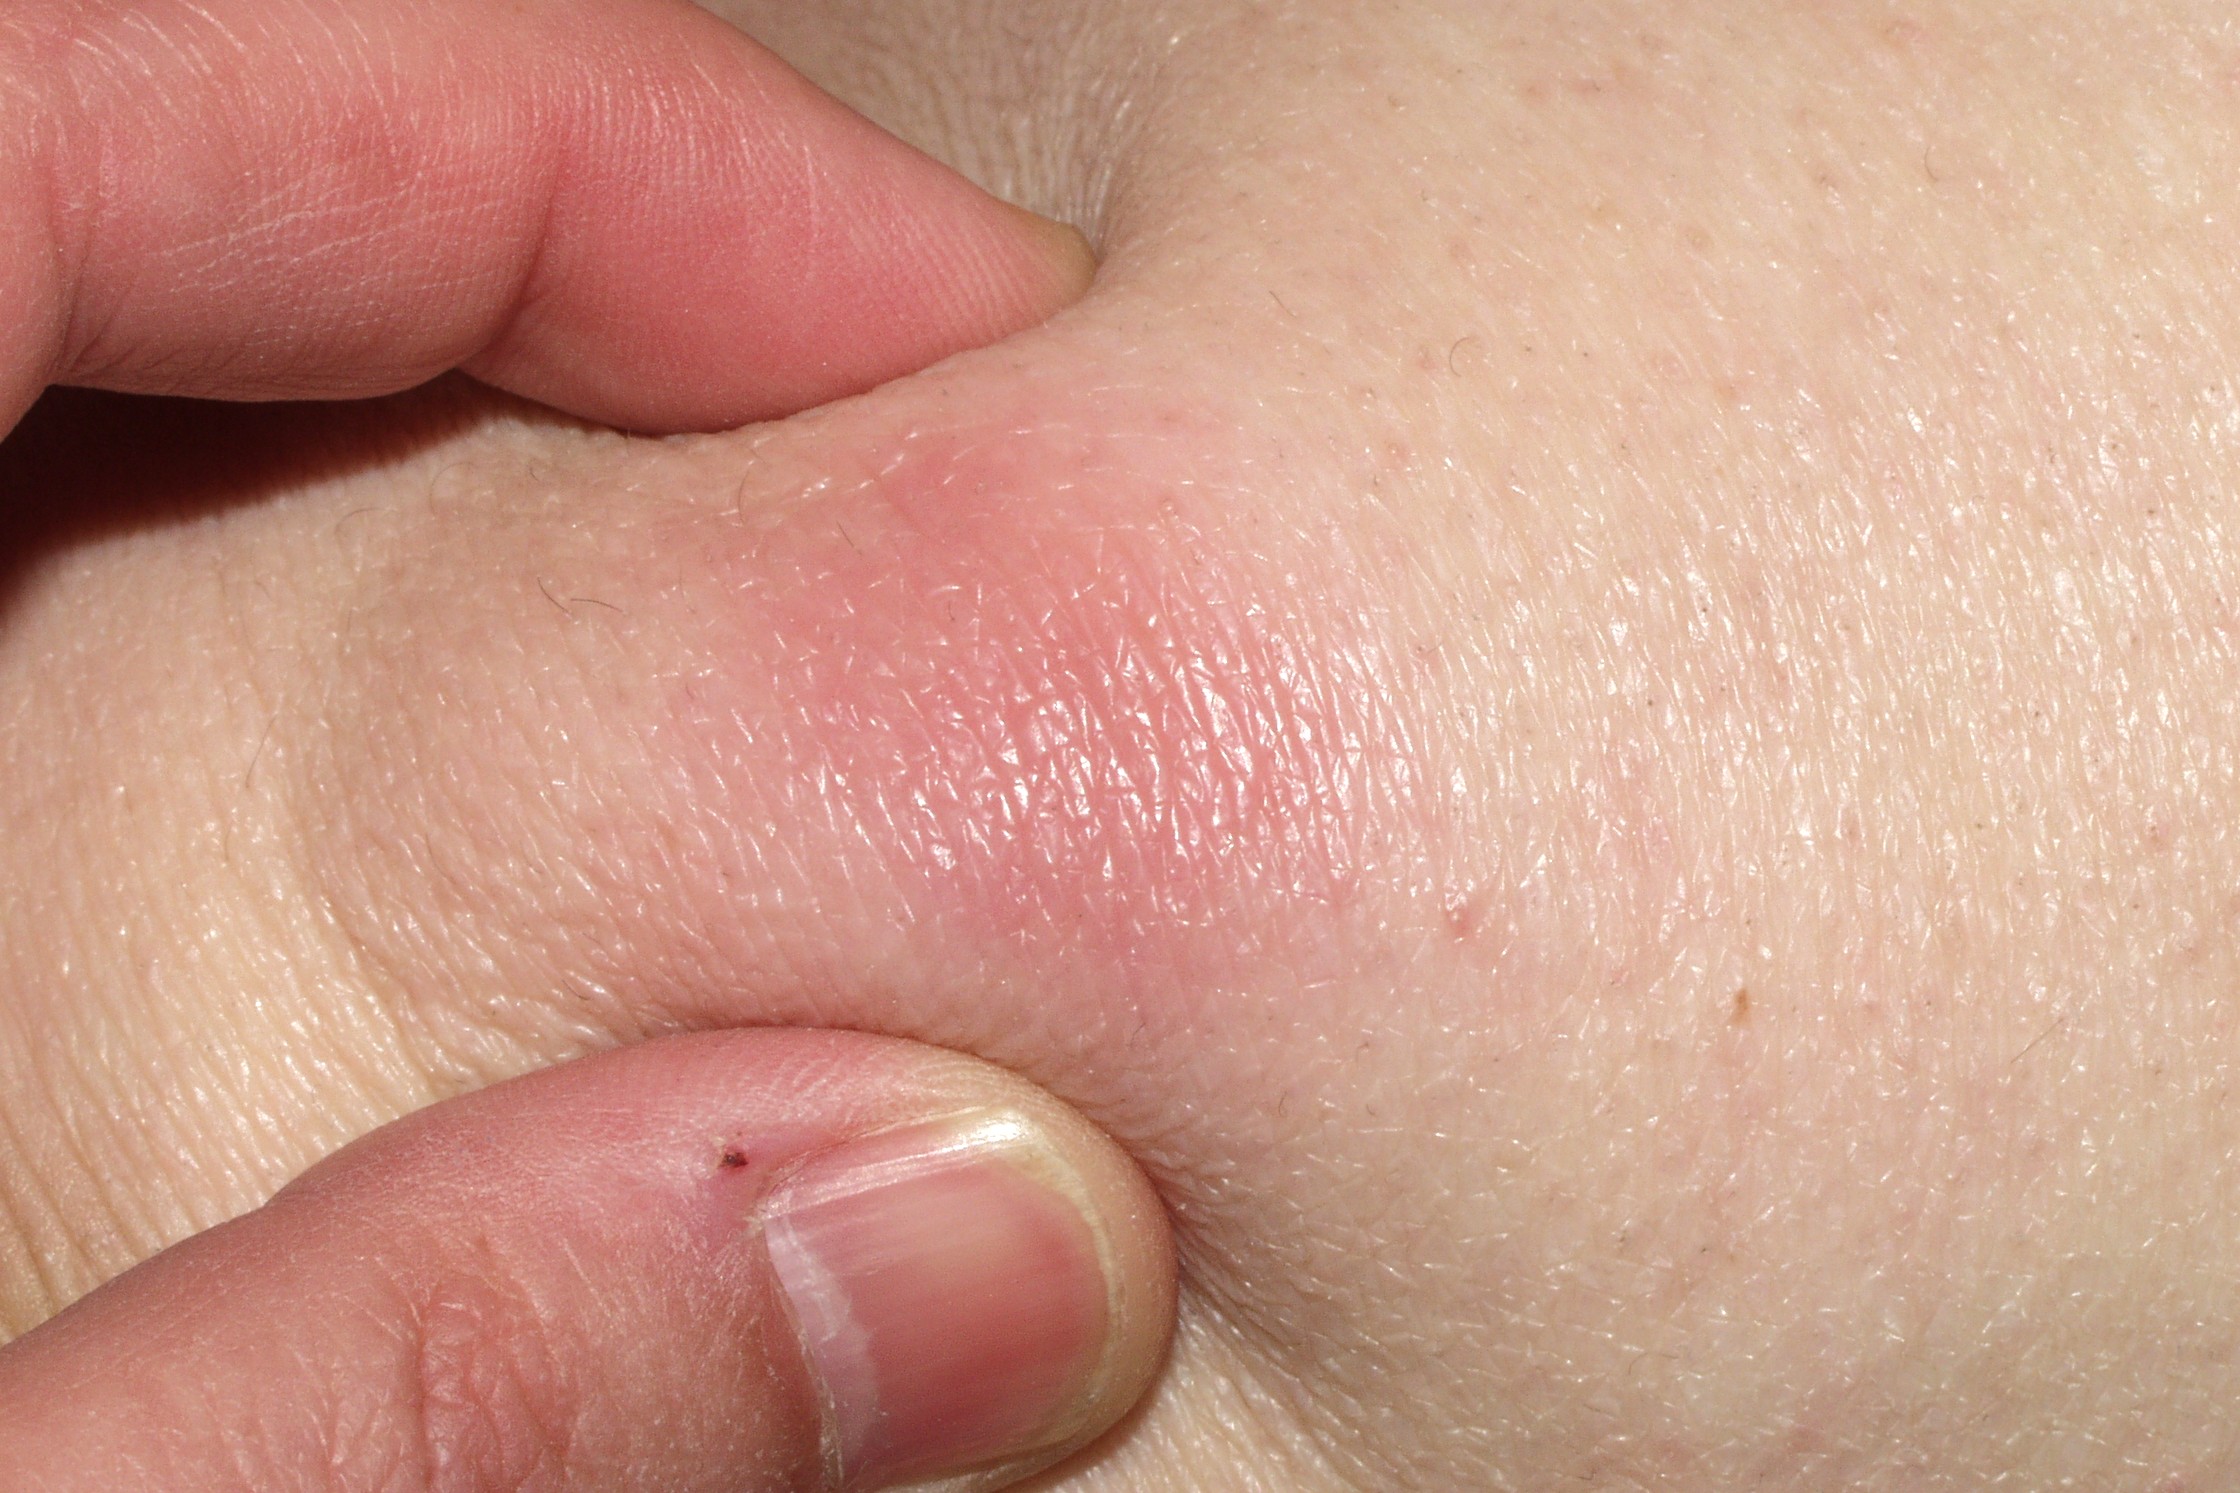
Eritema nodoso L52. Cuando intentas coger un nódulo entre los dedos son duros al tacto
c. Dermatosis neutrofílicas
Comprenden un grupo heterogéneo de enfermedades inflamatorias de la piel que se caracterizan por la presencia de un infiltrado rico en neutrófilos que son reactivos a diferentes estímulos (Filosa A, 2018). Incluyen el pioderma gangrenoso, el síndrome de dermatosis-artritis en pacientes con bypass intestinal y la enfermedad de Behçet. Además de la enfermedad inflamatoria intestinal pueden aparecer en el contexto de síndromes mieloproliferativos o toxicodermias.
c1. Pioderma gangrenoso
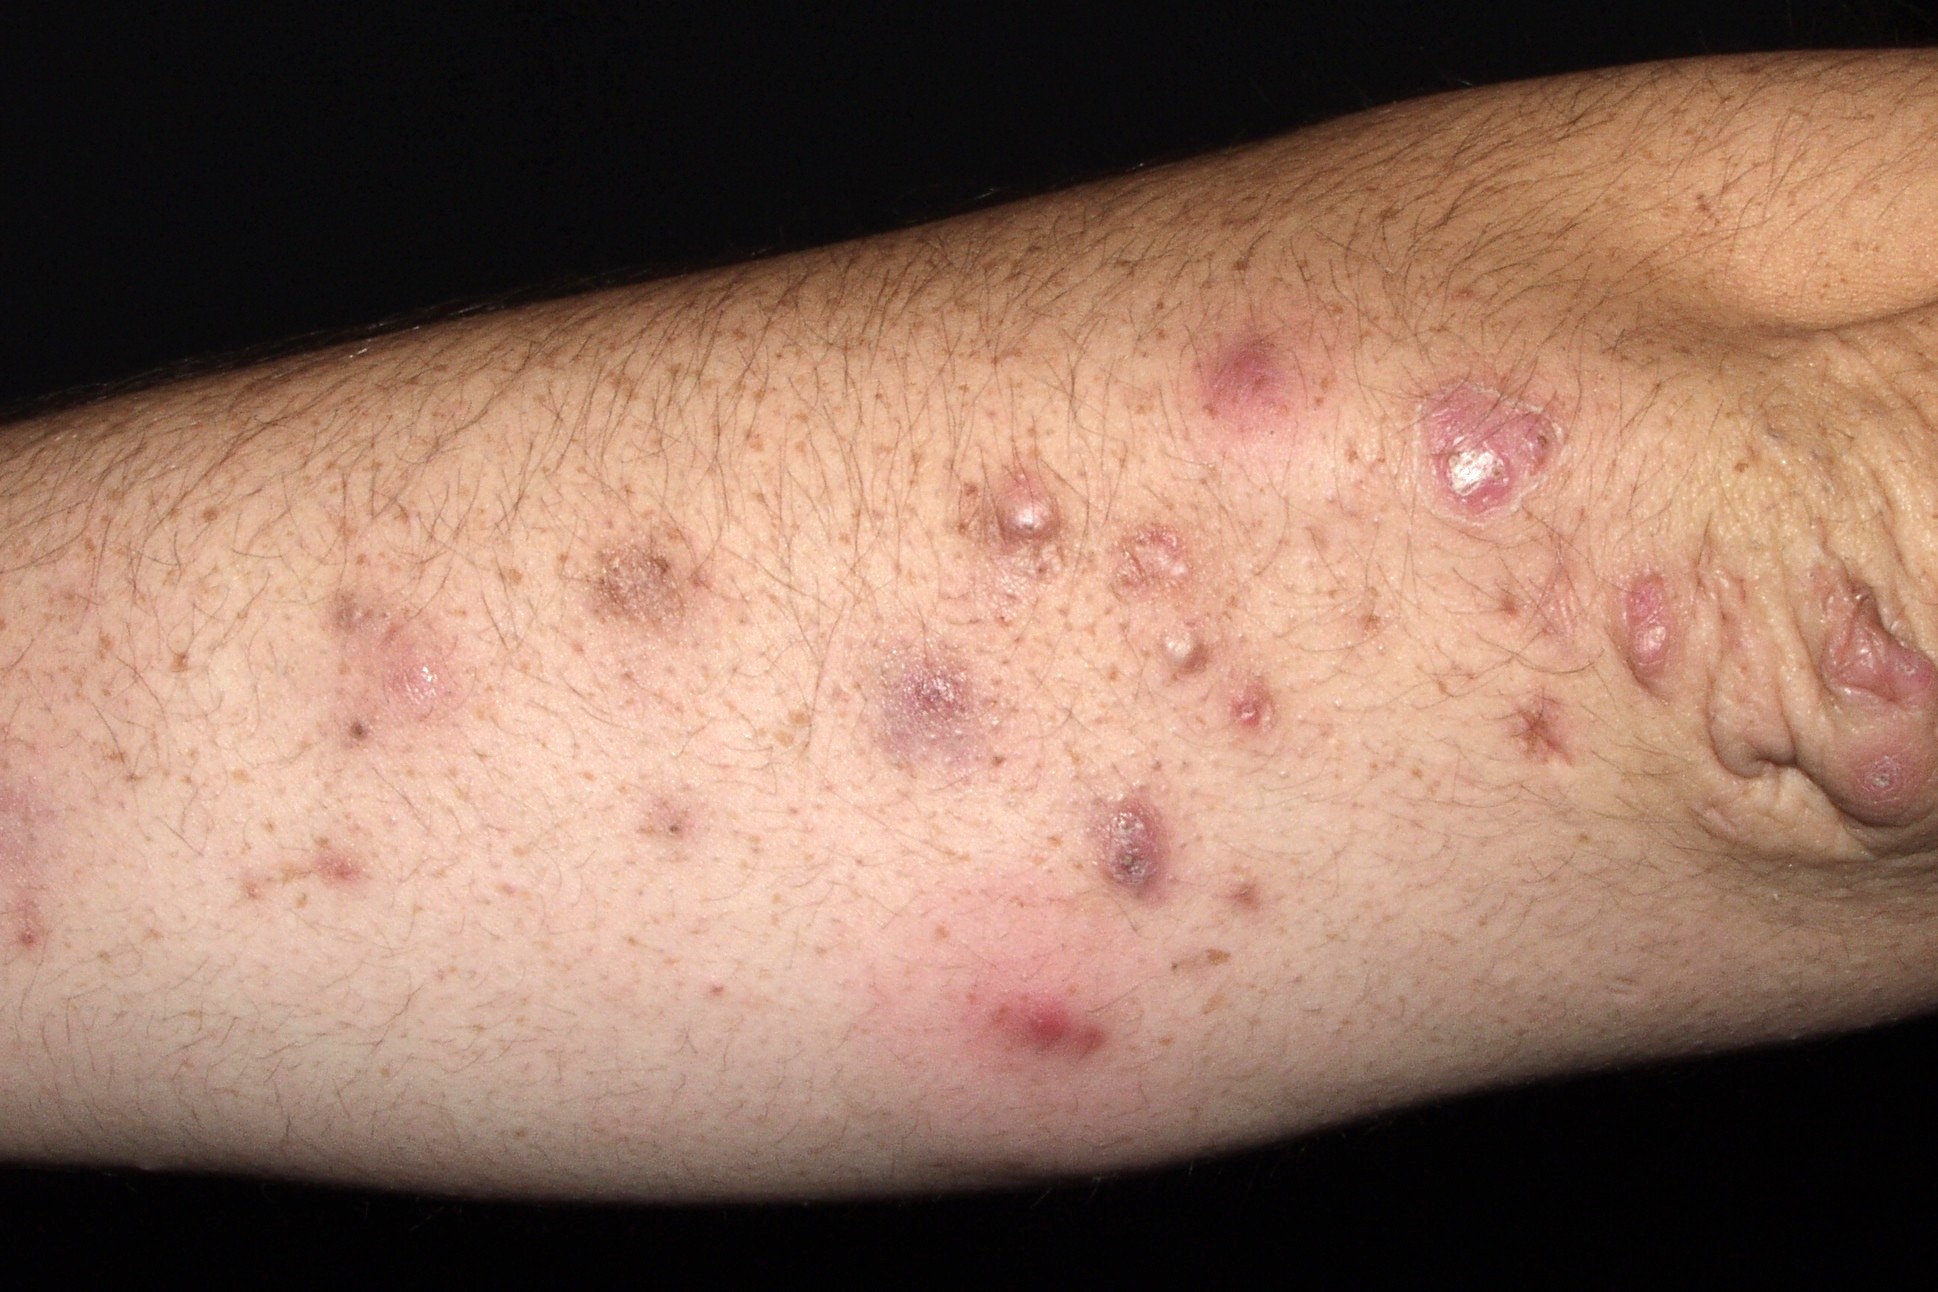
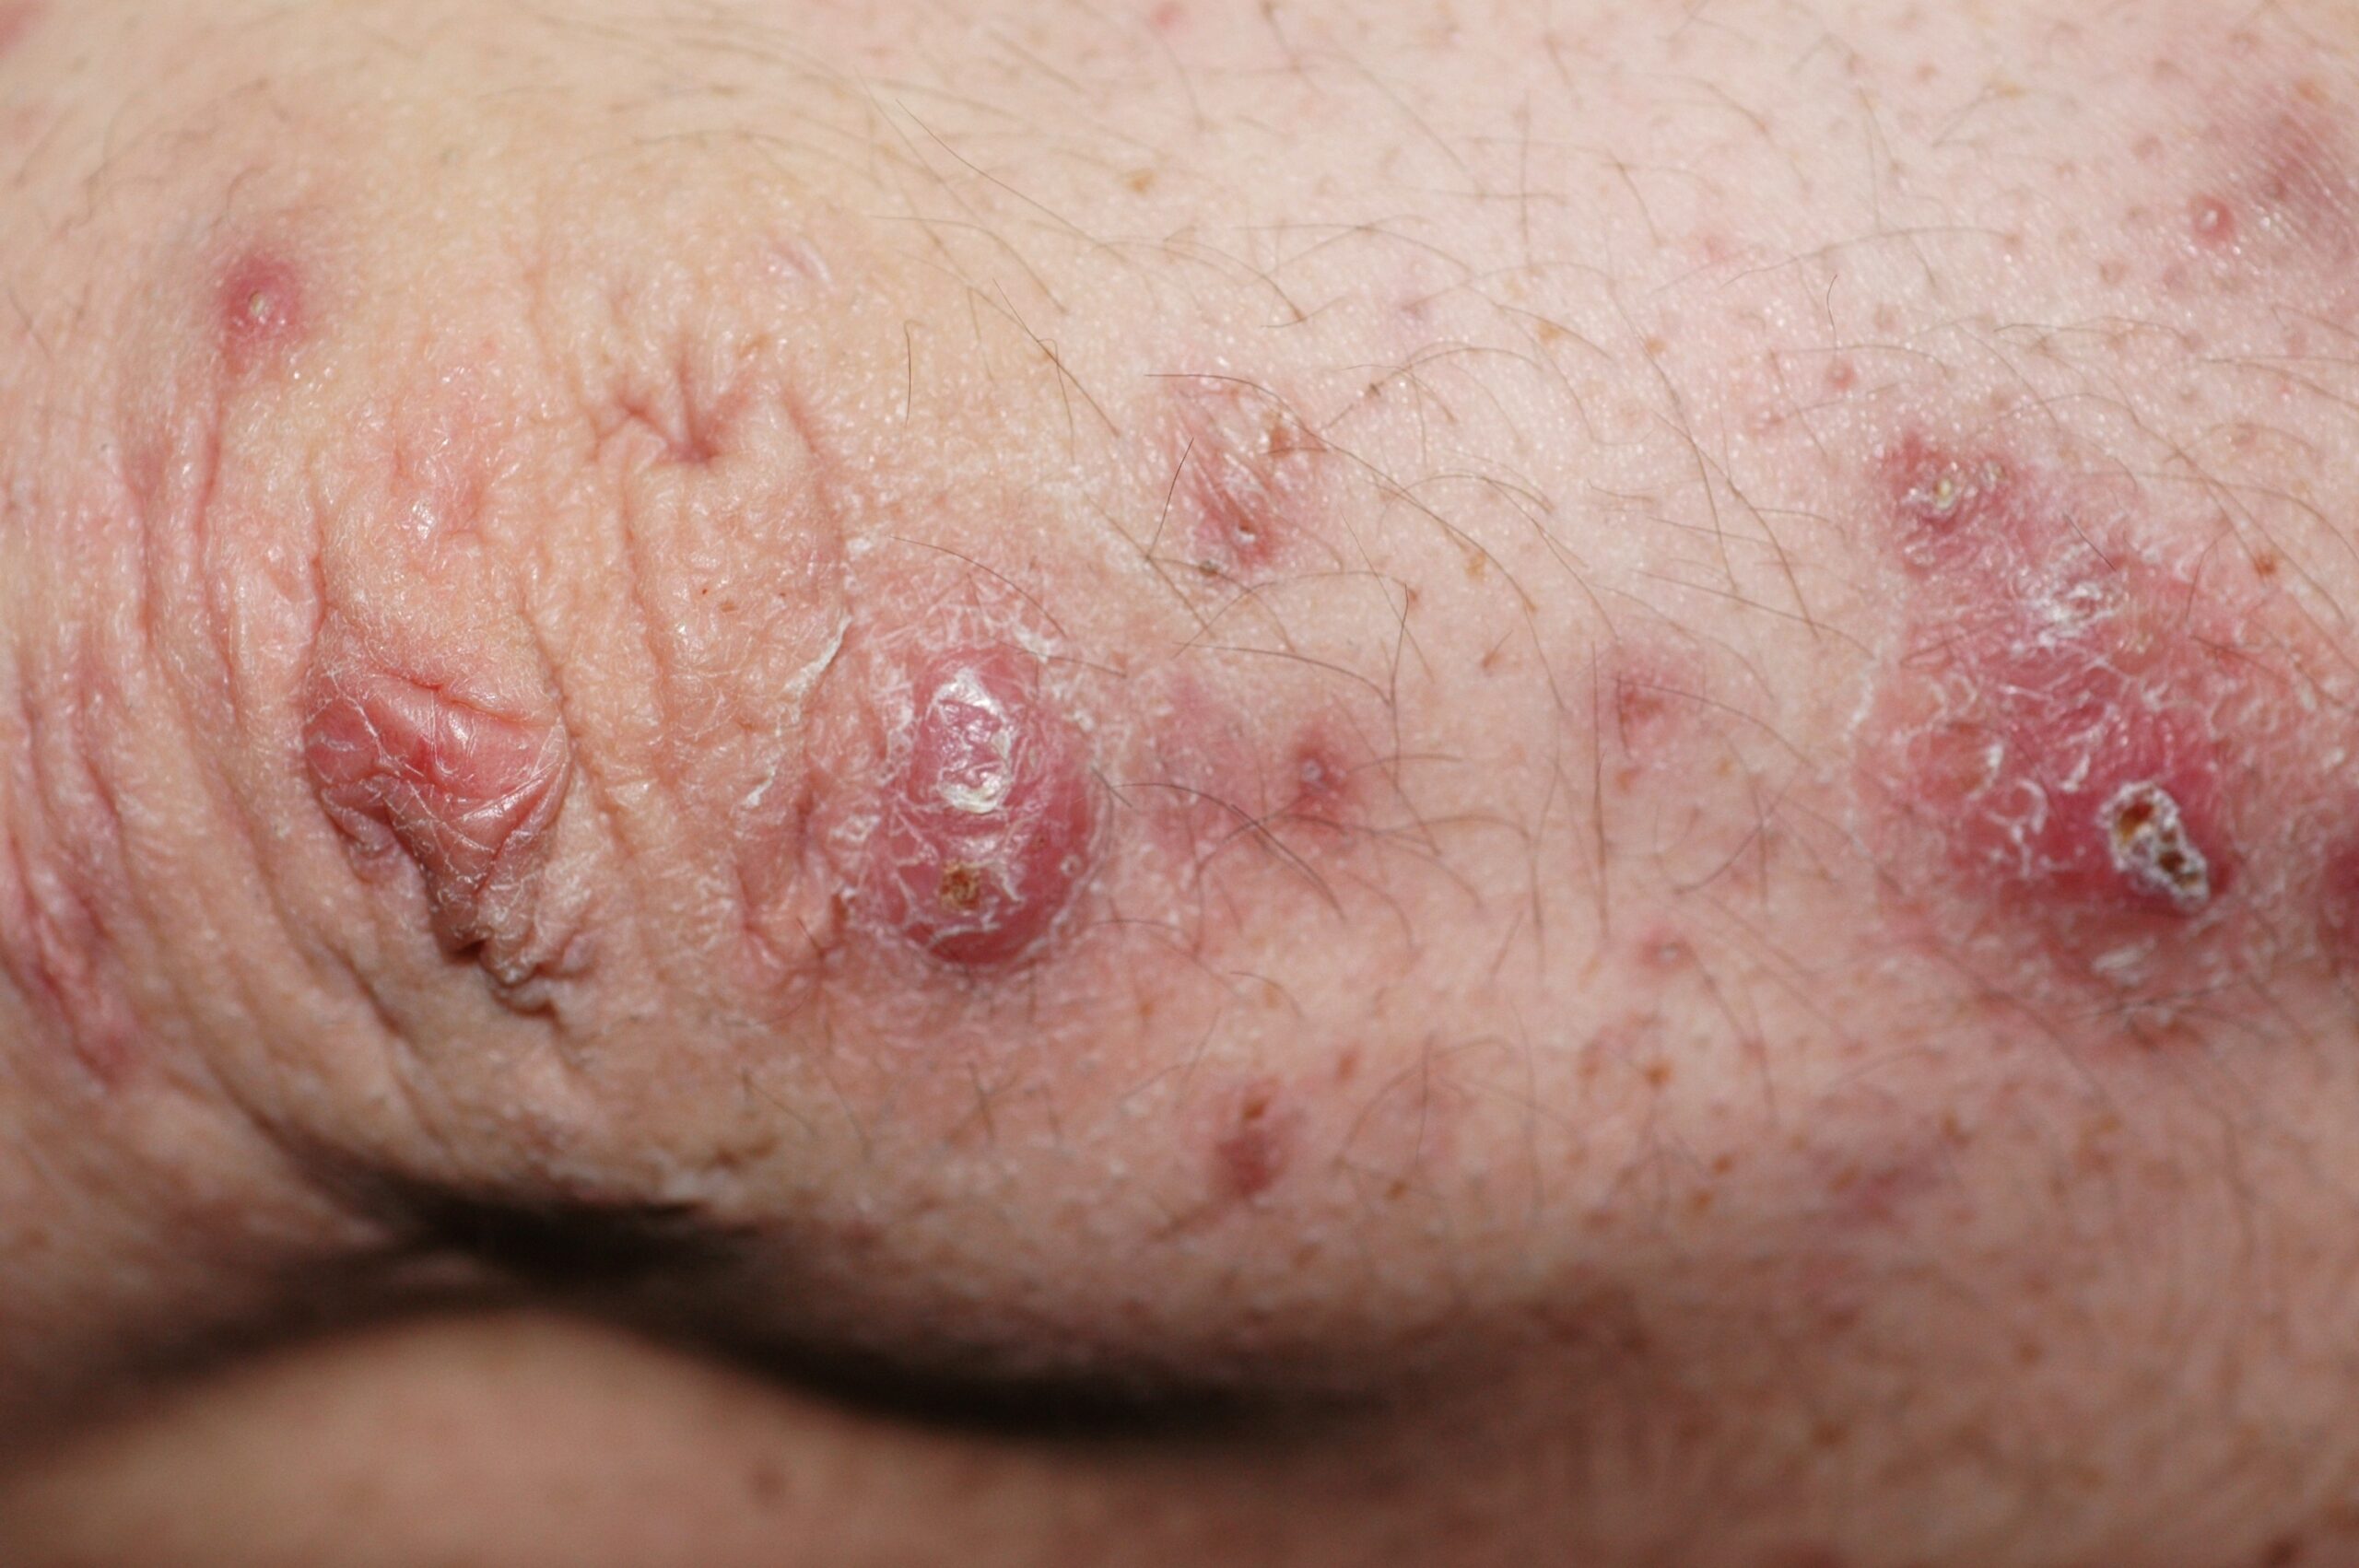
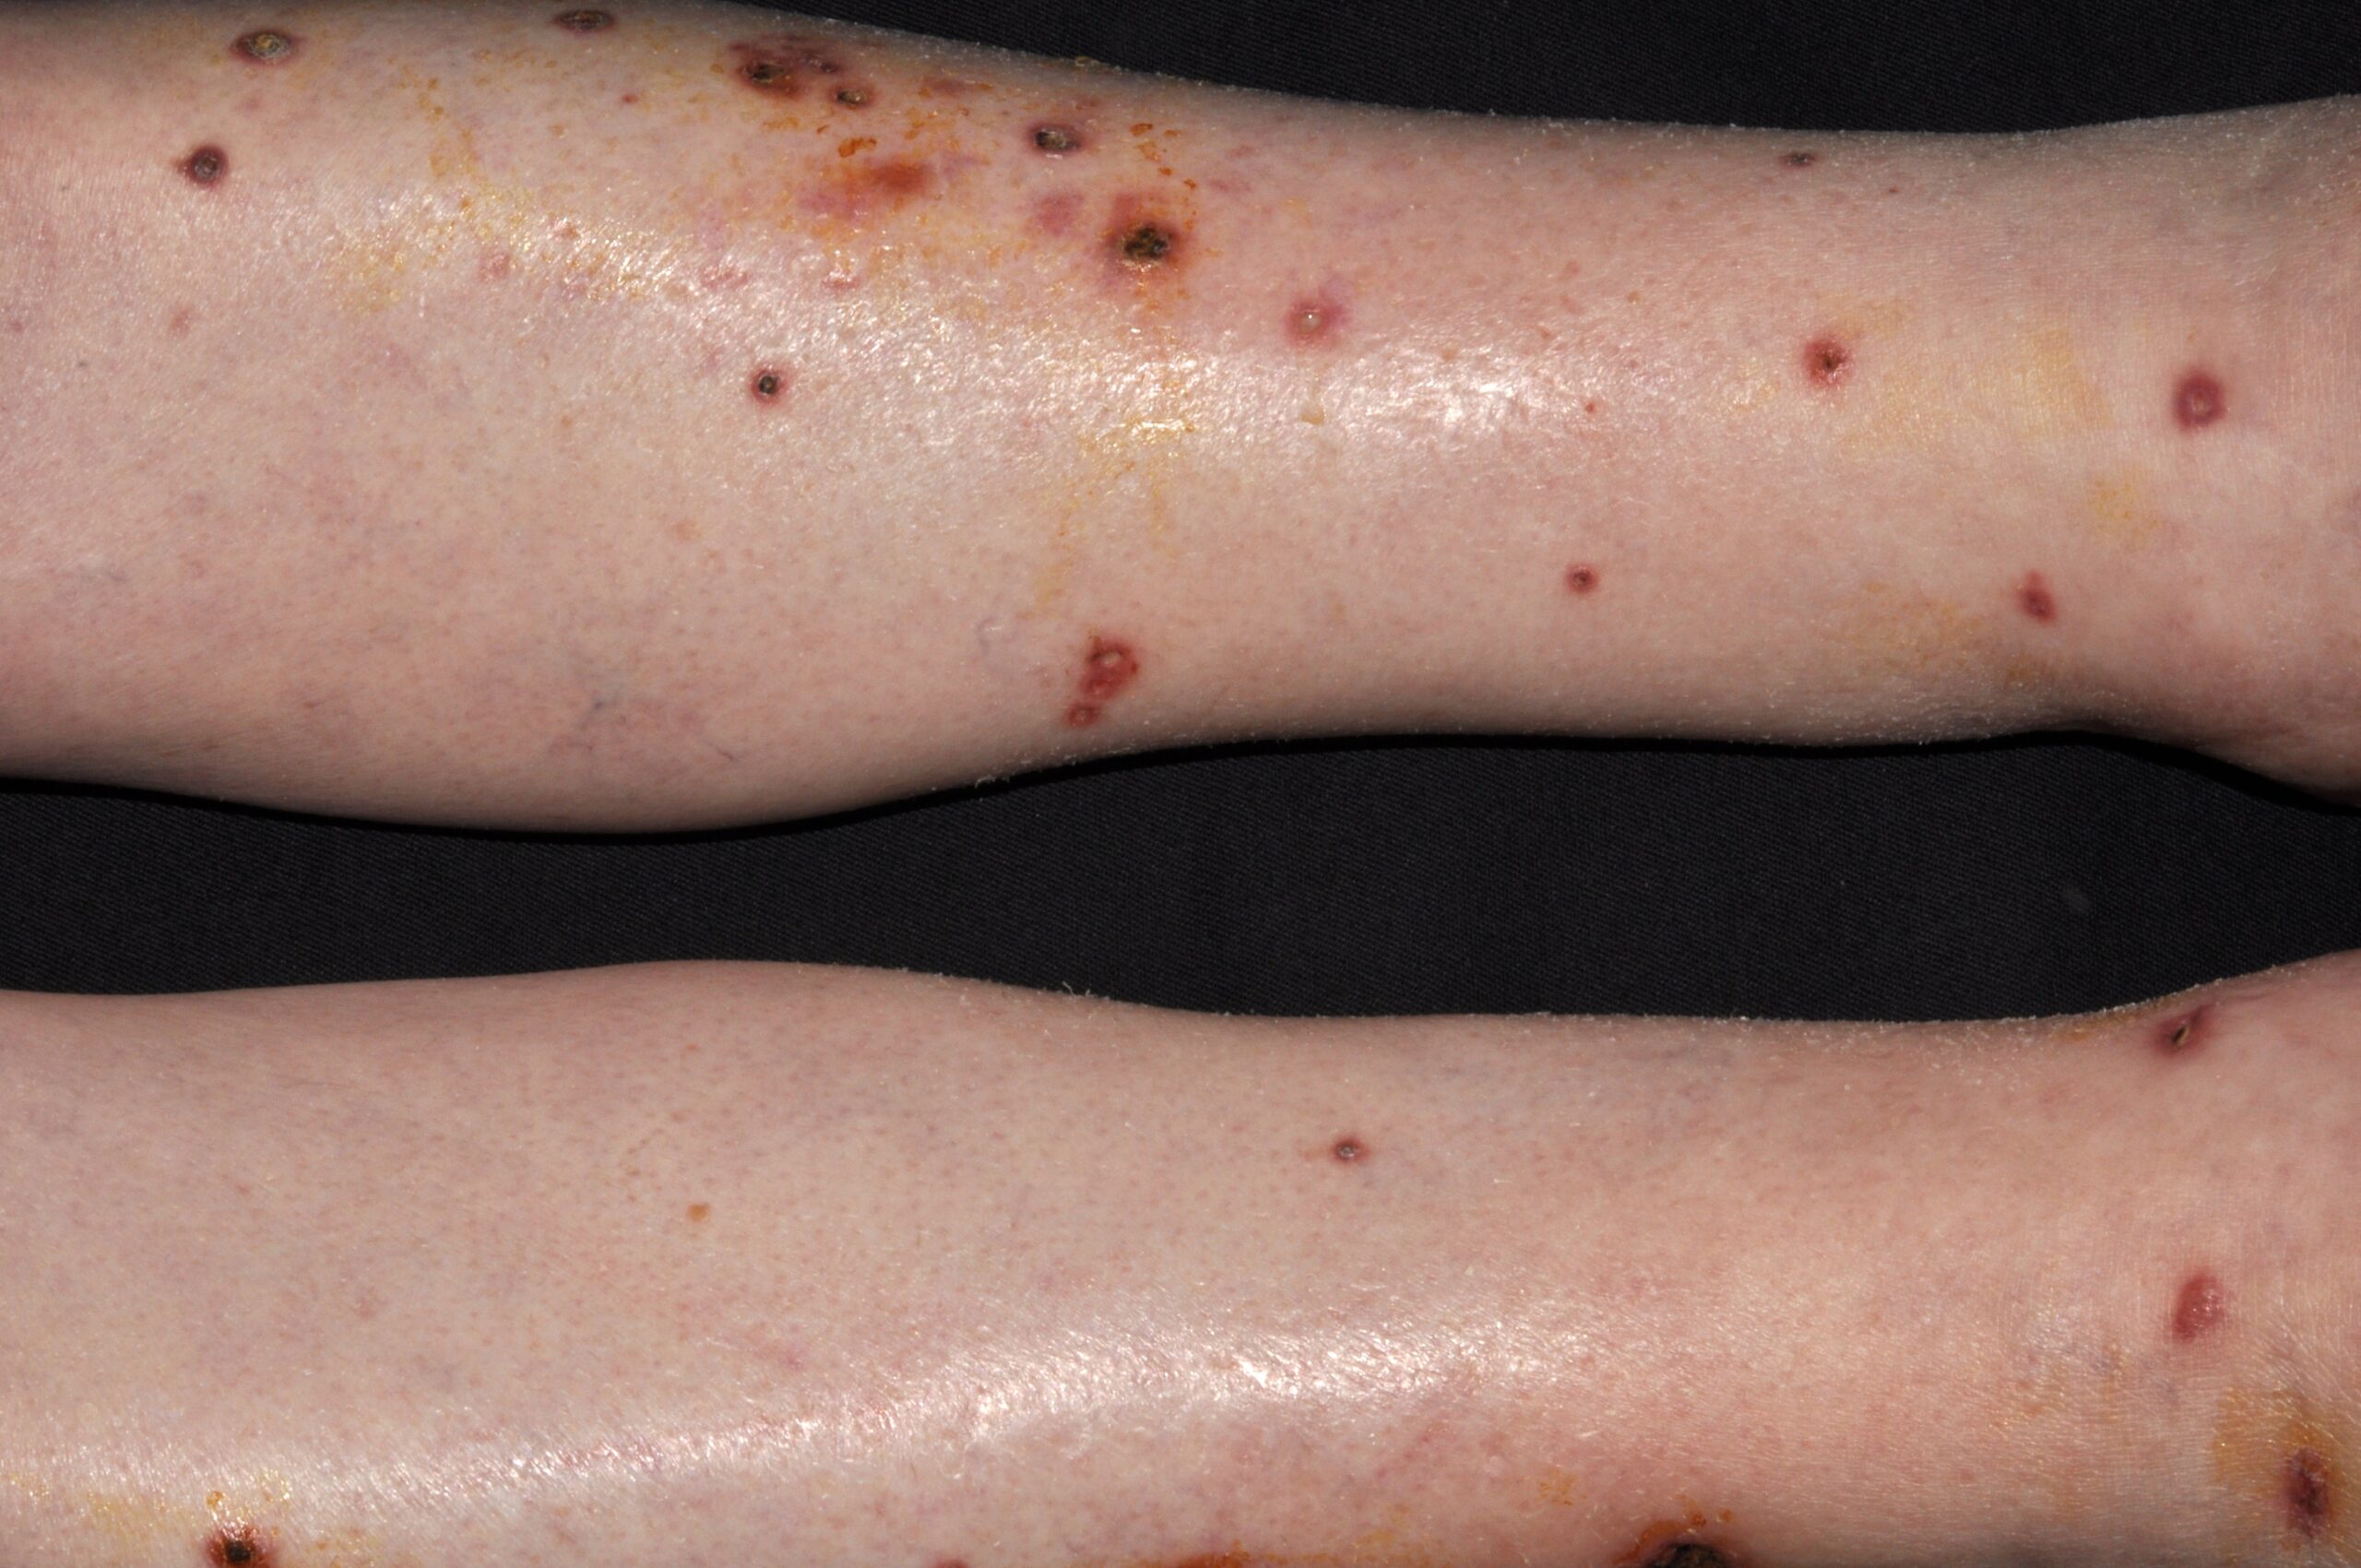
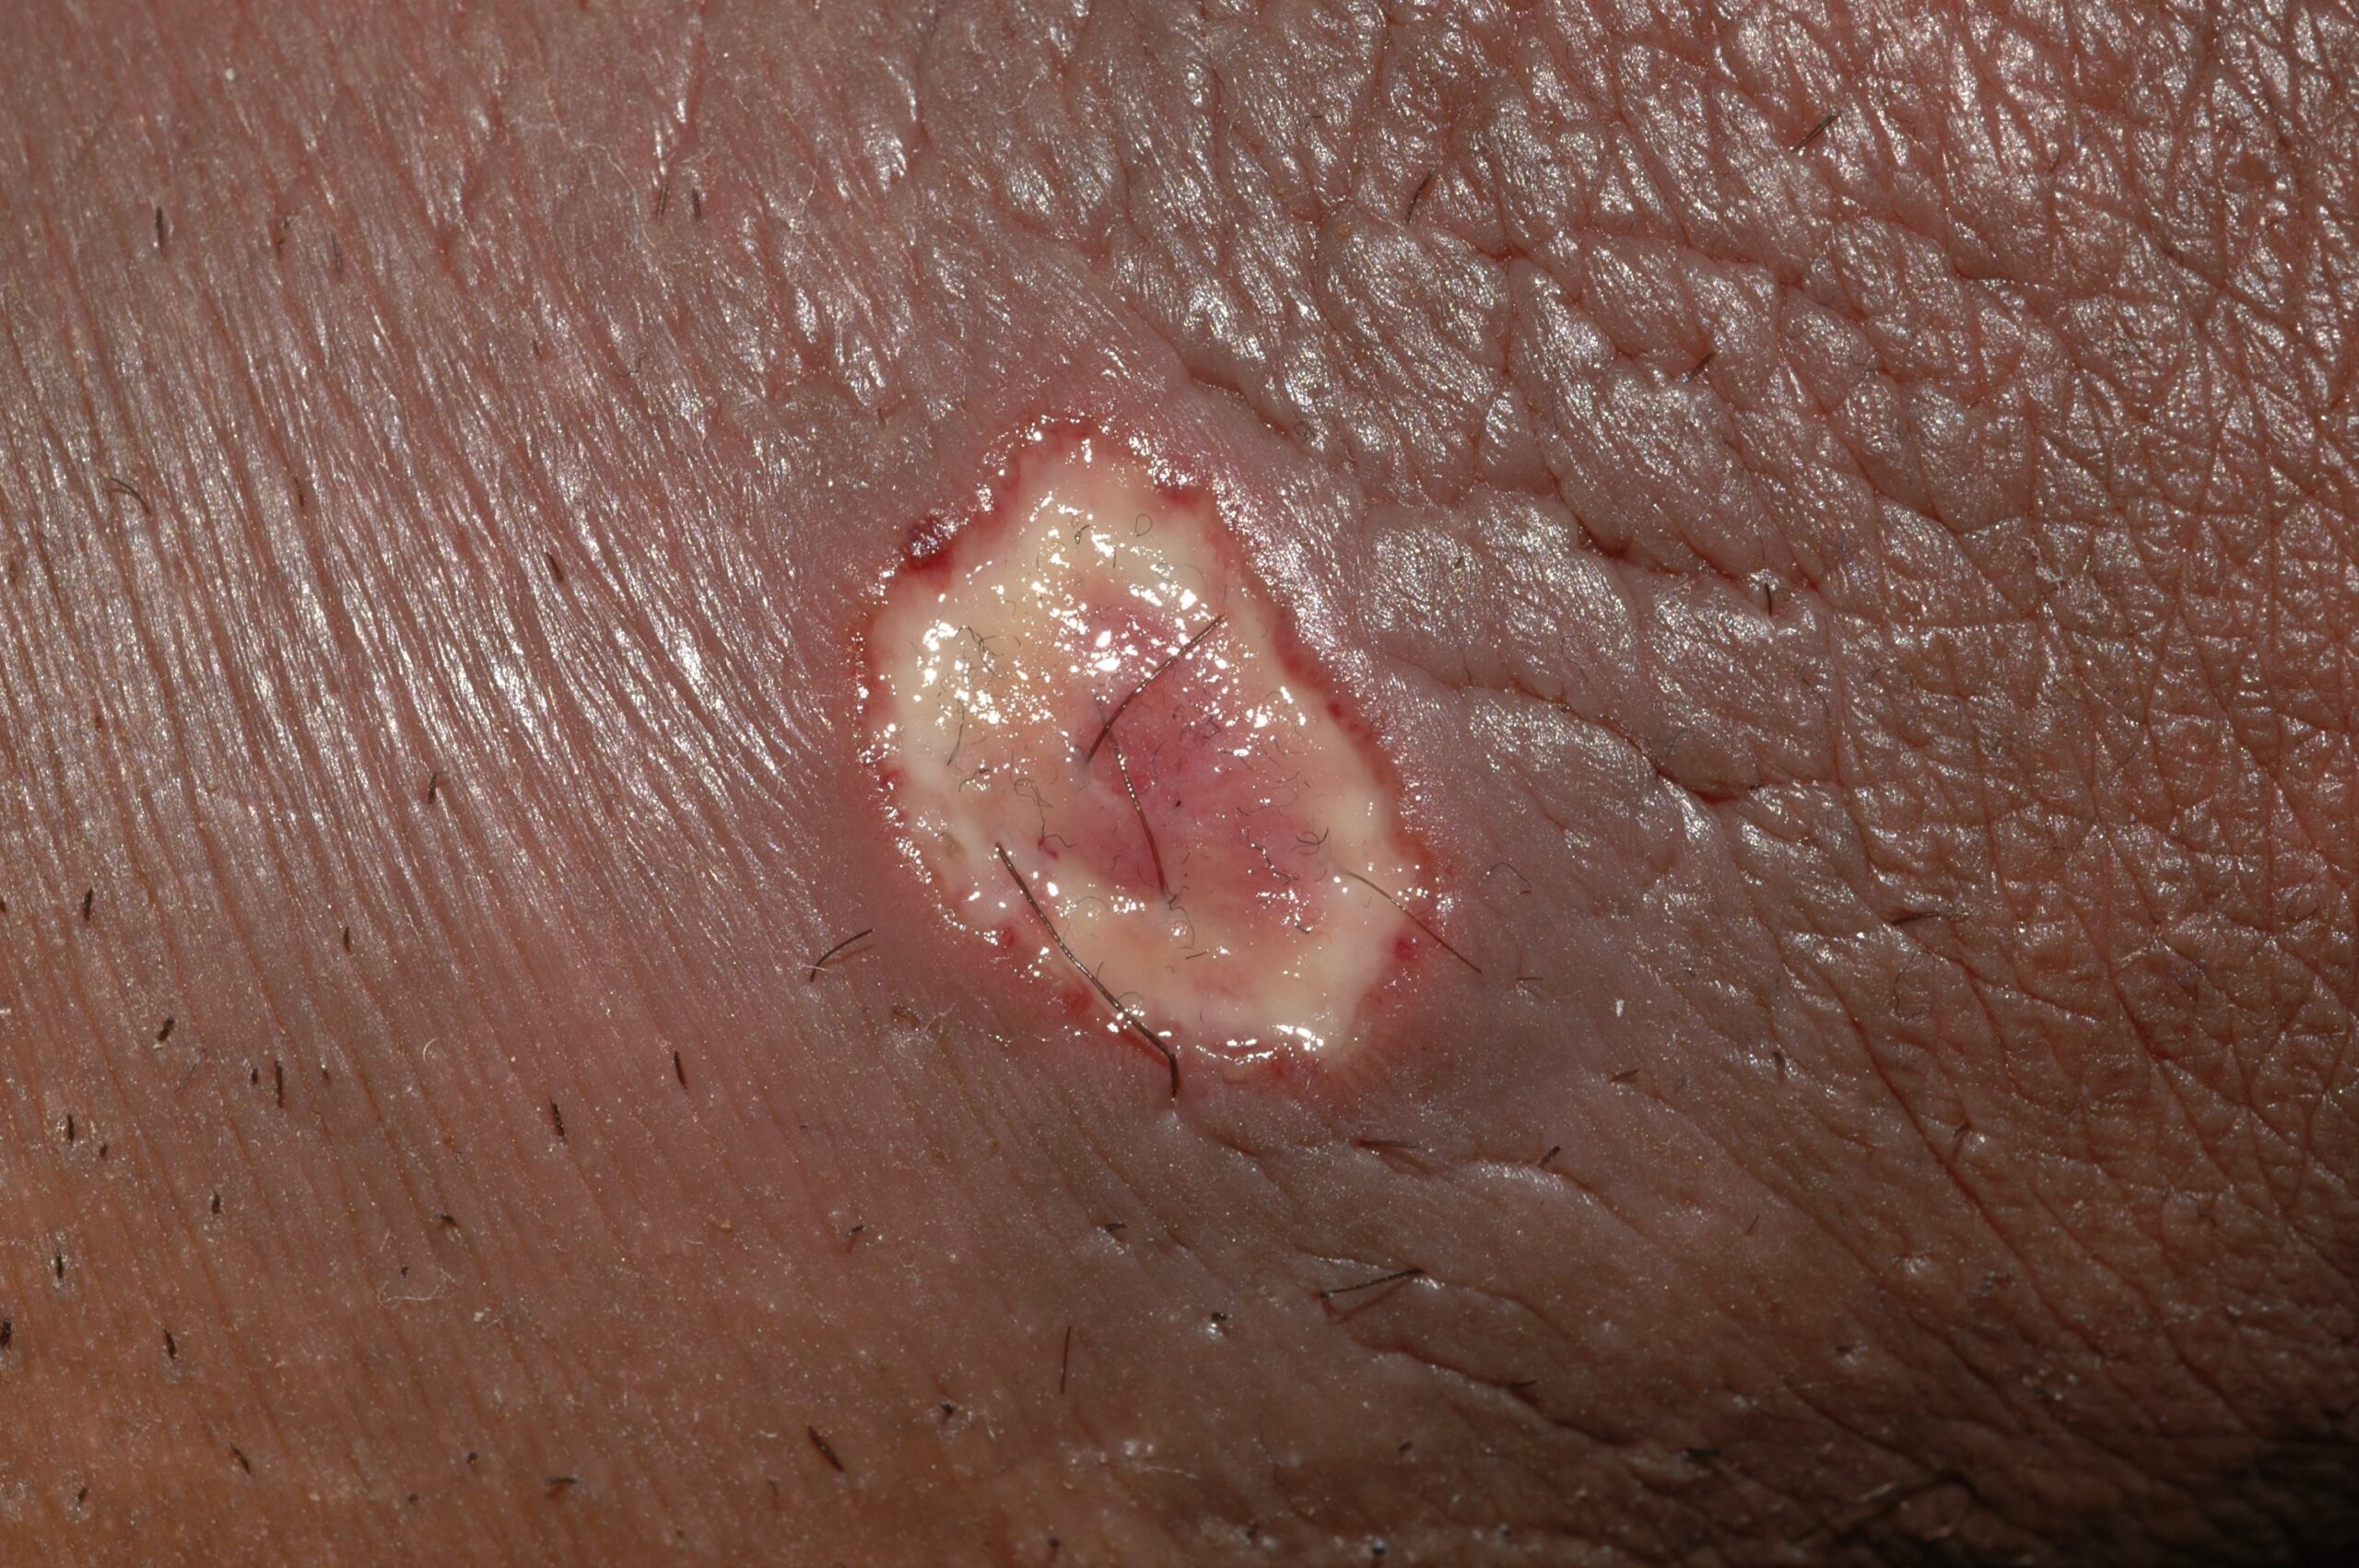
El pioderma gangrenoso es una dermatosis neutrofílica inflamatoria rara, pero potencialmente grave y mutilante. Se presenta en forma de úlceras dolorosas, socavadas y de márgenes eritematovioláceos, de crecimiento rápido, localizadas habitualmente en miembros inferiores. Las úlceras se desarrollan a partir de lesiones papulolopustulosas de pocos días de duración. Suele asociarse a enfermedades inflamatorias intestinales como la colitis ulcerosa y más rara vez a enfermedad de Crohn. También se ha asociado a artritis y a neoplasias ((Odufalu, 2025; Maronese CA, 2022).
En una revisión sistemática de la literatura que comprendía 21 estudios con un total de más de 2600 pacientes, se detectó que la prevalencia de enfermedad sistémica asociada era de casi el 57%, siendo la más común la EII (17.6%), seguido de la artritis (12.8%). La asociación con neoplasias hematológicas fue del 8.9% y con neoplasias sólidas el 7.4%. Por otra parte, en un 16.3% de los casos el inicio del PG fue atribuido a un fenómeno de patergia que consiste en la aparición, a los pocos días, de lesiones de PG sobre una herida traumática o quirúrgica (Kridin K, 2018).
Su curso clínico es impredecible y puede o no correlacionarse con el curso de la enfermedad de base e incluso puede preceder al diagnóstico de la EII.
Hasta hace poco el diagnóstico de PG se hacía por exclusión (Plumptre I, 2018). Recientemente se ha llegado a un consenso por el método Delphi para el establecimiento de los criterios diagnósticos. Se considera que existe un criterio mayor que consiste en el hallazgo de un infiltrado neutrofílico en la biopsia del borde de la úlcera. También han quedado establecidos 8 criterios menores: 1) exclusión de infección; 2) patergia (que puede ser espontánea o se puede provocar puncionando la piel del antebrazo con 1 cc de suero salino con una aguja de insulina); 3) historia de EII o artritis inflamatoria; 4) historia de pápula, pústula o vesicula que se ulcera a los 4 días de la aparición; 5) úlcera con eritema periférico, borde socavado e hipersensible; 6) múltiples úlceras en región pretibial; 7) cicatrices cribriformes o “papiráceas”; y 8) reducción del tamaño al cabo de 1 mes de iniciar el tratamiento inmunosupresor. 4 de los 8 criterios menores proporcionaron una sensibilidad y especificidad del 86% y 90%, respectivamente (Maverakis E, 2018).
Alrededor de un 1% de los pacientes a los que se realiza una colostomía por EC o CU desarrollan un PG periestomal (12 casos sobre un total de 1295 estomas) (Toh JWT, 2018). El PG también puede aparecer como complicación postoperatòria aguda de una herida quirúrgica.
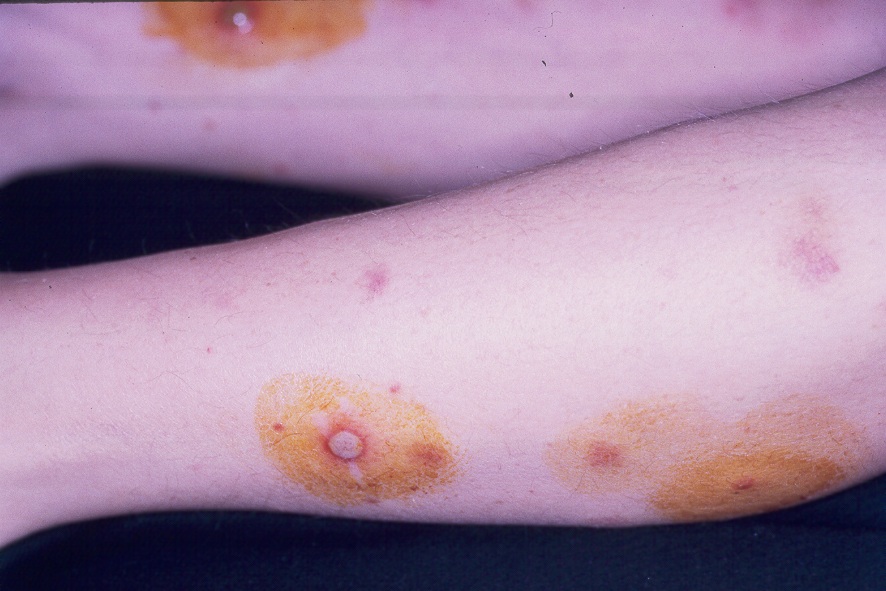
Pioderma gangrenoso L88; lesiones pustulosas incipientes
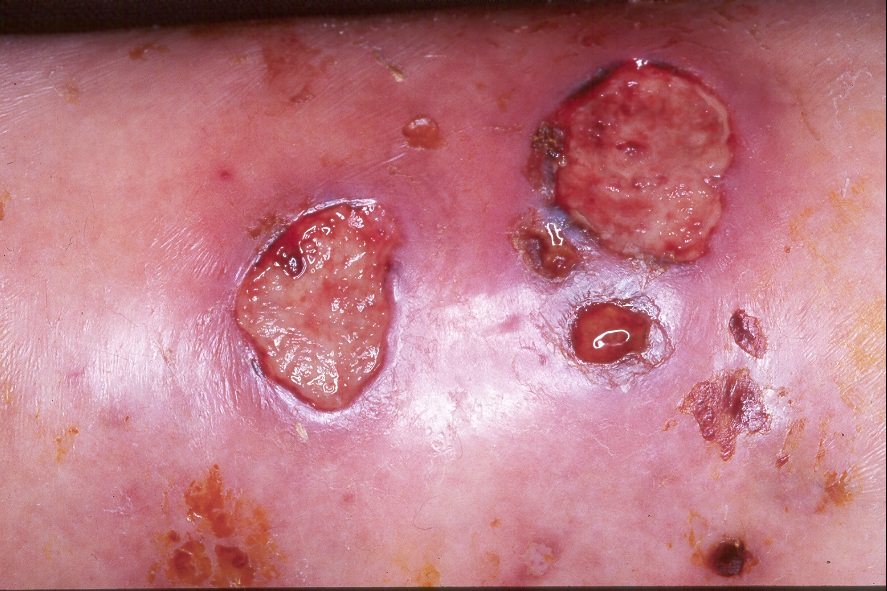
Pioderma gangrenoso L88; lesiones ulceradas, intensamente dolorosas, de bordes geográficos y socavados de color violáceo en paciente con una colitis ulcerosa
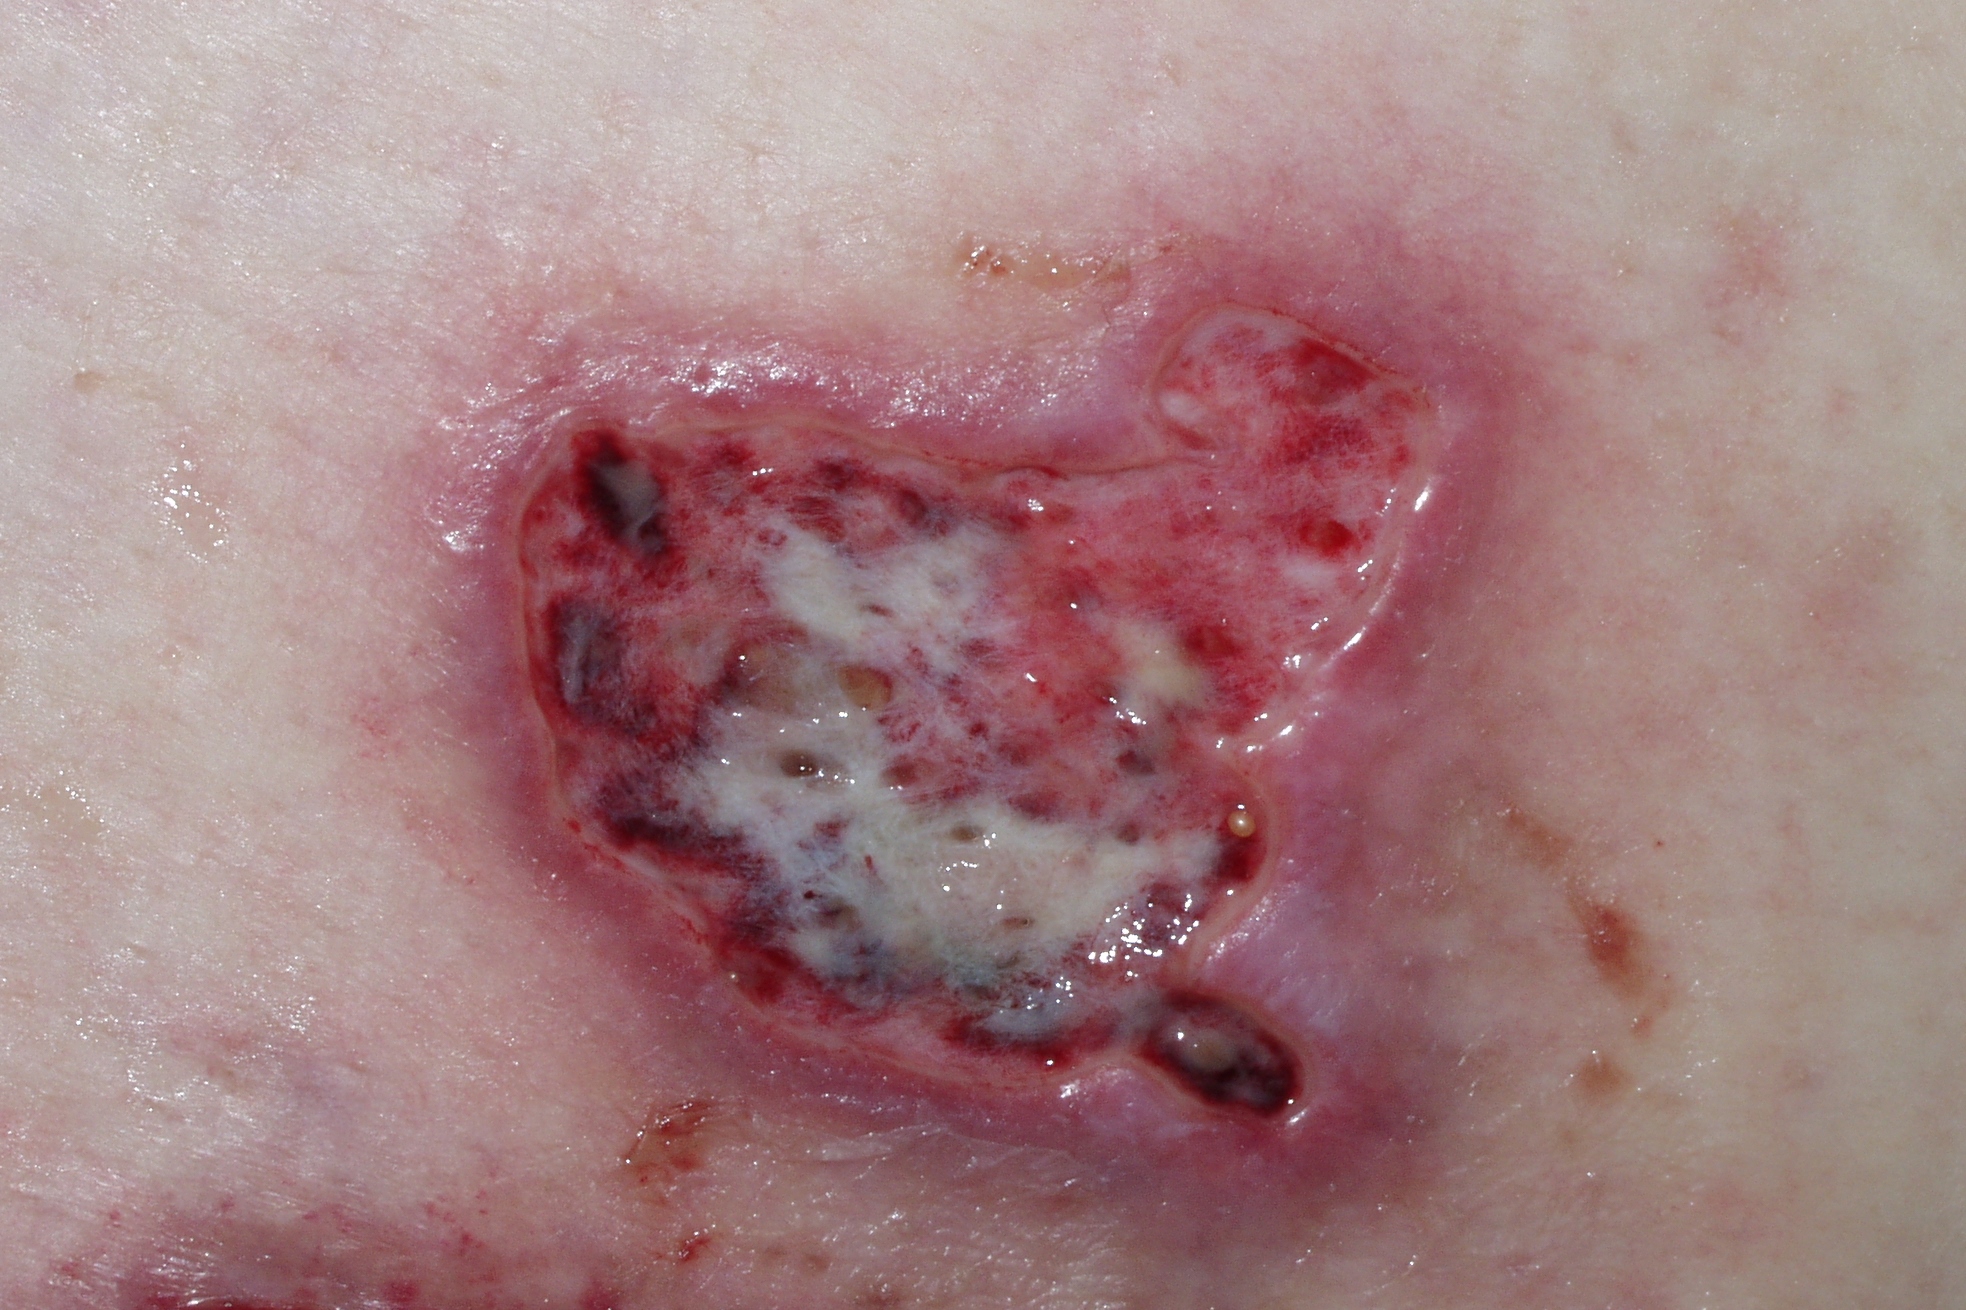
Pioderma gangrenoso L88; lesión ulcerada, intensamente dolorosa, de bordes geográficos y socavados de color violáceo
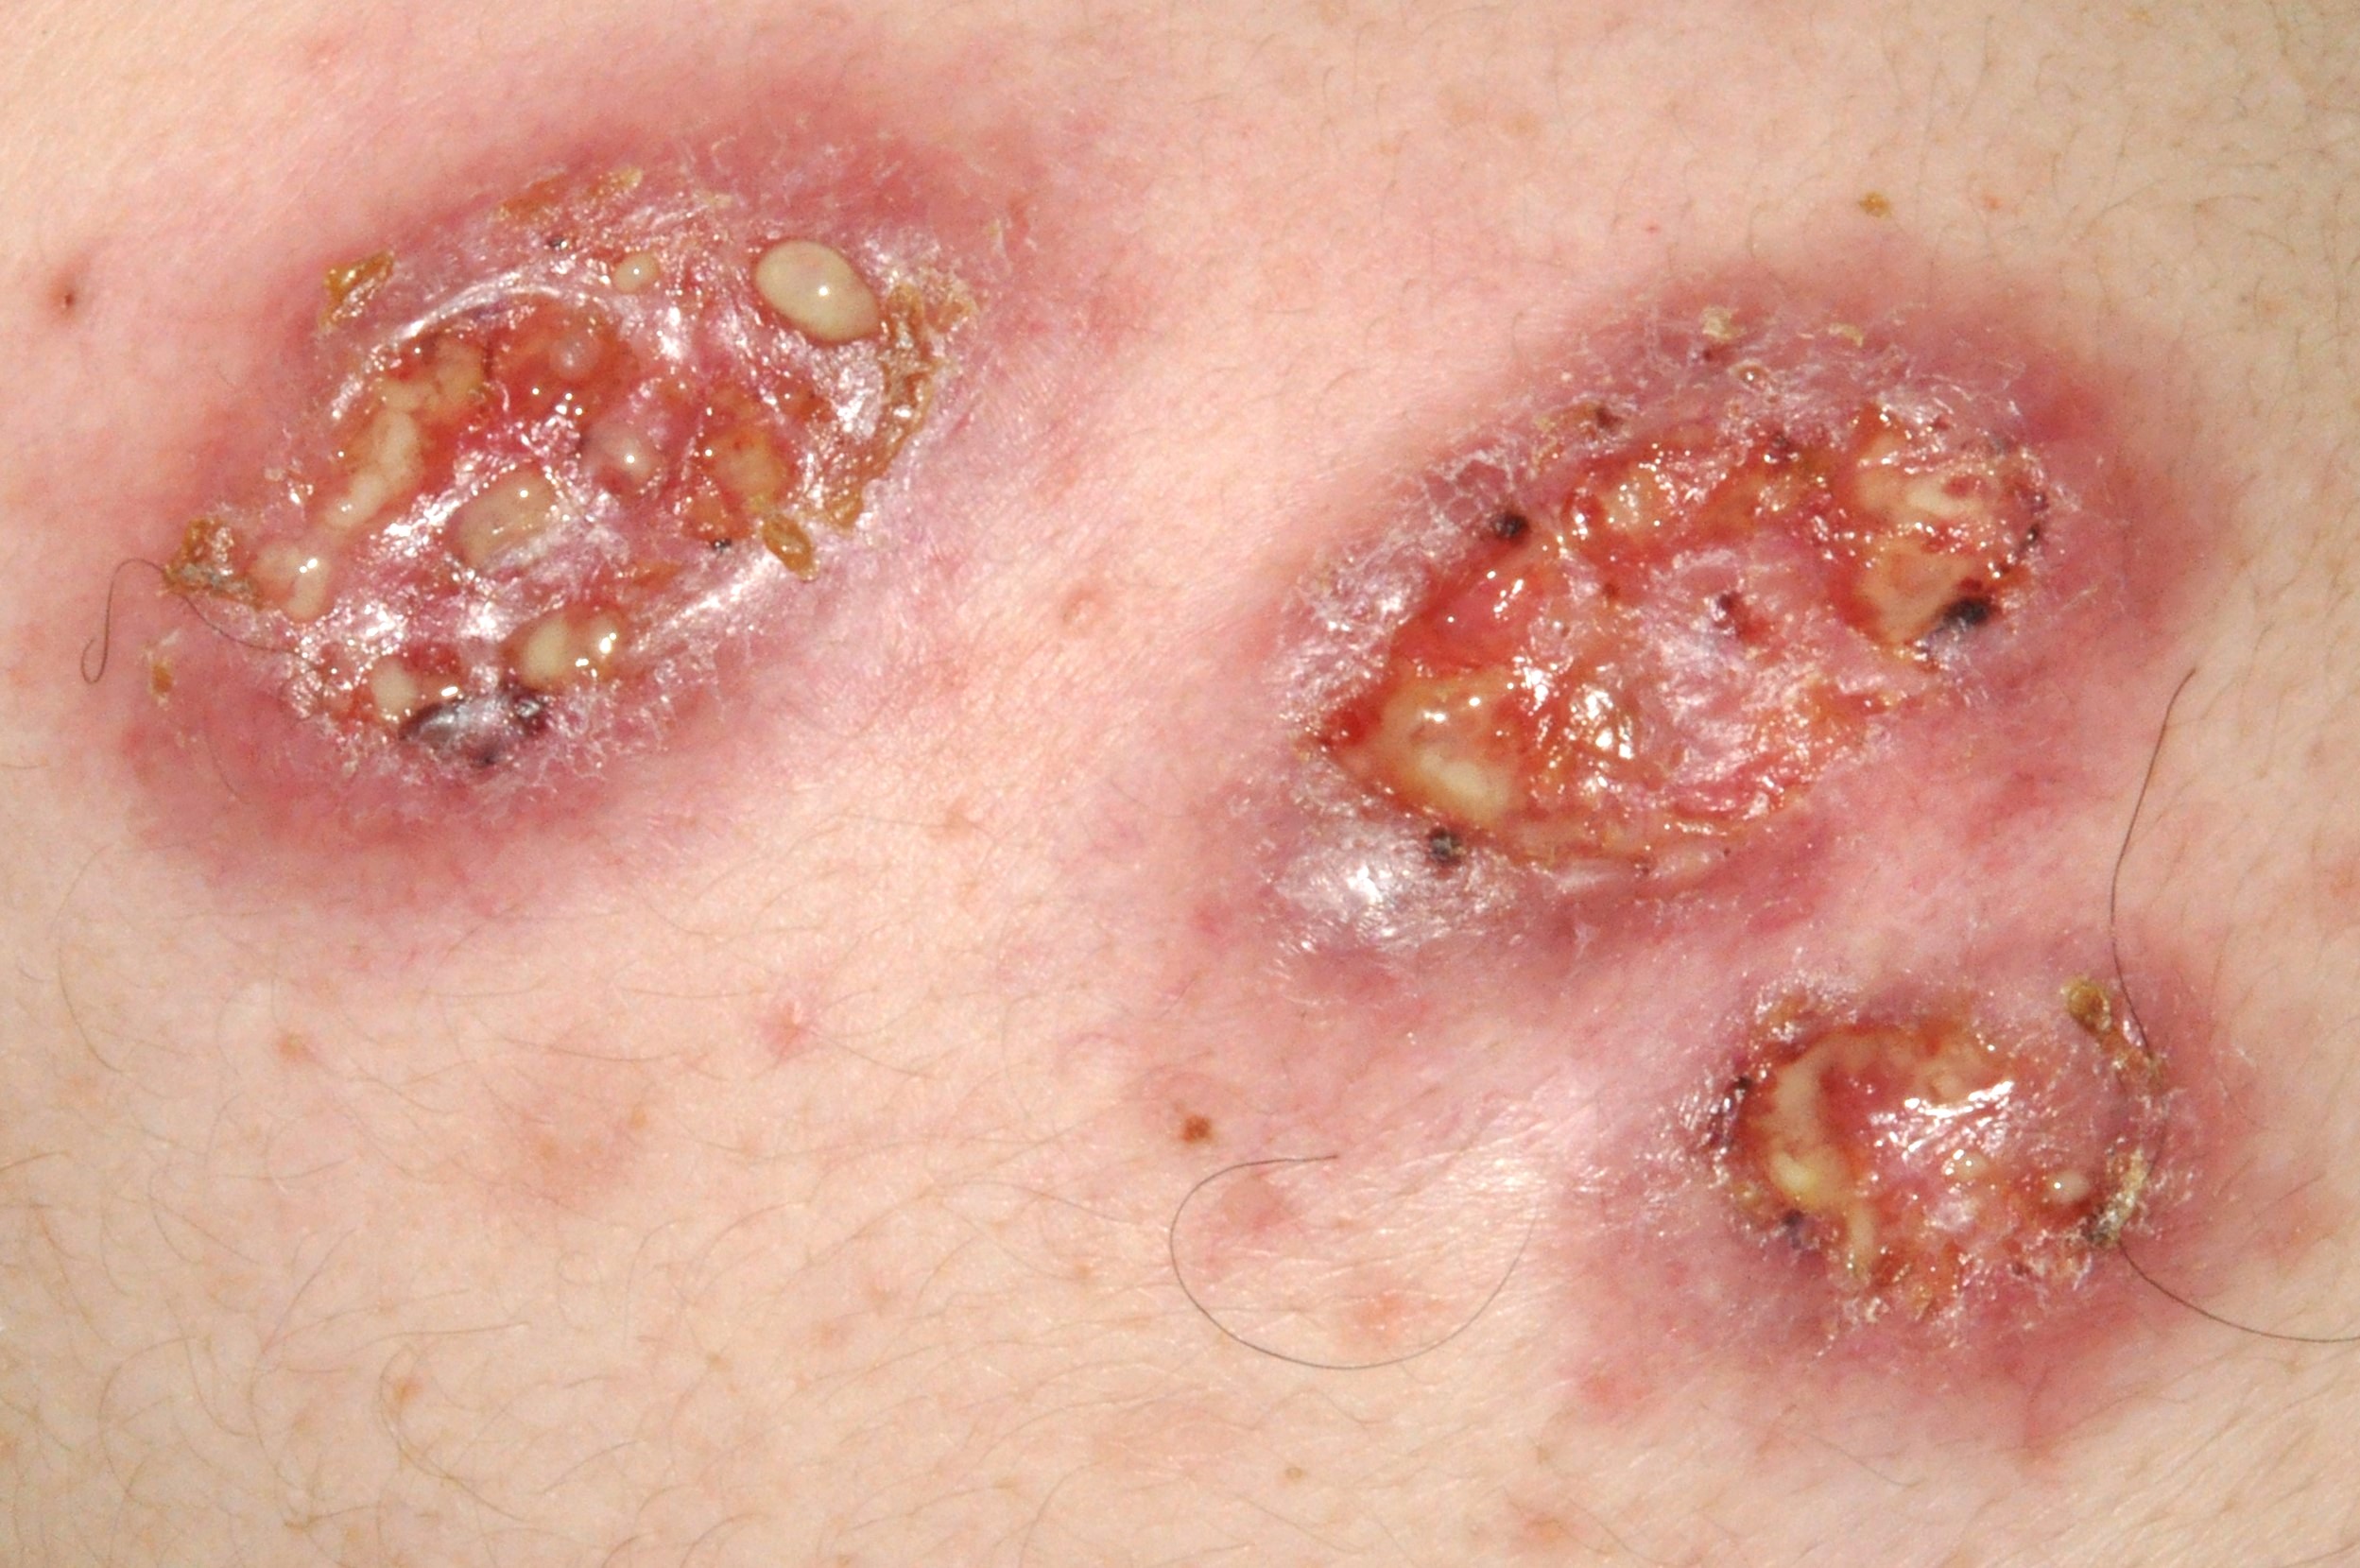
Pioderma gangrenoso L88; lesiones ulceradas, intensamente dolorosas, de bordes geográficos y socavados con focos de supuración en los bordes y el fondo de la úlcera
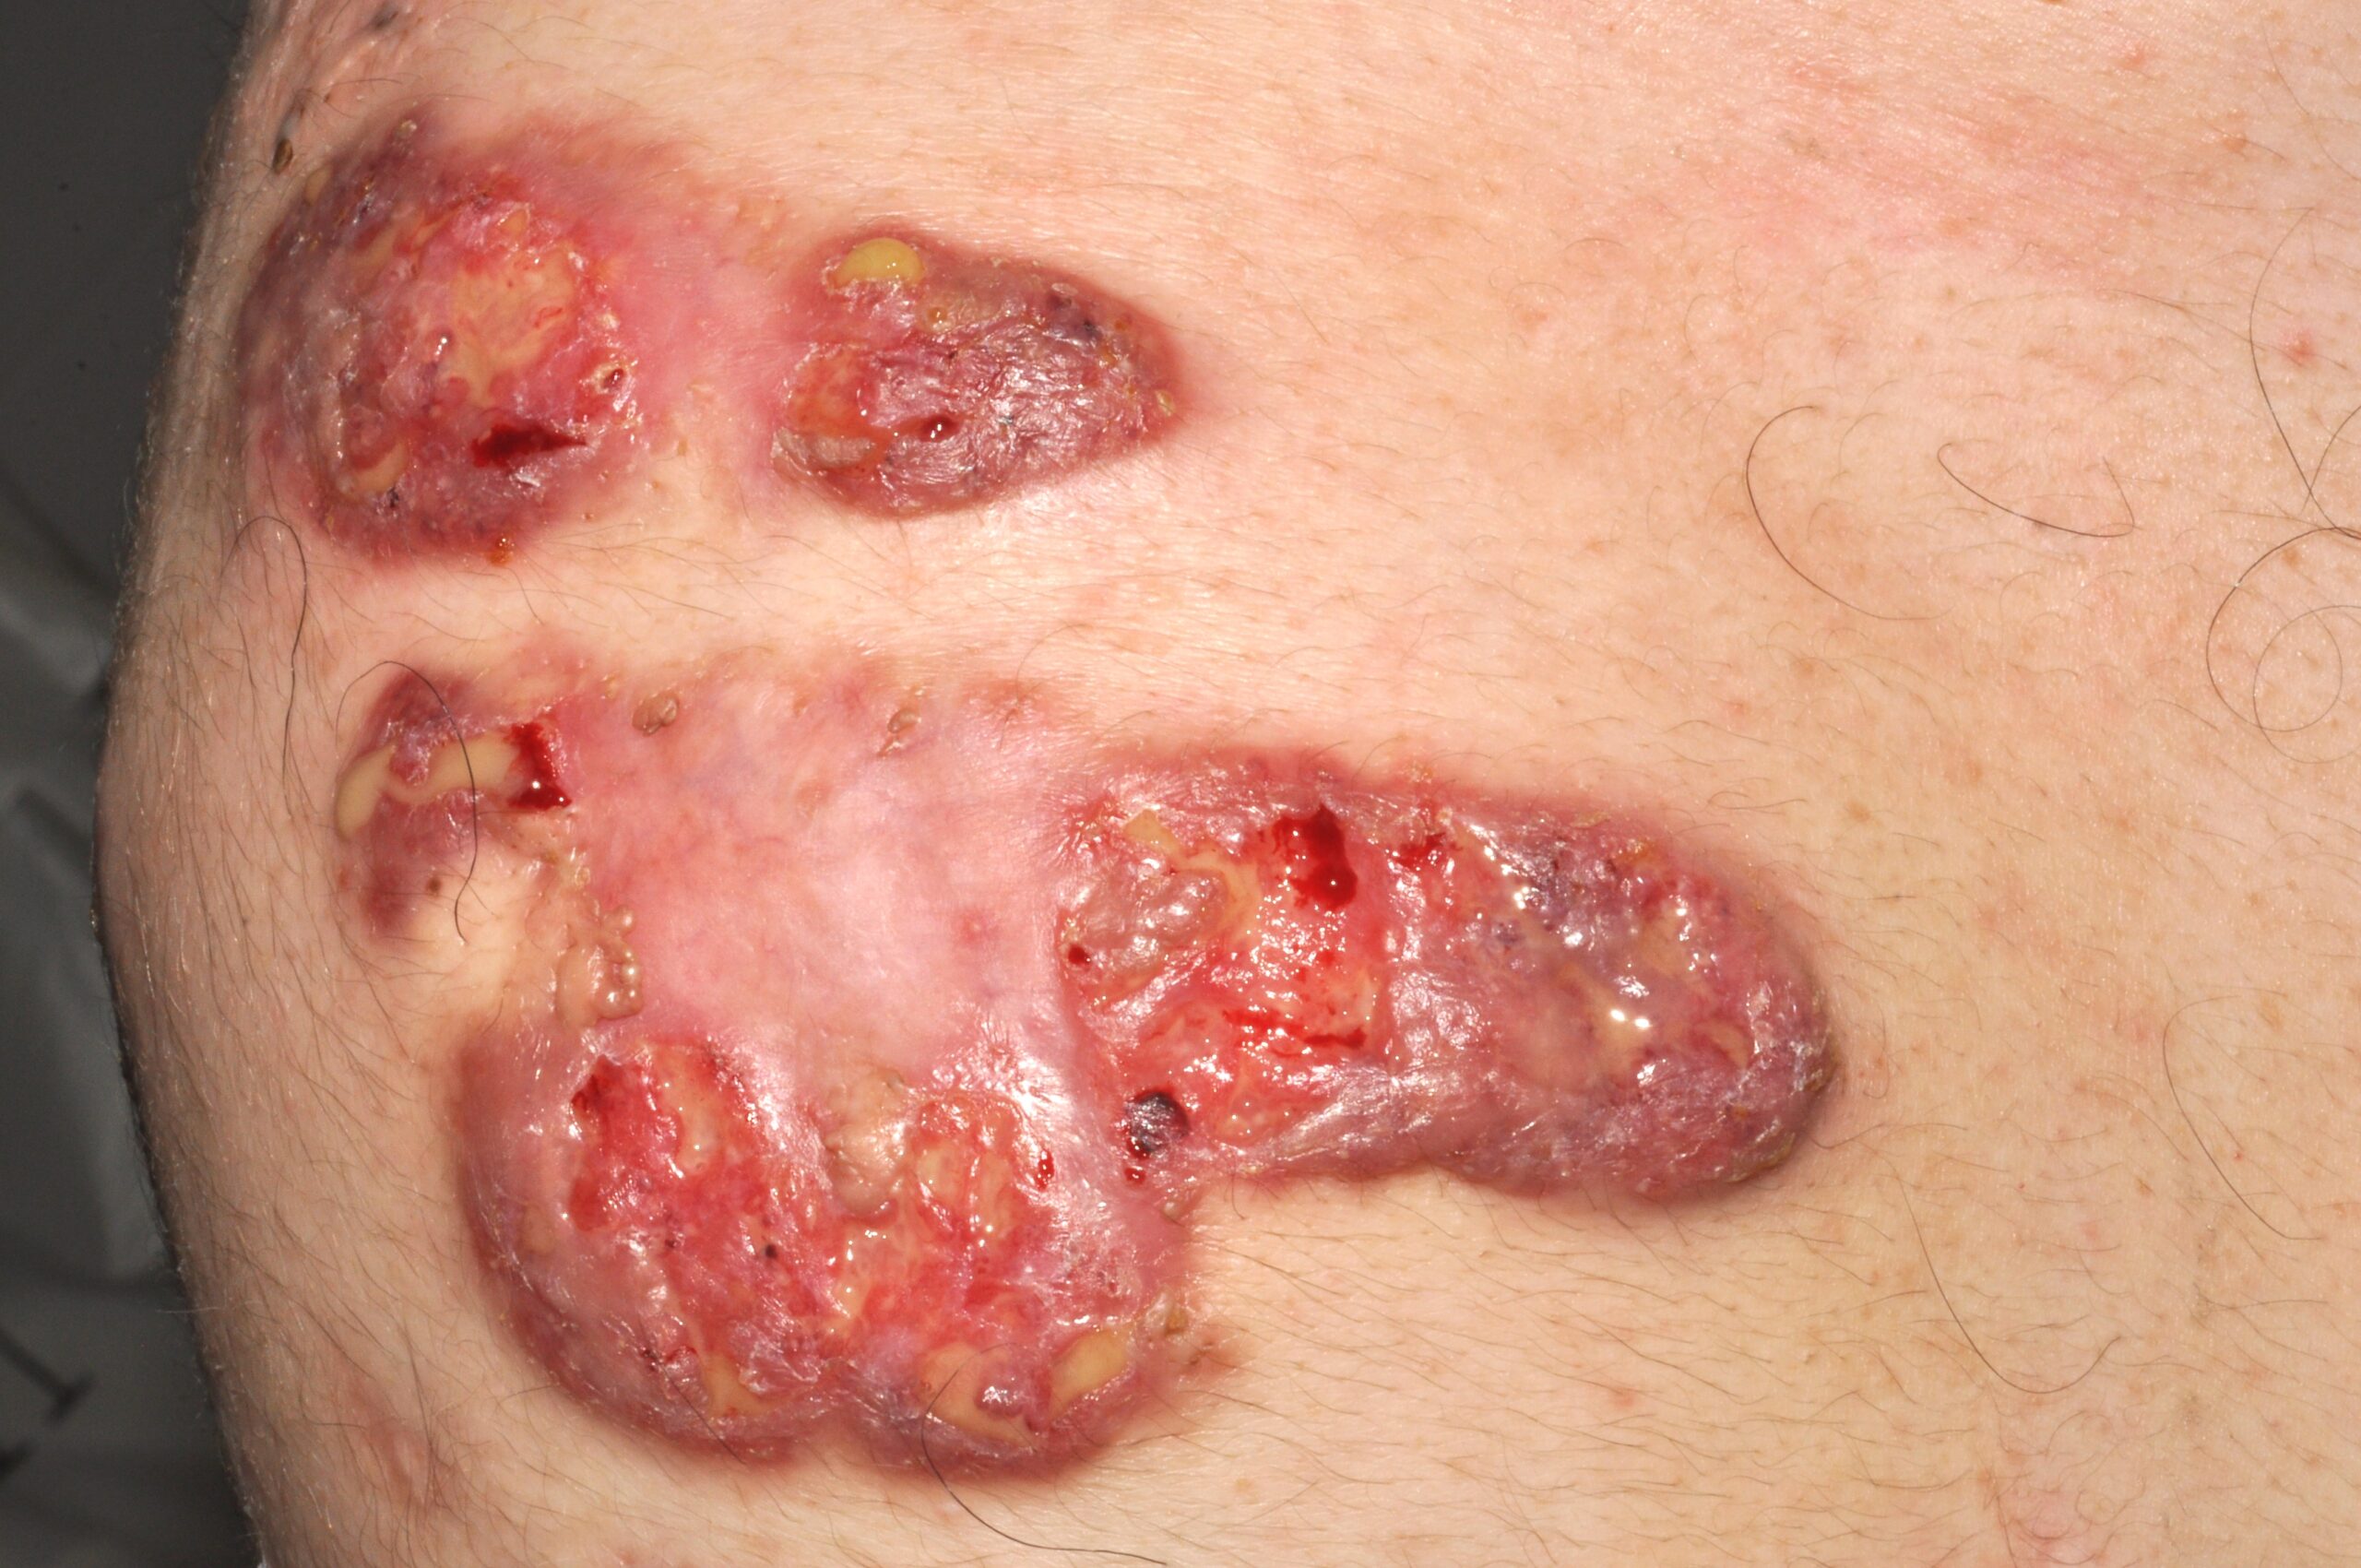
Pioderma gangrenoso vegetante L88; lesiones ulceradas, intensamente dolorosas, de bordes sobreelevados en paciente con colitis ulcerosa. Histologia del borde con intenso infiltrado polimorfonuclear ocupando todo el grosor de la dermis
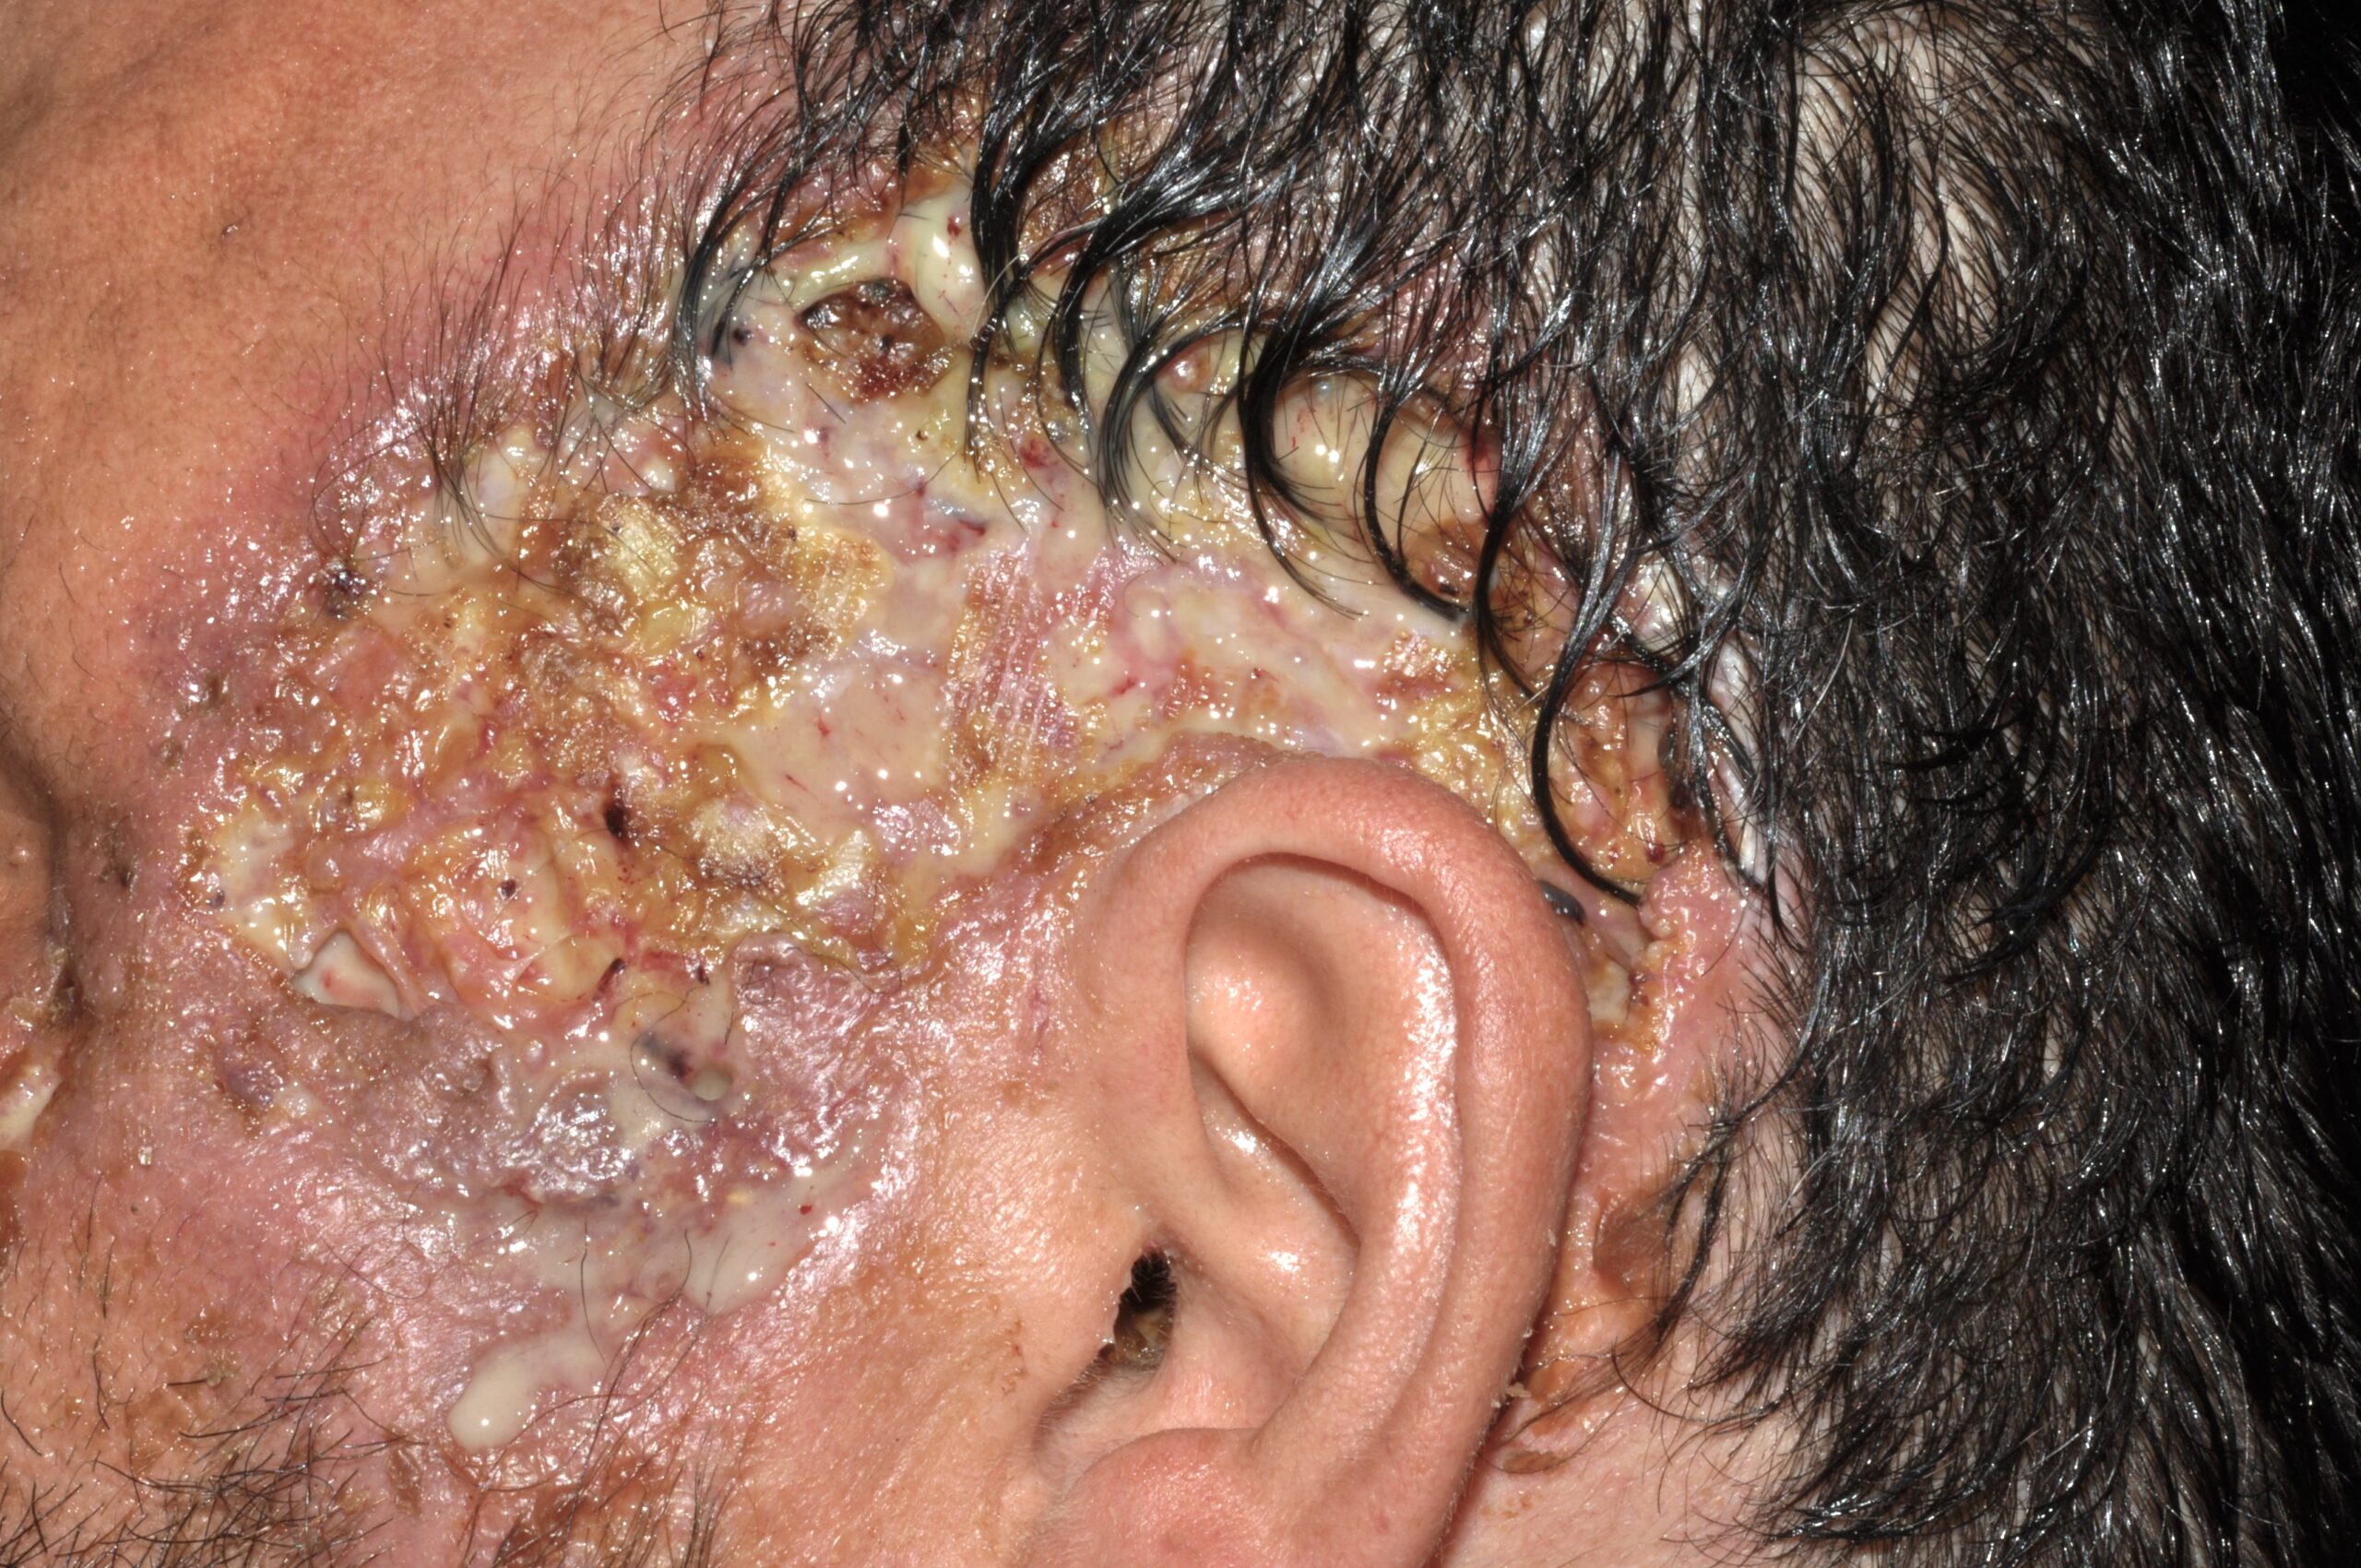
Pioderma gangrenoso facial por cocaína-levamisol L88; lesión ulcerada, intensamente dolorosa y supurativa, de bordes geográficos y socavados
Alrededor de un 1% de los pacientes a los que se realiza una colostomía por EC o CU desarrollan un PG periestomal (12 casos sobre un total de 1295 estomas) (Toh JWT, 2018). El PG también puede aparecer como complicación postoperatòria aguda de una herida quirúrgica.
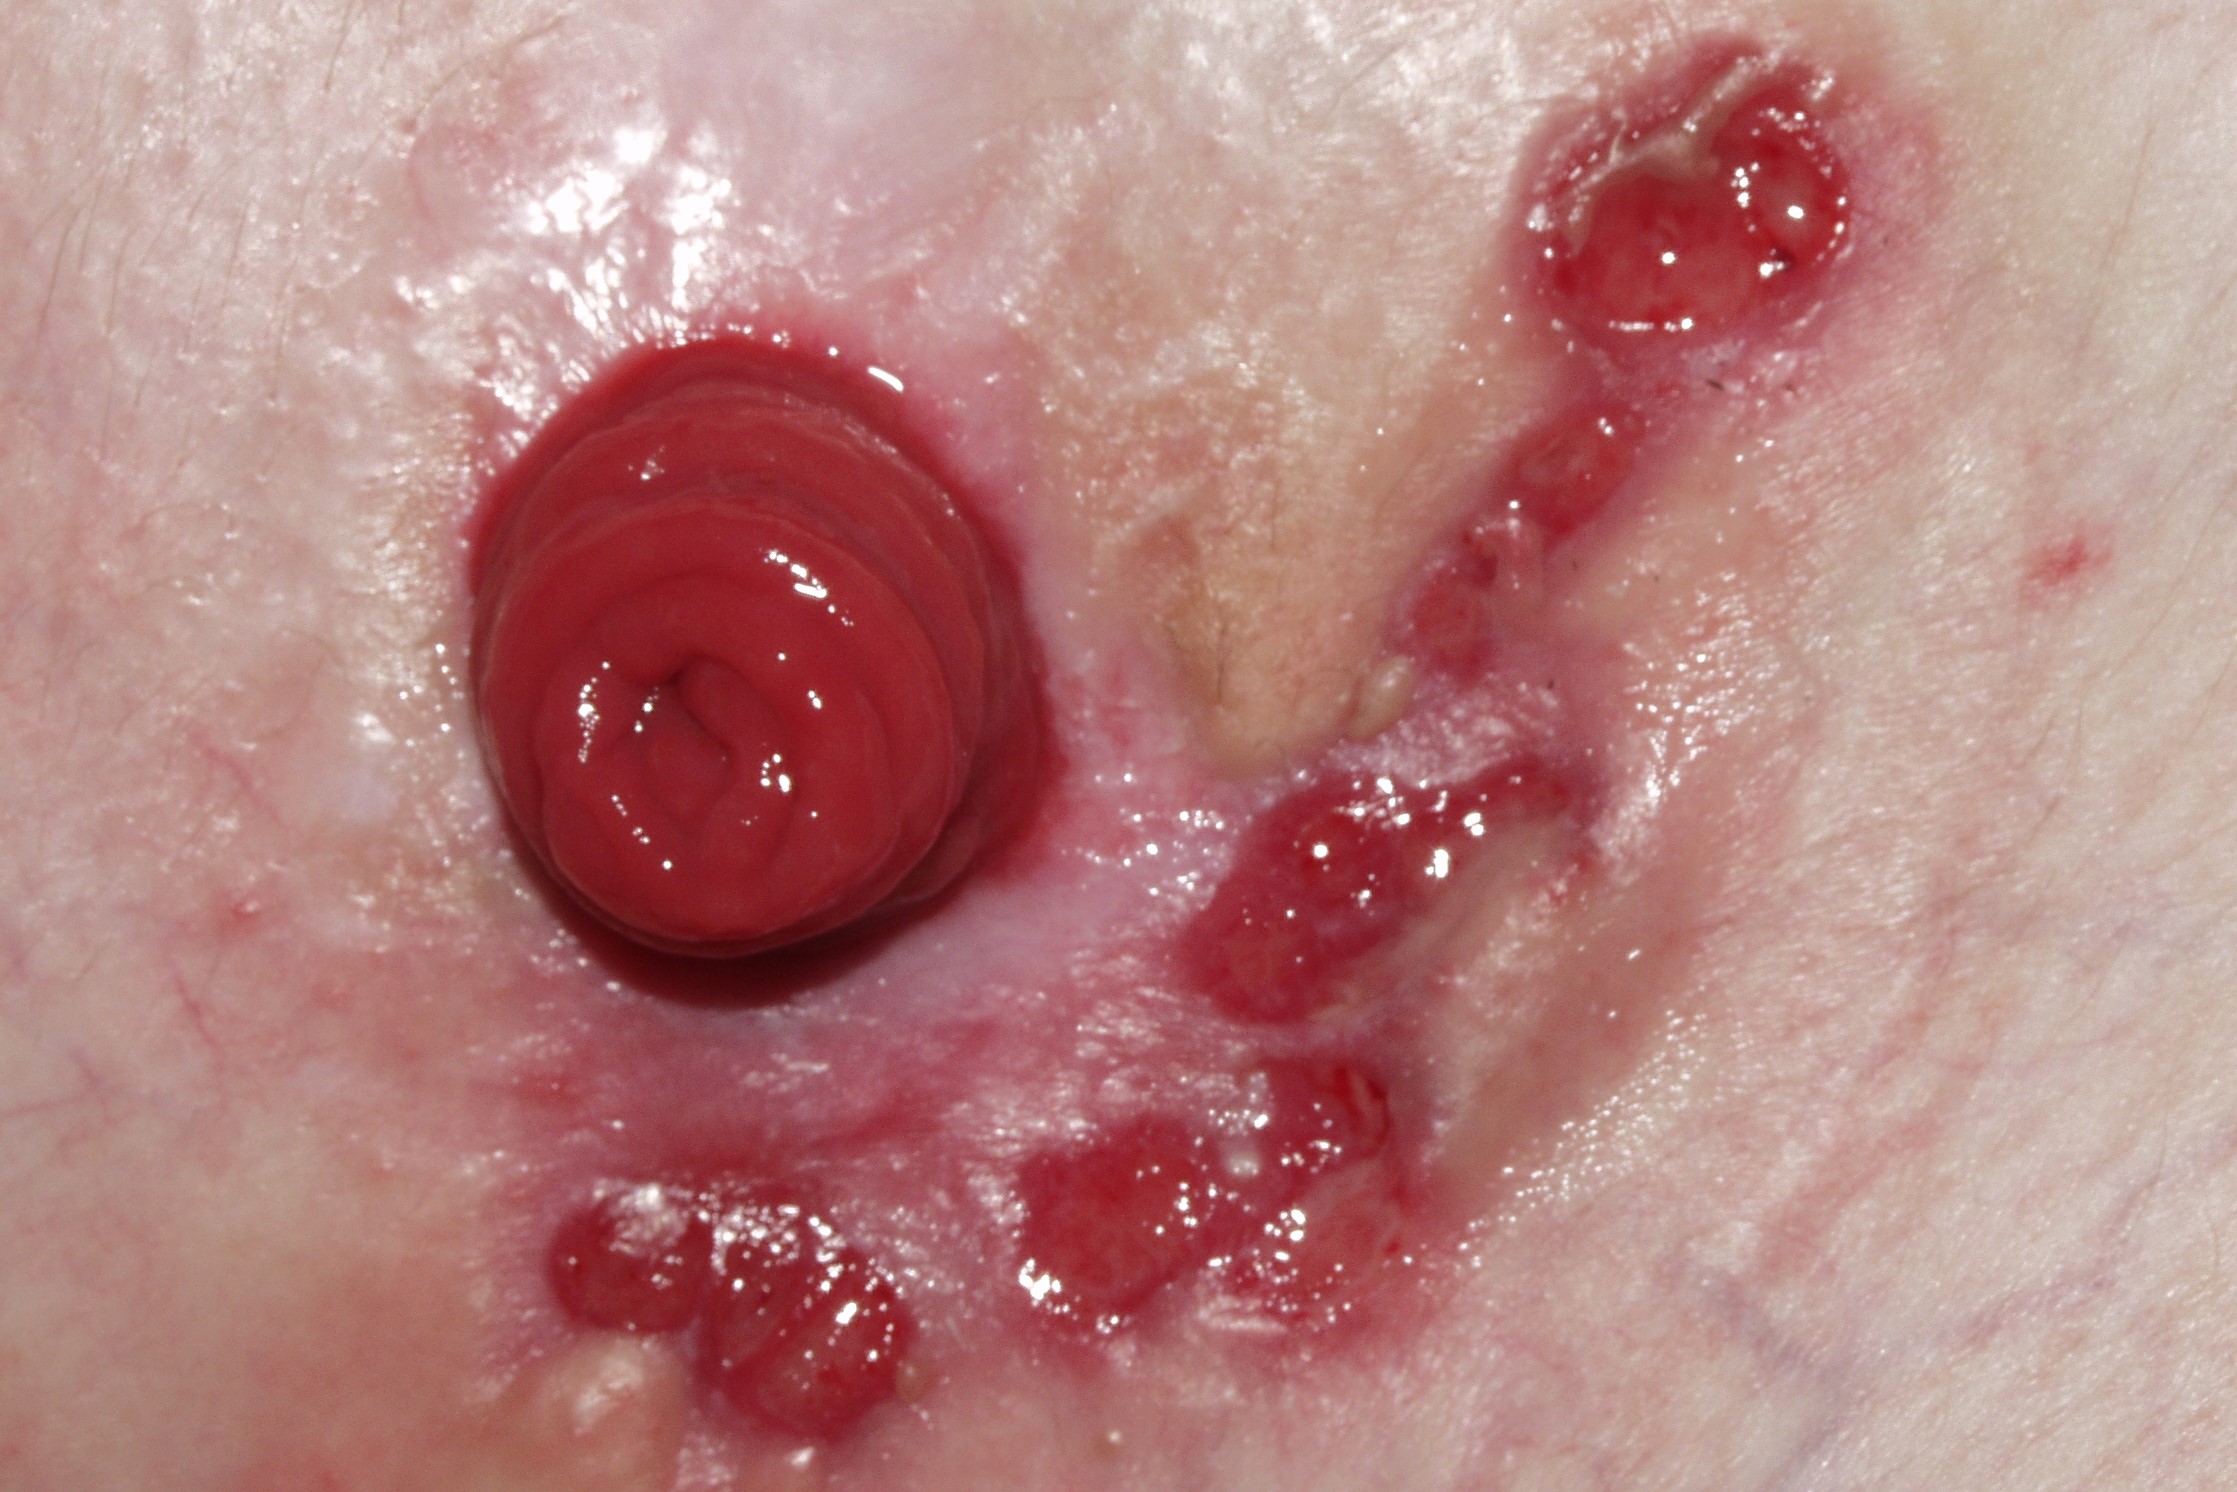
Pioderma gangrenoso periestomal L88; lesiones ulceradas de bordes vlolaceos alrededor del orificio de la osteomía
Tratamiento
Habitualmente se utilizan dosis elevadas de prednisona oral (0,5-1 mg/kg) y/o ciclosporina (4-5 mg/kg) durante un tiempo prolongado. Por lo general el PG recidiva al reducir las dosis. Se han ensayado también la sulfona y otros inmunosupresores como tratamientos ahorradores de corticoides con buena respuesta inicial. En los últimos años se están introduciendo los inmunosupresores biológicos inhibidores del factor de necrosis tumoral alfa, la interleucina-1, la interleucina-17, la interleucina-23 o el factor del complemento C5a. Los fármacos biológicos se han convertido actualmente en la opción terapéutica de elección en determinados escenarios, especialmente en pacientes con comorbilidades inflamatorias subyacentes, y se utilizan cada vez más en fases tempranas de la enfermedad, en lugar de reservarse para pacientes refractarios a otros tratamientos como fármacos de segunda línea (Dissemond J, 2023; Odufalu, 2025; Viganò, 2025).
En una revisión sistemática sobre el tratamiento del PG se seleccionaron 41 estudios que cumplían los criterios de inclusión, entre los que había estudios prospectivos y retrospectivos de cohortes, series de casos y de casos y controles, ensayos abiertos y ensayos randomizados y controlados (ERC). En un ERC (n = 121) se comprobó que la prednisolona y la ciclosporina tenían una efectividad similar: curación completa a las 6 semanas del 15-20% de los pacientes y del 47% a los 6 meses. En otro ERC (n = 30) se demostró que el infliximab era superior a placebo a las 2 semanas (respuesta del 46% vs. 6%), con curación completa del 21% a las 6 semanas. 2 ensayos abiertos mostraron que el 60% y el 37% curaron en 4 meses con canakinumab e infliximab respectivamente (Partridge ACR, 2018).
c2. Síndrome de Sweet (Dermatosis aguda neutrofílica y febril)
Combina una constelación de signos y síntomas de inicio agudo, con fiebre alta, malestar general y leucocitosis con neutrofilia. Las lesiones cutáneas consisten en pápulas y placas o nódulos, eritematosos, edematosos, con tendencia a la vesiculación, dolorosos y de distribución asimétrica (como la urticaria) que predominan en la mitad superior del cuerpo (tórax superior, brazos y extremidad cefálica) (Villarreal-Villarreal CD, 2016; Odufalu, 2025). Las lesiones histológicamente están formadas por un infiltrado difuso de neutrófilos maduros que asientan en la dermis alta (Viganò, 2025).
|
Criterios diagnósticos de Síndrome de Sweet (modificado de Nelson CA, 2018)*. |
|
Mayores |
|
1. Inicio brusco de lesiones cutáneas típicas (pápulas y placas eritematosas, dolorosas en tórax superior, brazos y extremidad cefálica 2. Histología consistente (infiltrado neutrofílico en dermis alta en lesiones de pocos días de evolución) |
|
Menores |
|
1. Precedido de infección de vías respiratorias altas o de la ingesta de un fármaco o asociado a neoplasia o EII o embarazo 2. Presencia de fiebre y/o síntomas o signos consitucionales 3. Leucocitosis 4. Respuesta excelente a los corticoides orales |
*Para el diagnóstico de sdme de Sweet se requieren 2 criterios mayores y 2 menores. Los 2 mayores se presentan en todos los casos y los menores presentan una gran variabilidad entre los casos (Nofal A, 2017).
Se agrupan en 3 formas clínicas: 1) síndrome de Sweet clásico (idiopático); 2) síndrome de Sweet asociado a neoplasias y 3) síndrome de Sweet inducido por fármacos. La forma clásica afecta especialmente a mujeres de 30-50 años se precede de un cuadro catarral de vías altas. Puede asociarse a EII. También se puede presentar durante el embarazo y con frecuencia es recidivante. El síndrome de Sweet asociado a neoplasia puede constituir una dermatosis paraneoplásica de una discrasia sanguínea (principalmente de una leucosis mieloide aguda) o de un tumor sólido. La dermatosis puede preceder, acompañar o seguir el diagnóstico de la neoplasia. Finalmente, el síndrome de Sweet también puede presentarse en pacientes que reciben múltiples fármacos estimuladores del crecimiento celular como el factor estimulador de la formación de colonias de granulocitos (GCSF, granulocyte-colony stimulating factor) (Cohen PR, 2007). También puede producirse por fármacos anticancerosos como el ácido all-trans-retinoico, los inhibidores del proteosoma, agentes hipometilantes, inhibidores de la tirosin-cinasa y la lenalidomida (Raza S, 2013).
En un estudio retrospectivo realizado en la clínica Mayo entre 1992 y 2010 se diagnosticaron 77 pacientes de síndrome de Sweet (edad media 57 años), siendo el 56% varones. El 23% de los pacientes referían una infección previa. Más del 50% fueron clasificados de síndrome de Sweet clasico, más de una tercera parte tenían una neoplasia asociada y algo más del 10% fueron inducidos por fármacos. 21 tenían una neoplasia hematológica o un síndrome mieloproliferativo/mielodisplásico y 6 tenían tumores sólidos. Los que tenían neoplasia asociada tenían la hemoglobina más baja que los que el síndrome de Sweet se asociaba a fármacos (Rochet NM, 2013).
También se puede desarrollar como un fenómeno de patergia, en las zonas de punción de catéteres EV.
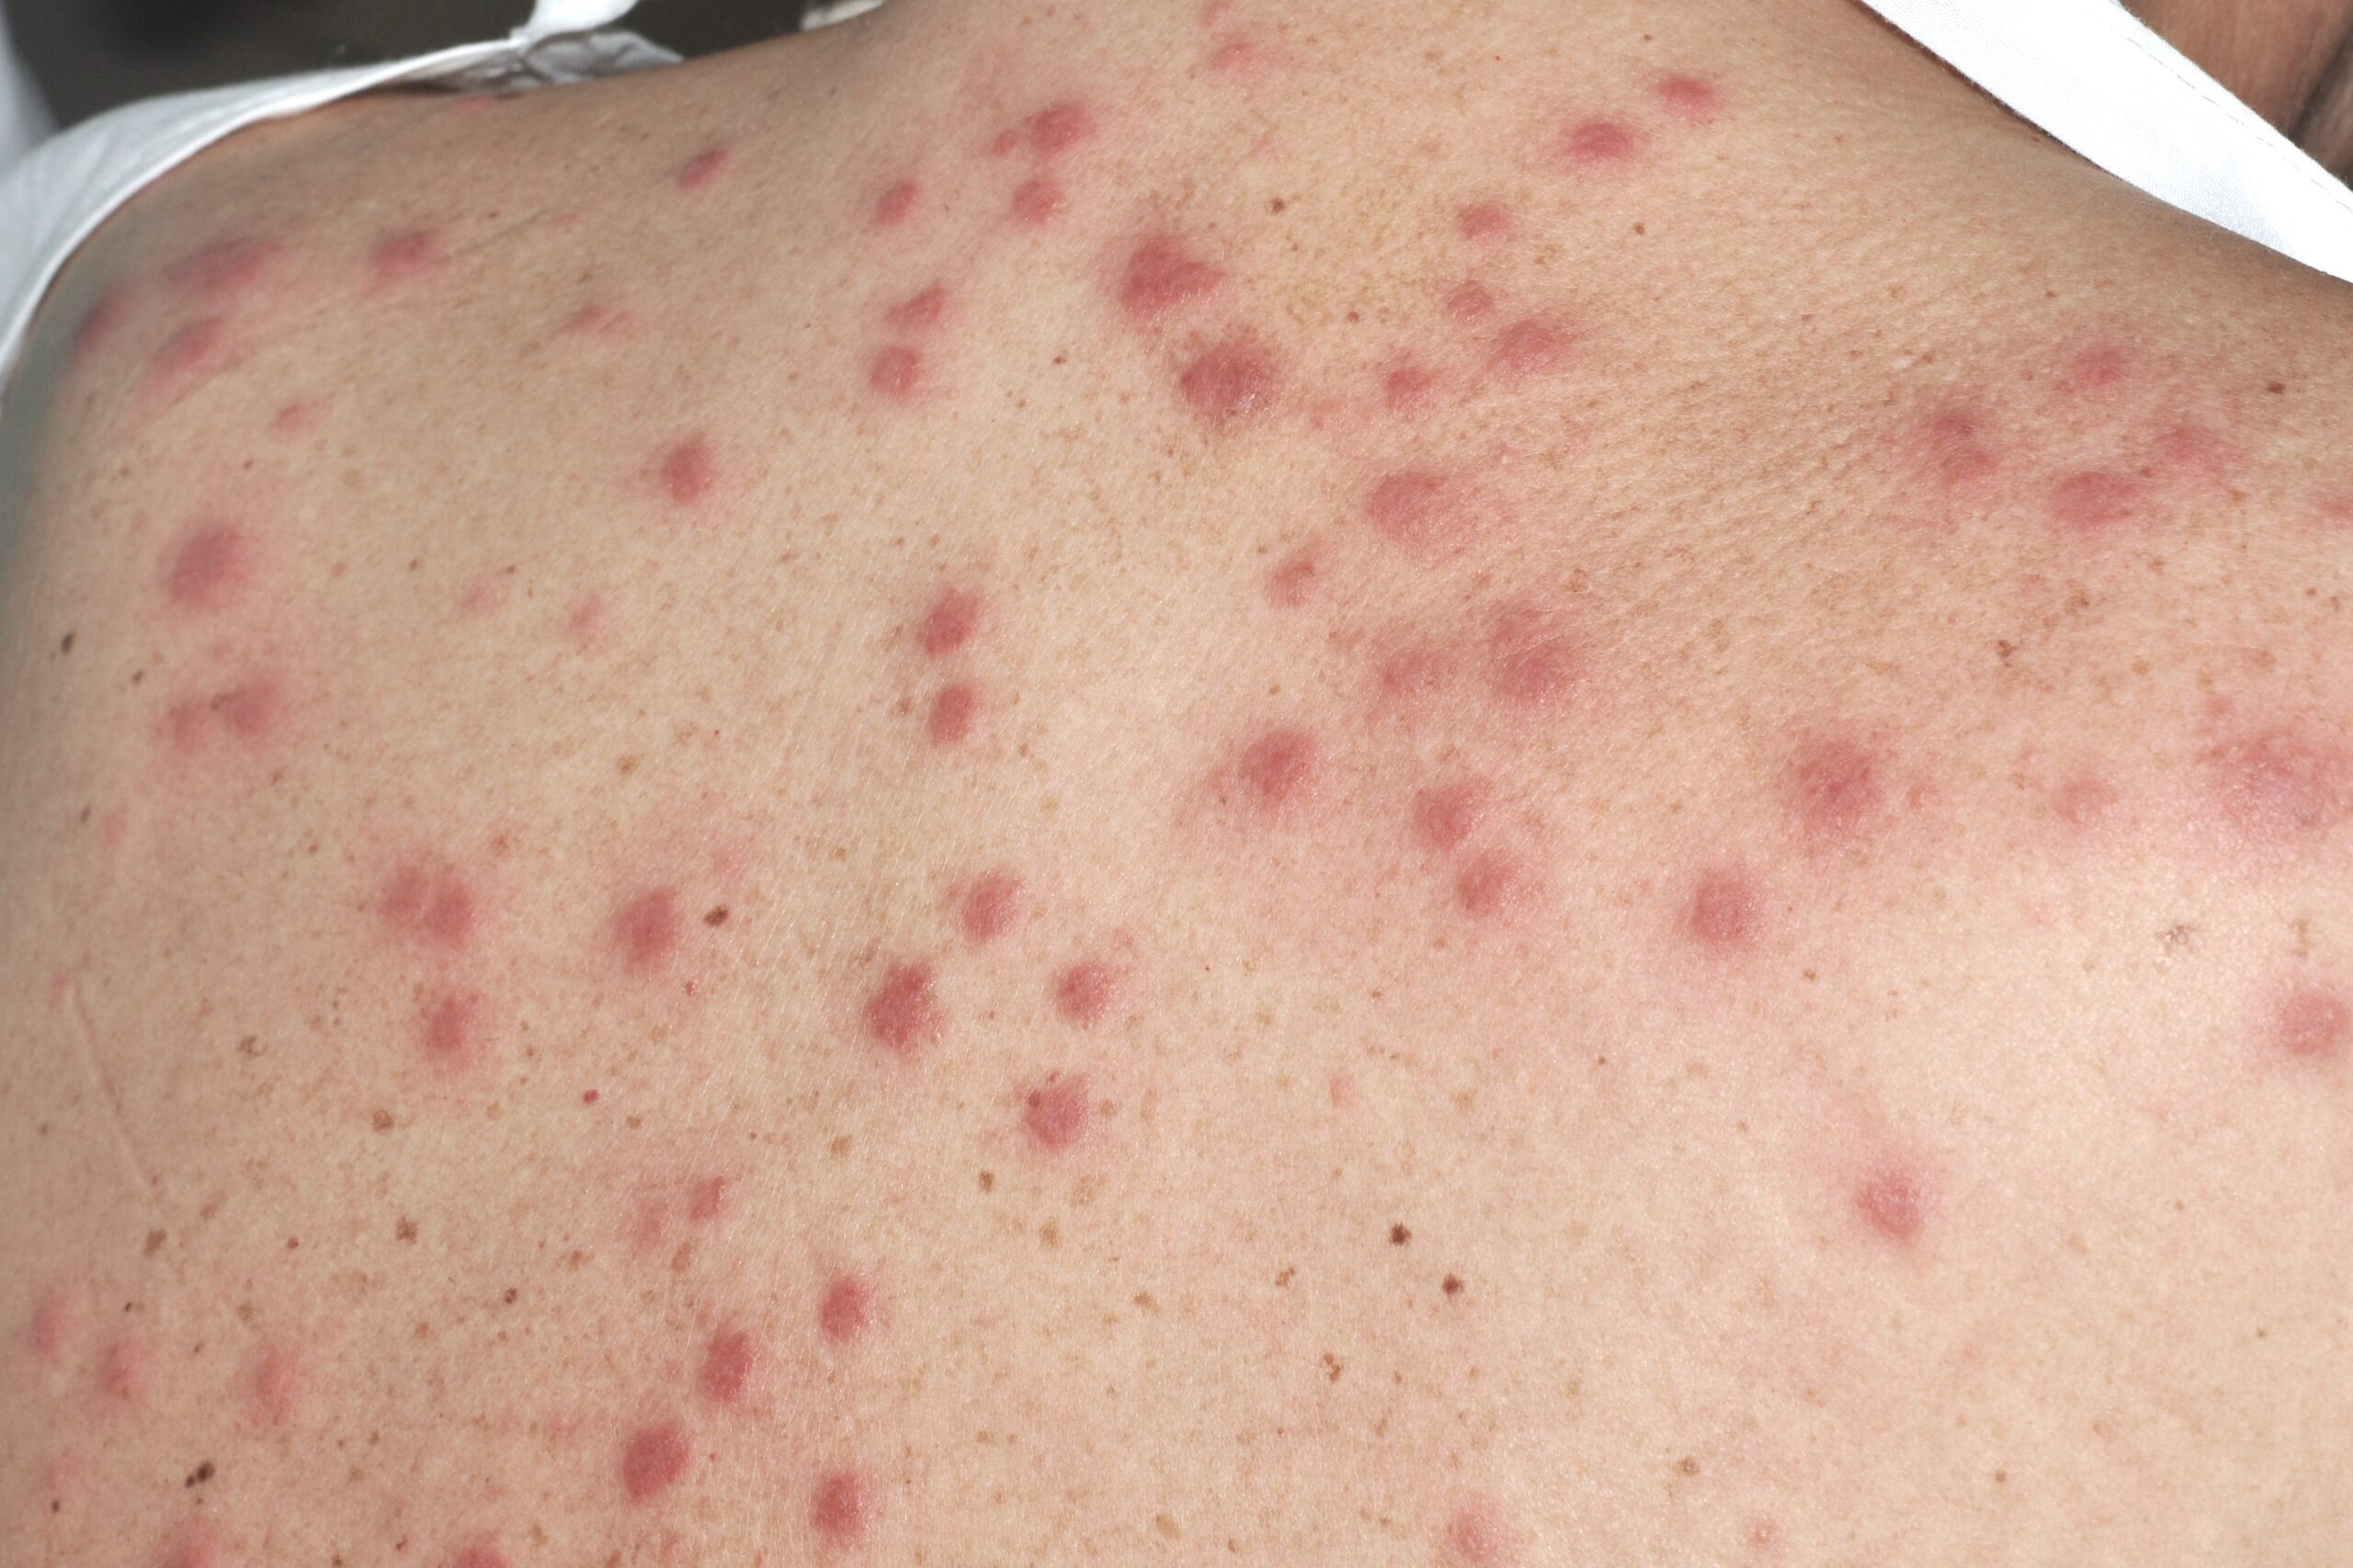
Síndrome de Sweet L98.2; pápulas eritematoedematosas en parte superior de espalda junto con fiebre elevada y leucocitosis. Histología de dermatosis neutrofílica
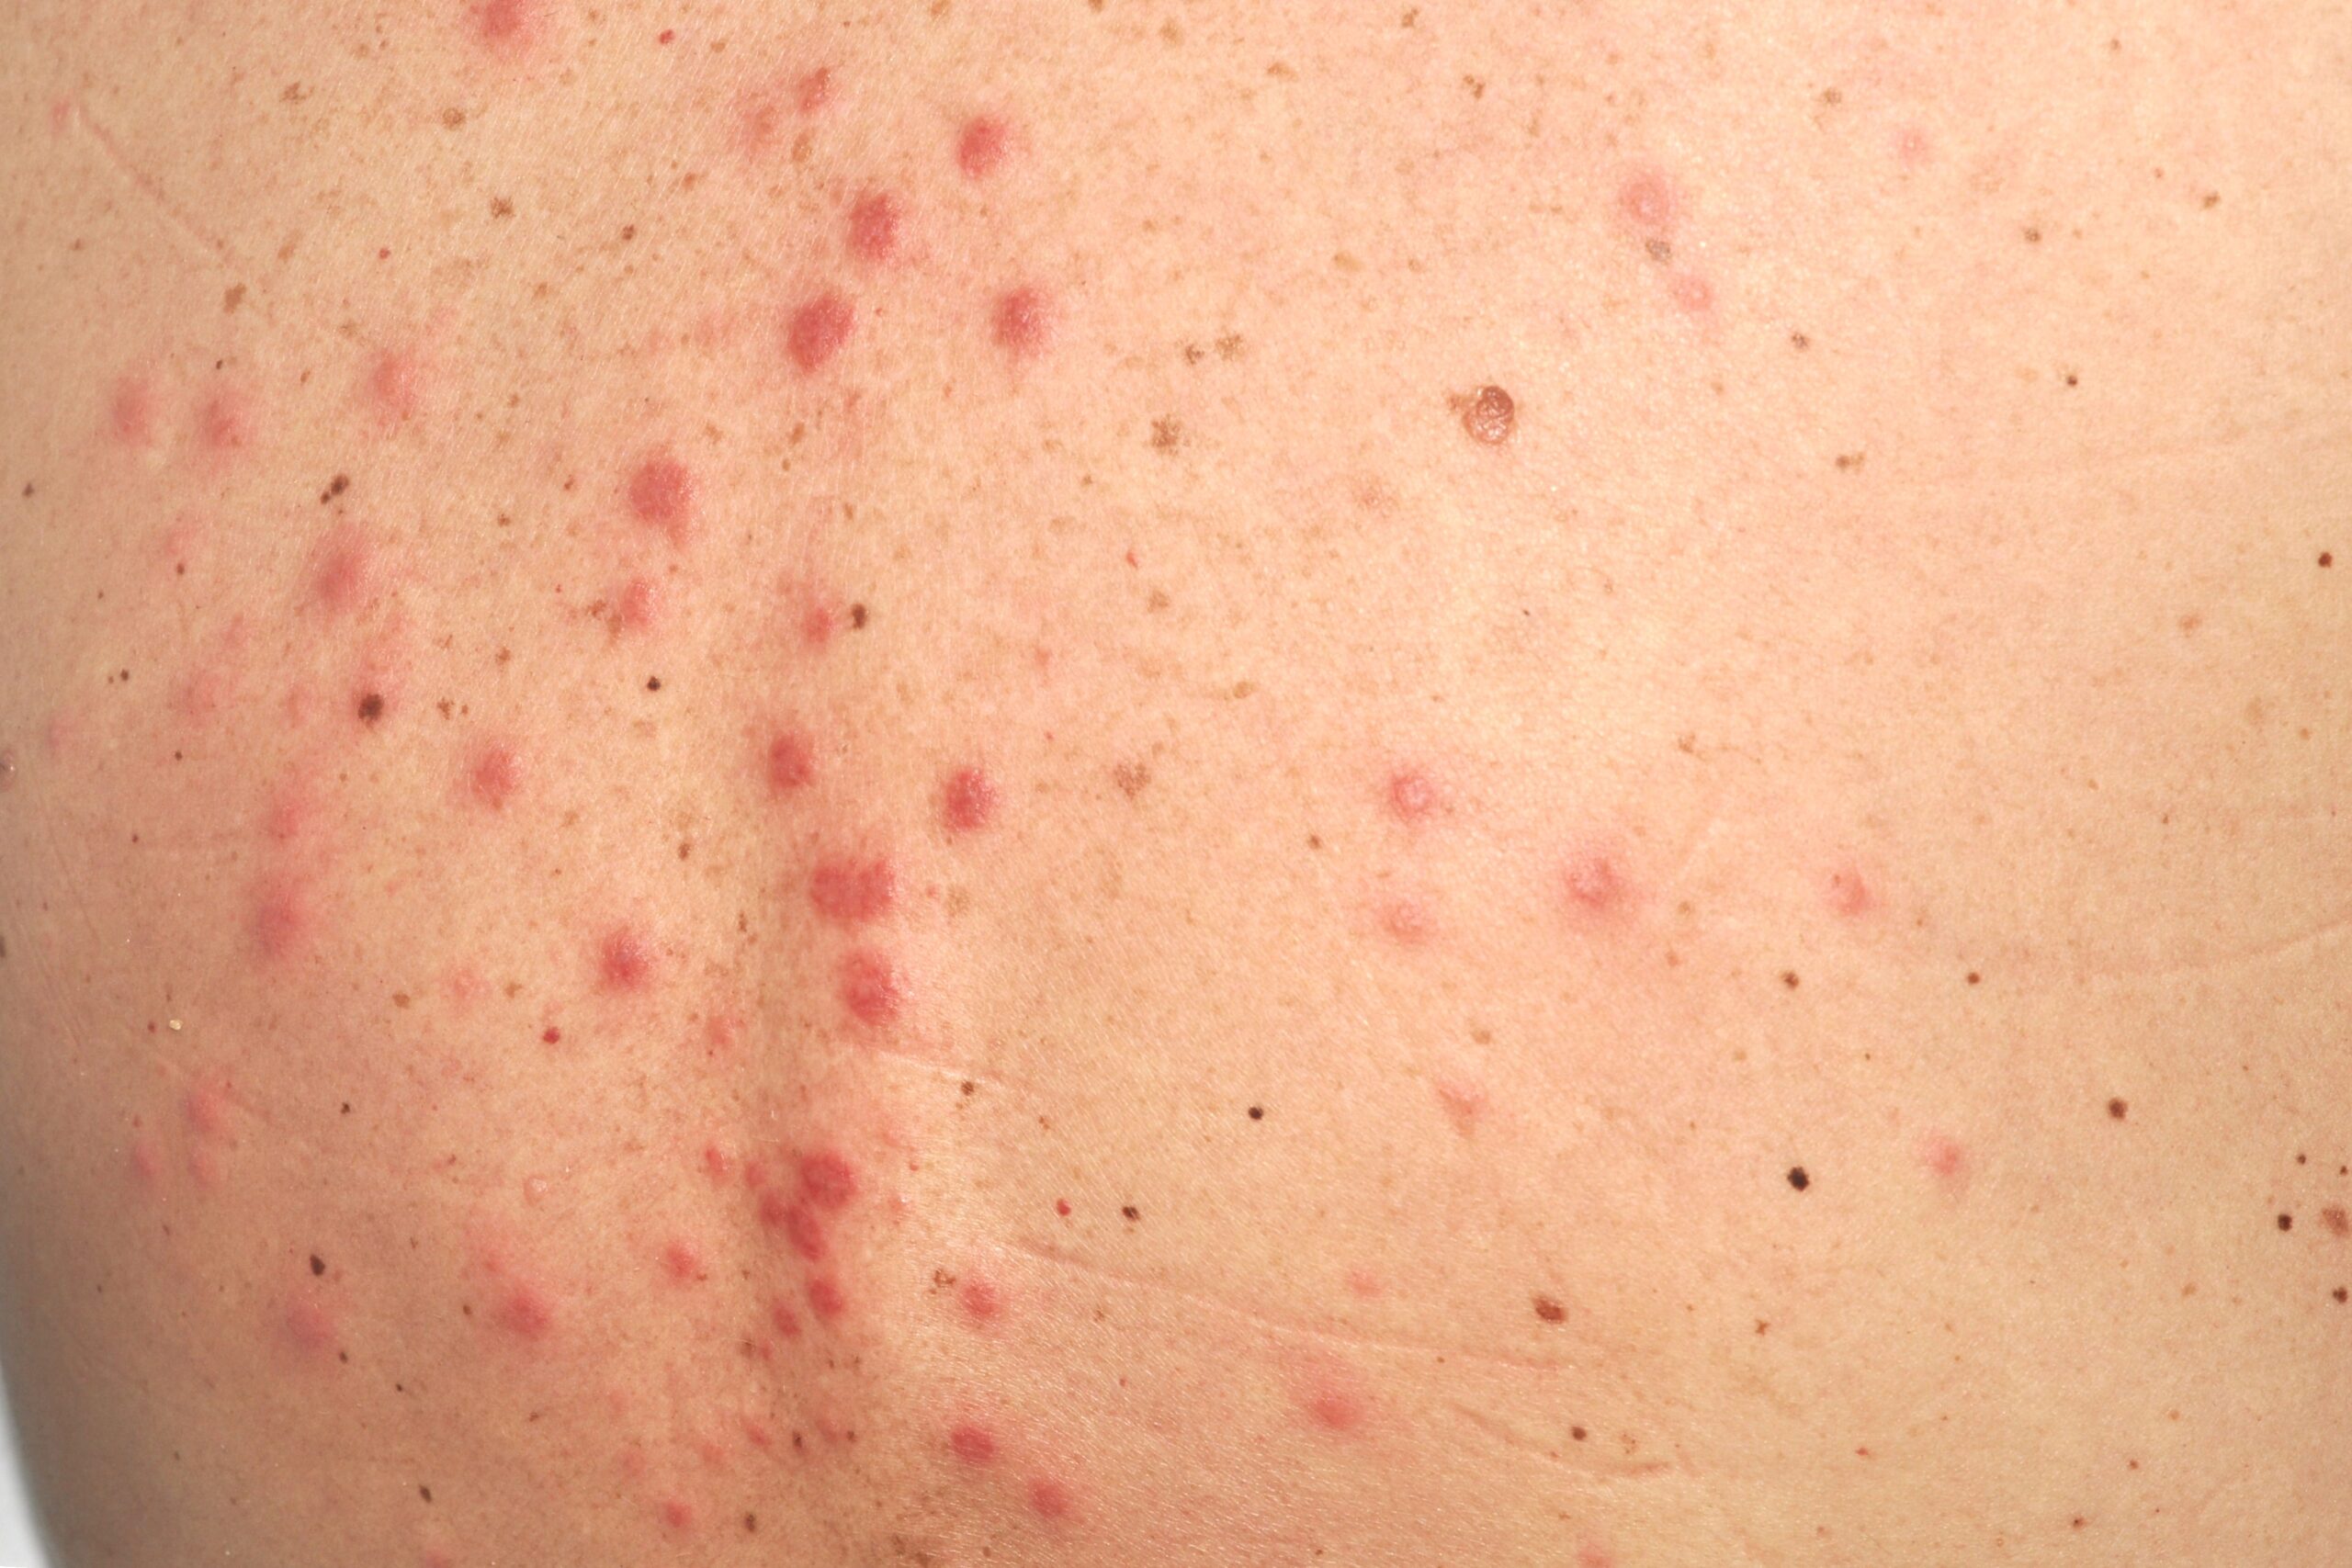
Síndrome de Sweet L98.2; pápulas eritematoedematosas en parte superior de espalda junto a fiebre elevada y leucocitosis
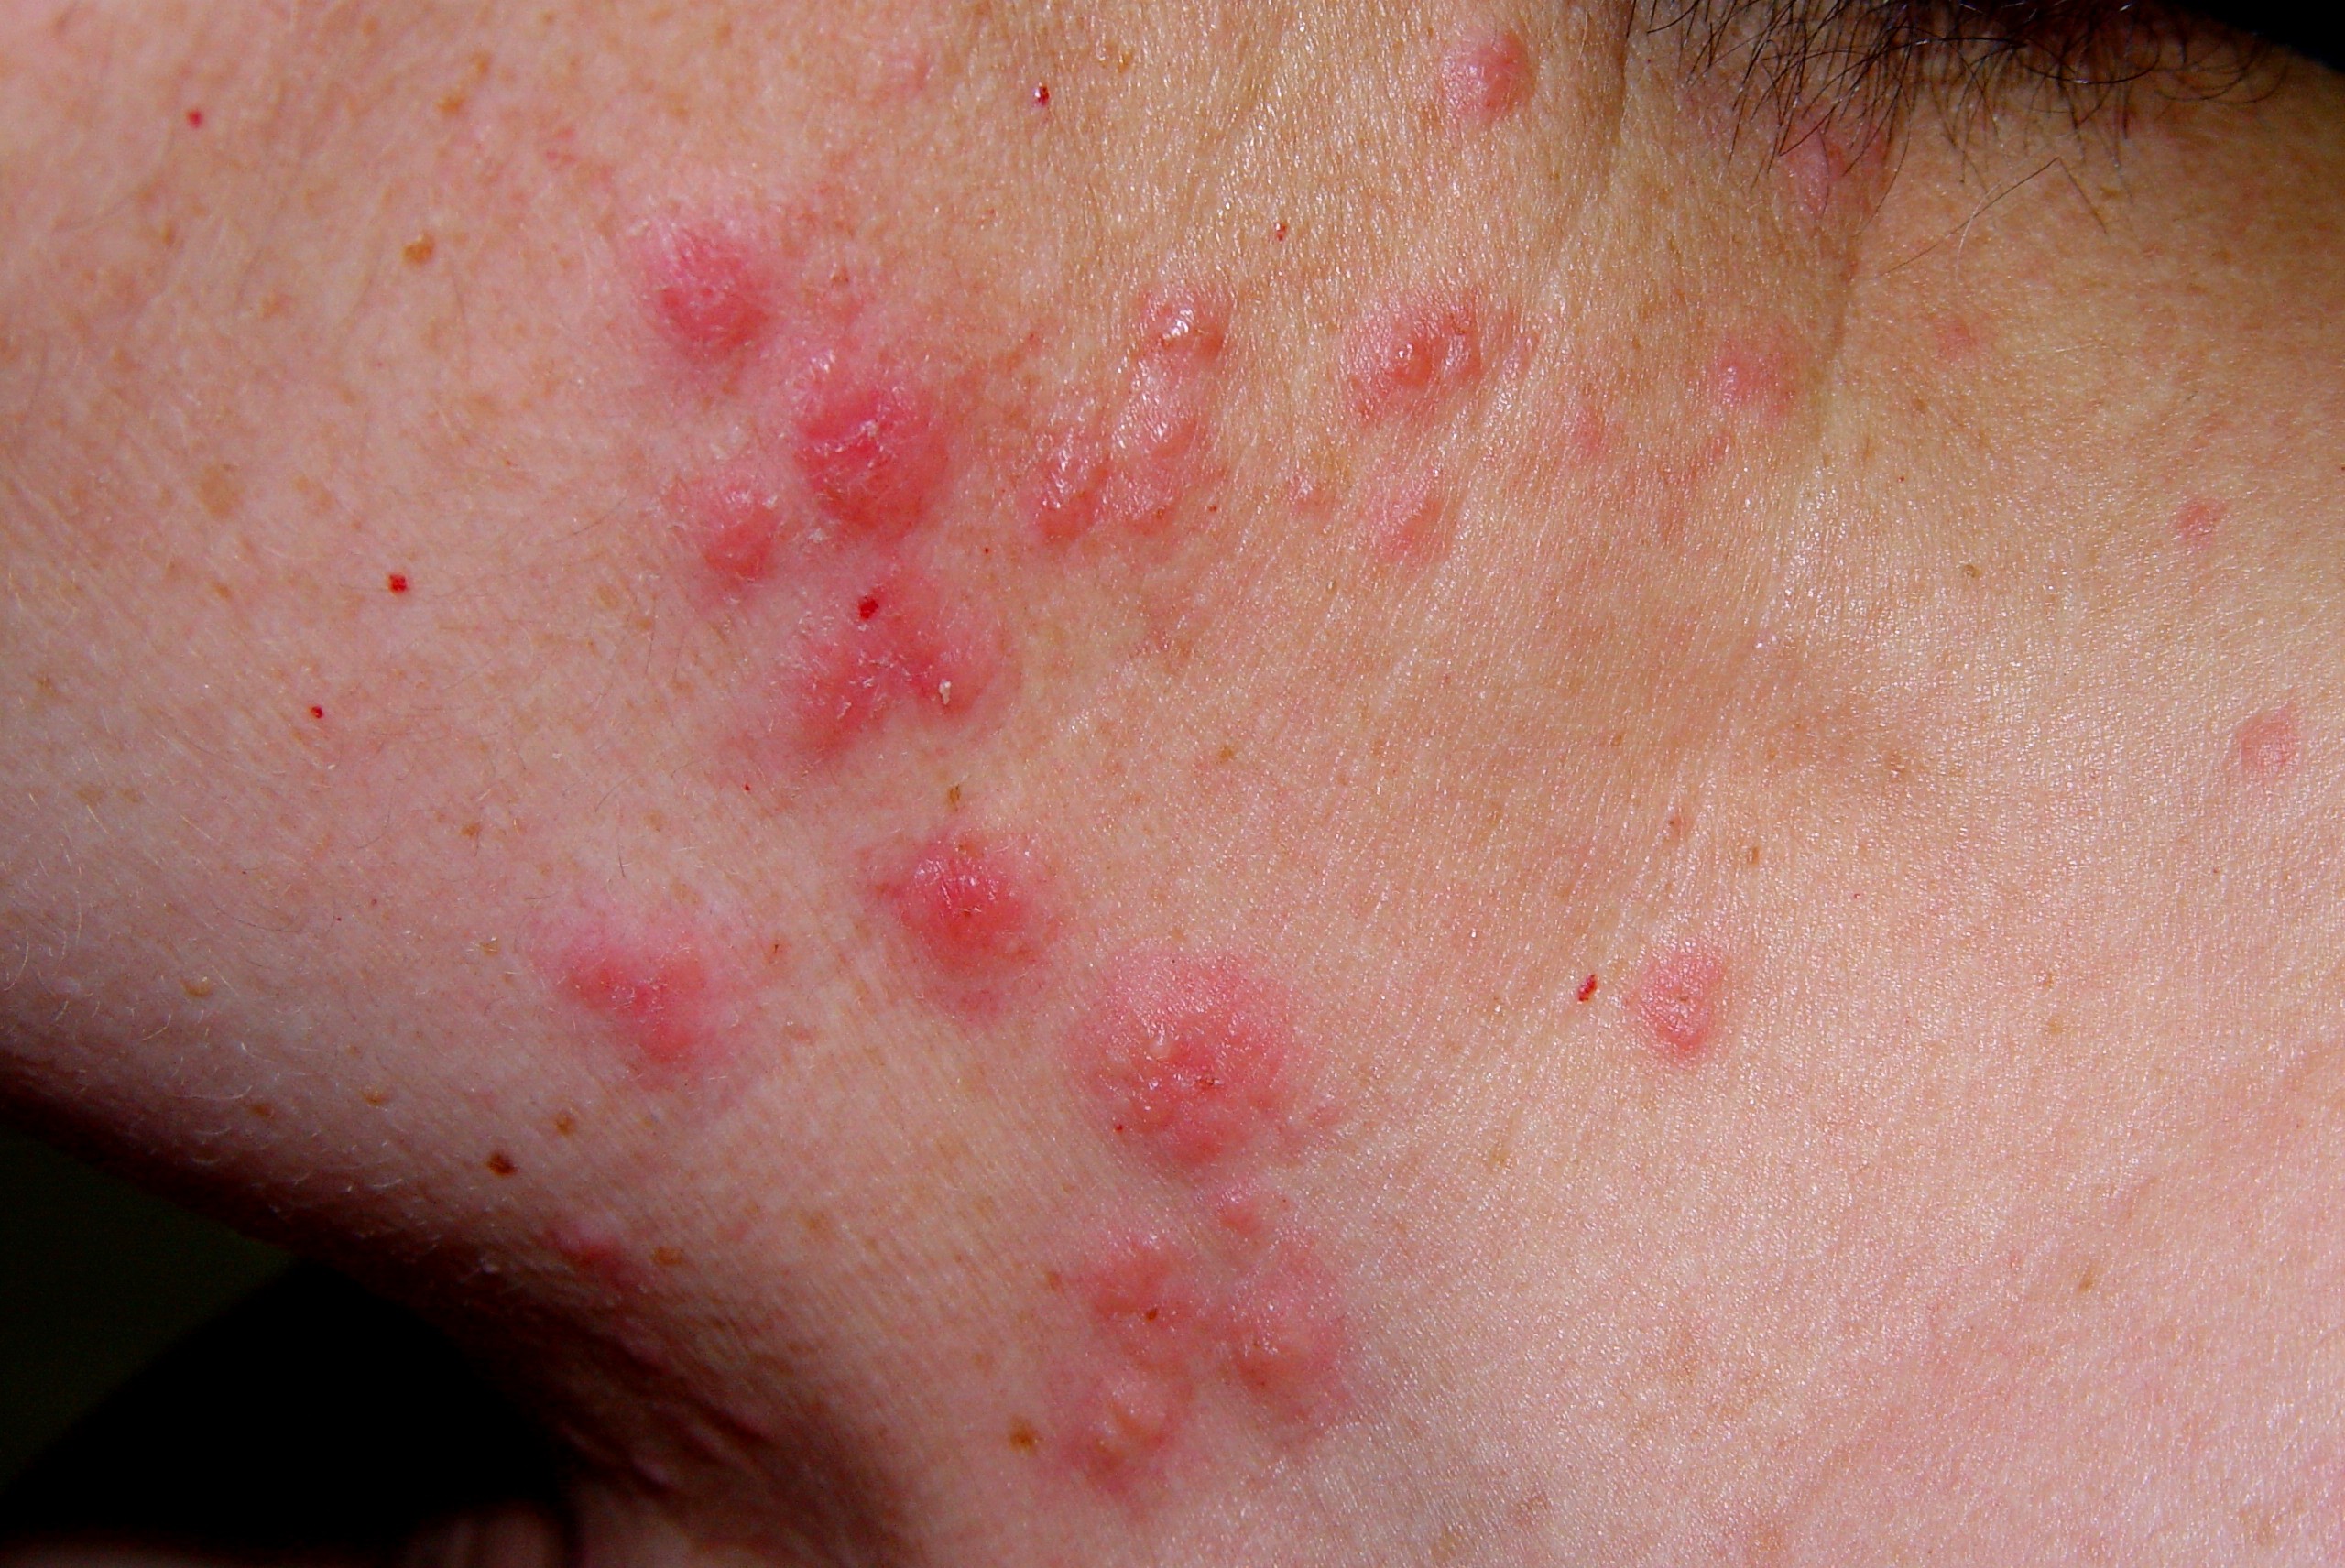
Síndrome de Sweet L98.2; pápulas eritematoedematosas y dolorosas en ek cuello, junto a fiebre elevada y leucocitosis
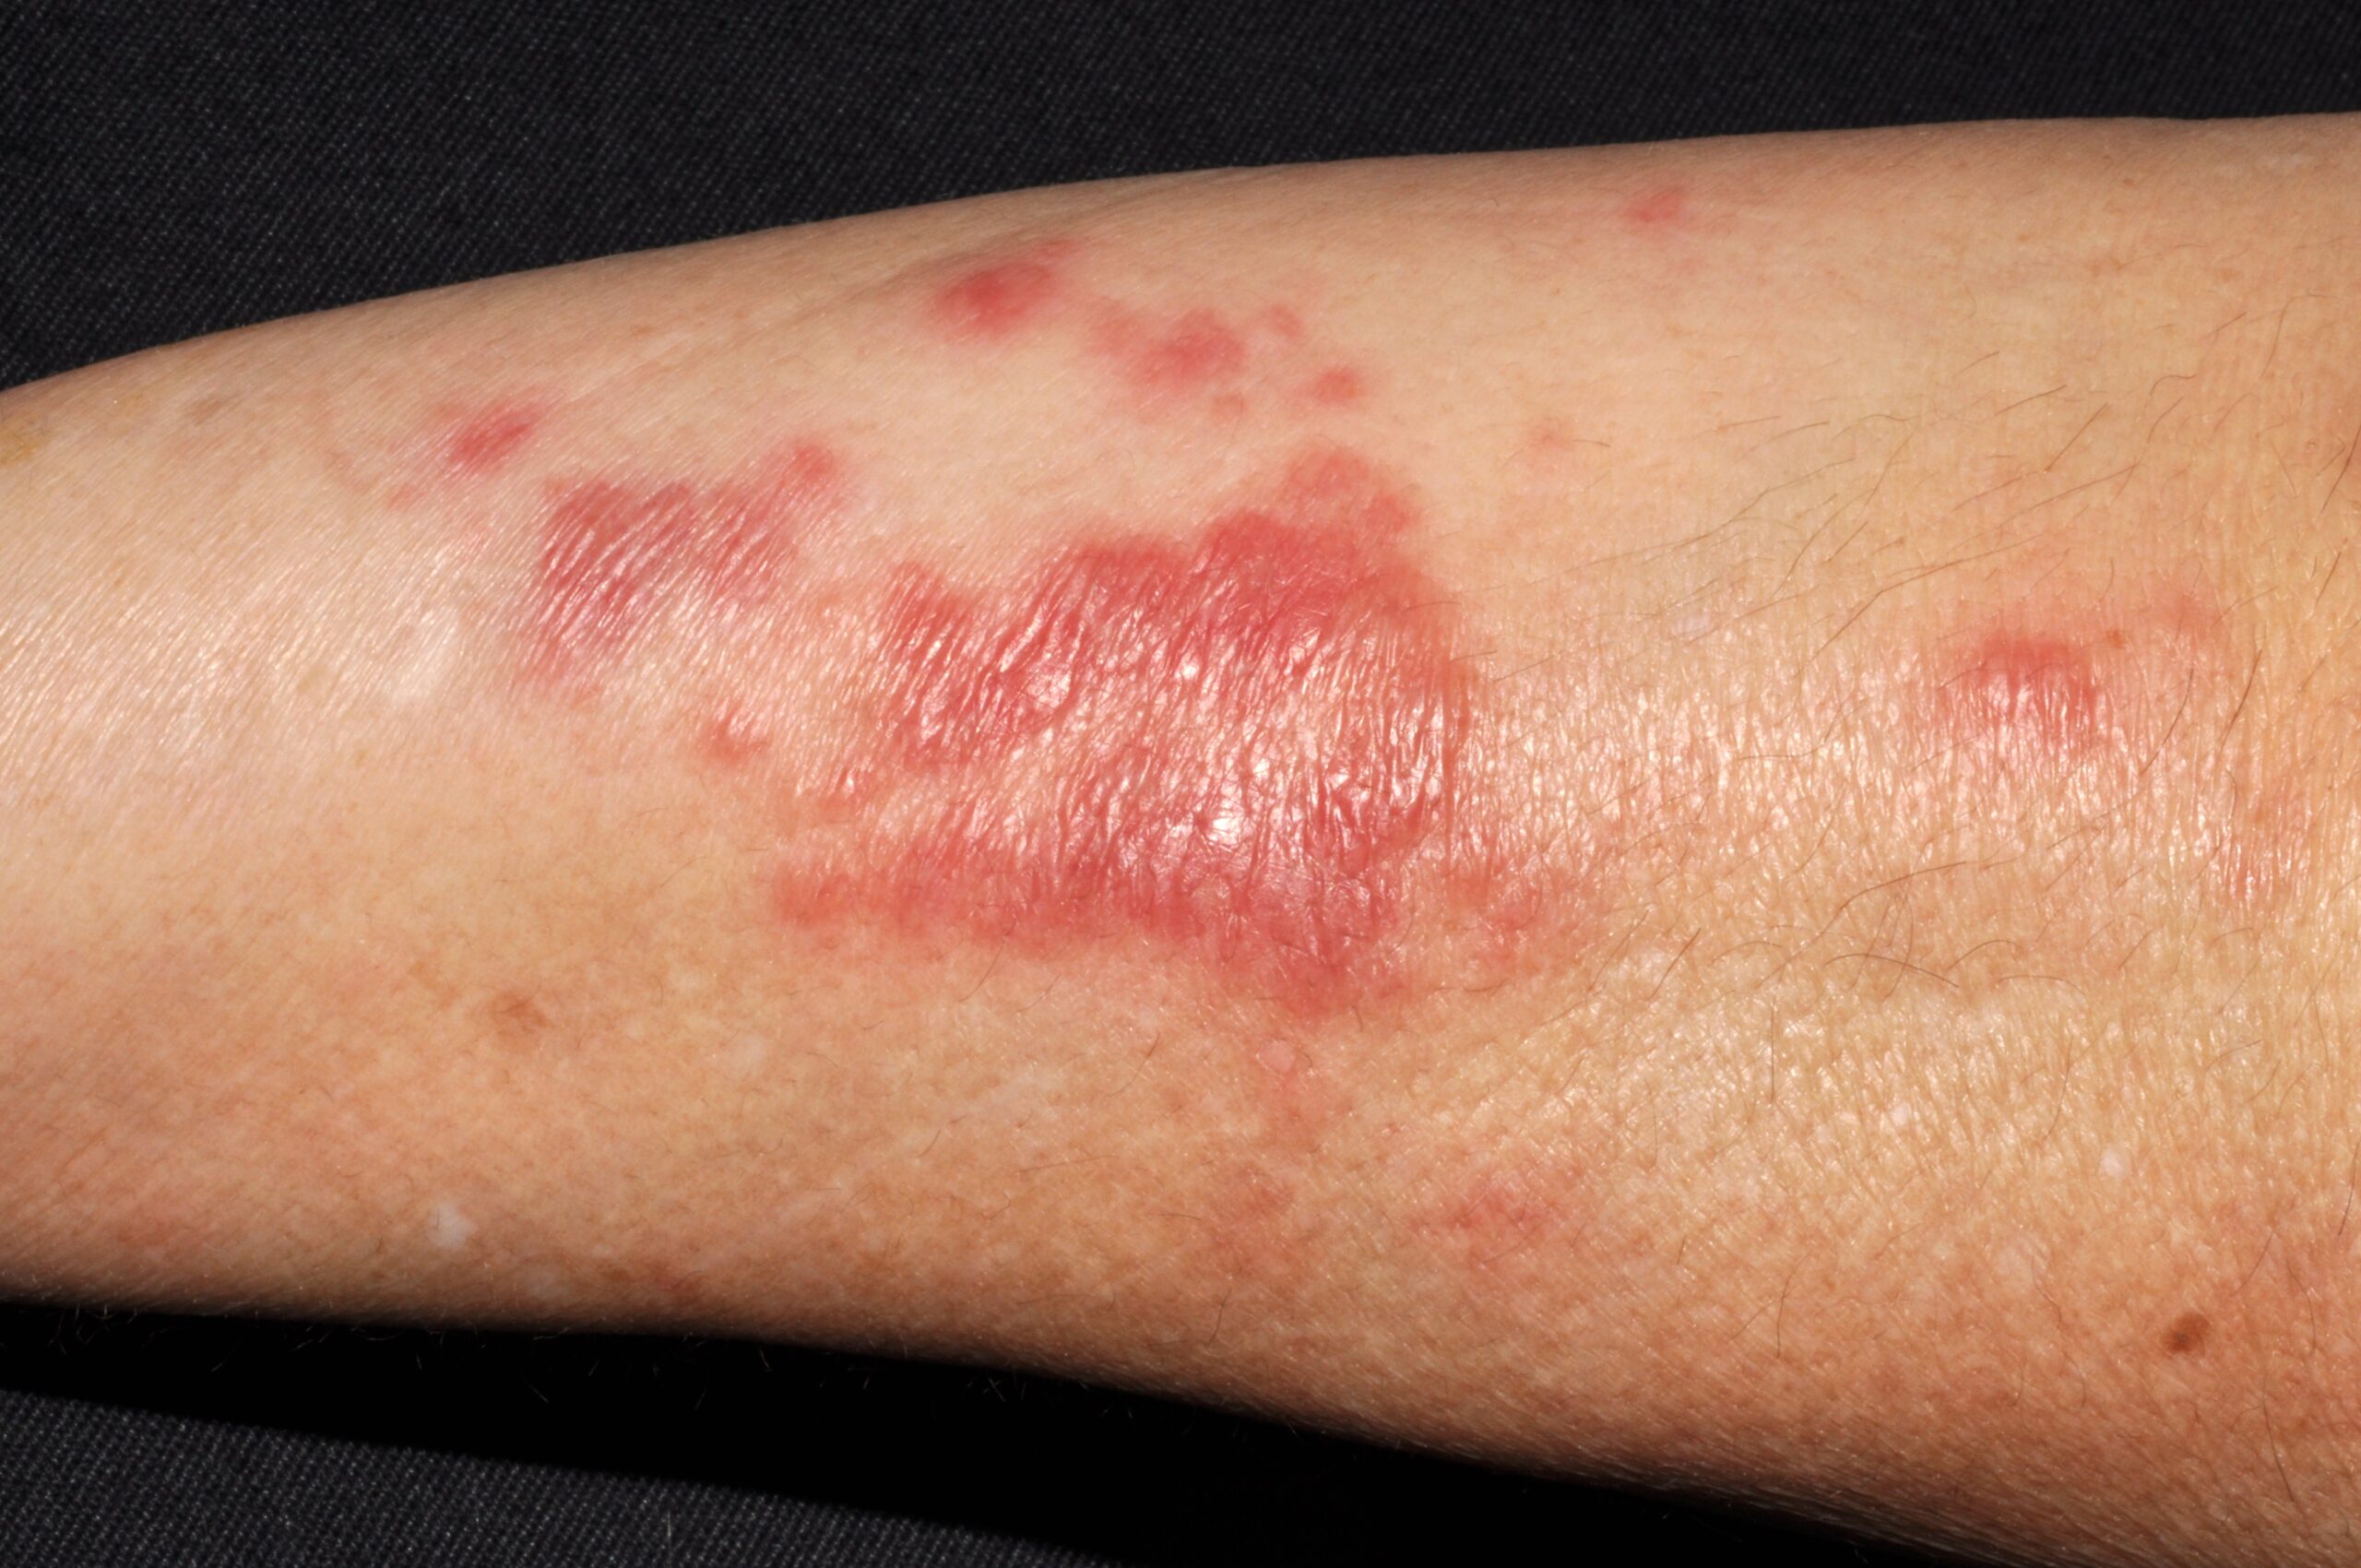
Síndrome de Sweet L98.2; pápulas eritematoedematosas y dolorosas en cara anterior de antebrazos junto a fiebre elevada y leucocitosis
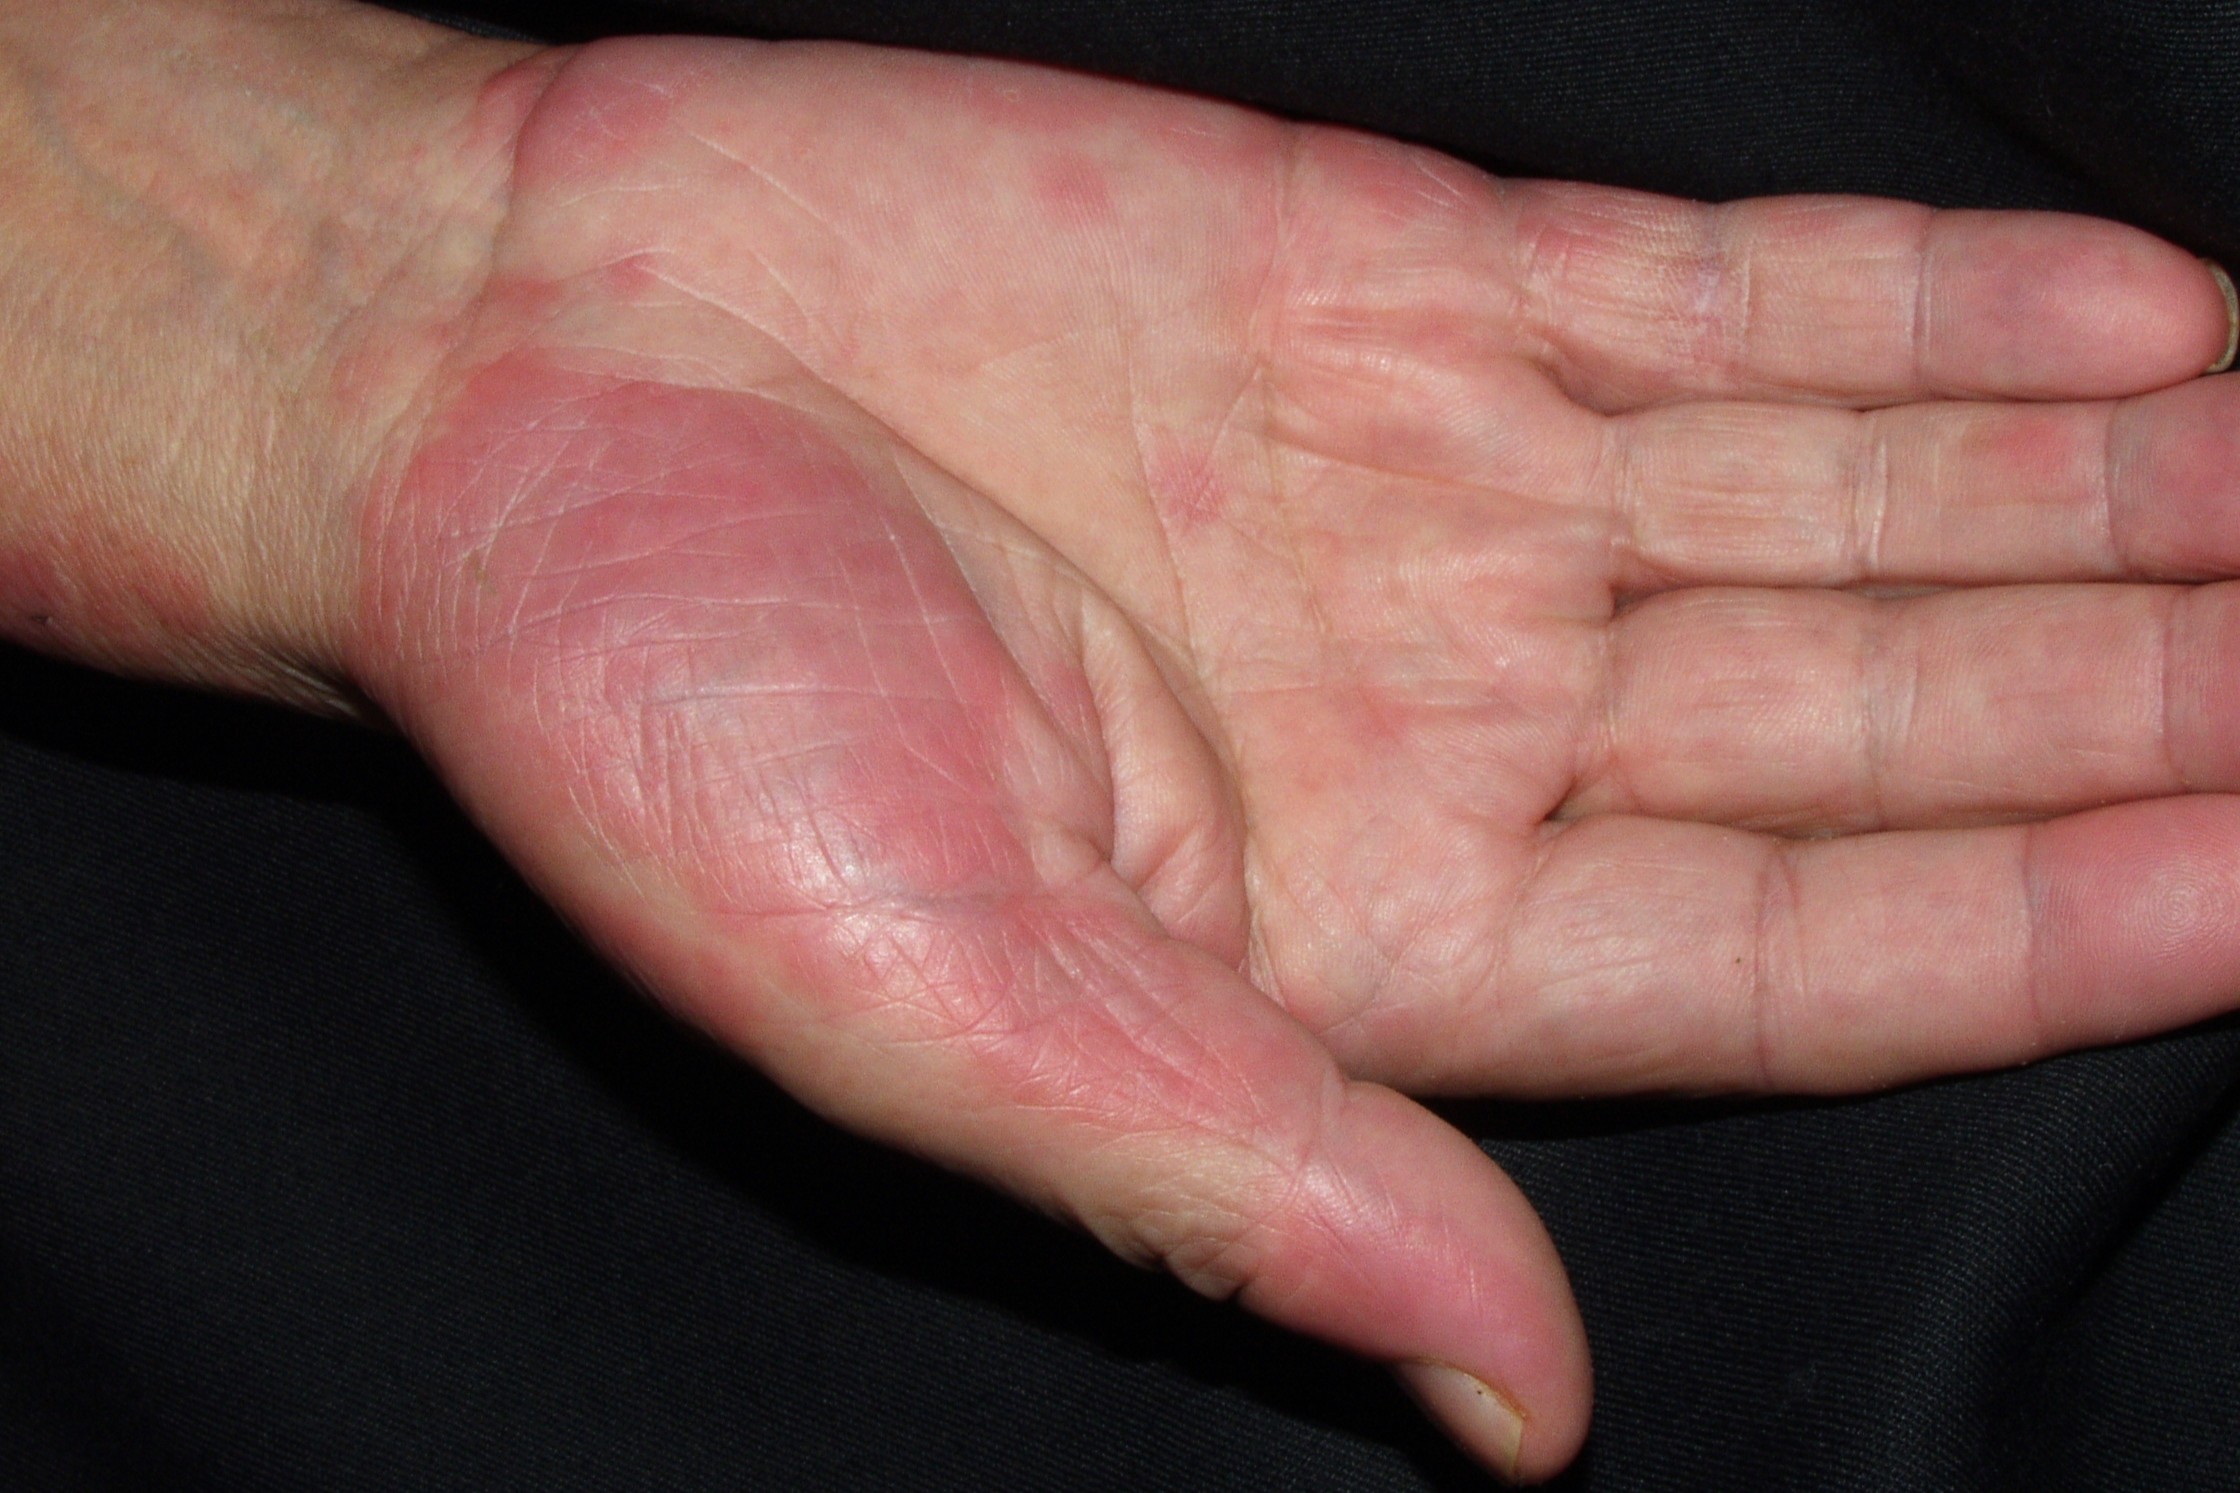
Síndrome de Sweet L98.2; pápulas eritematoedematosas en cara anterior de las muñecas
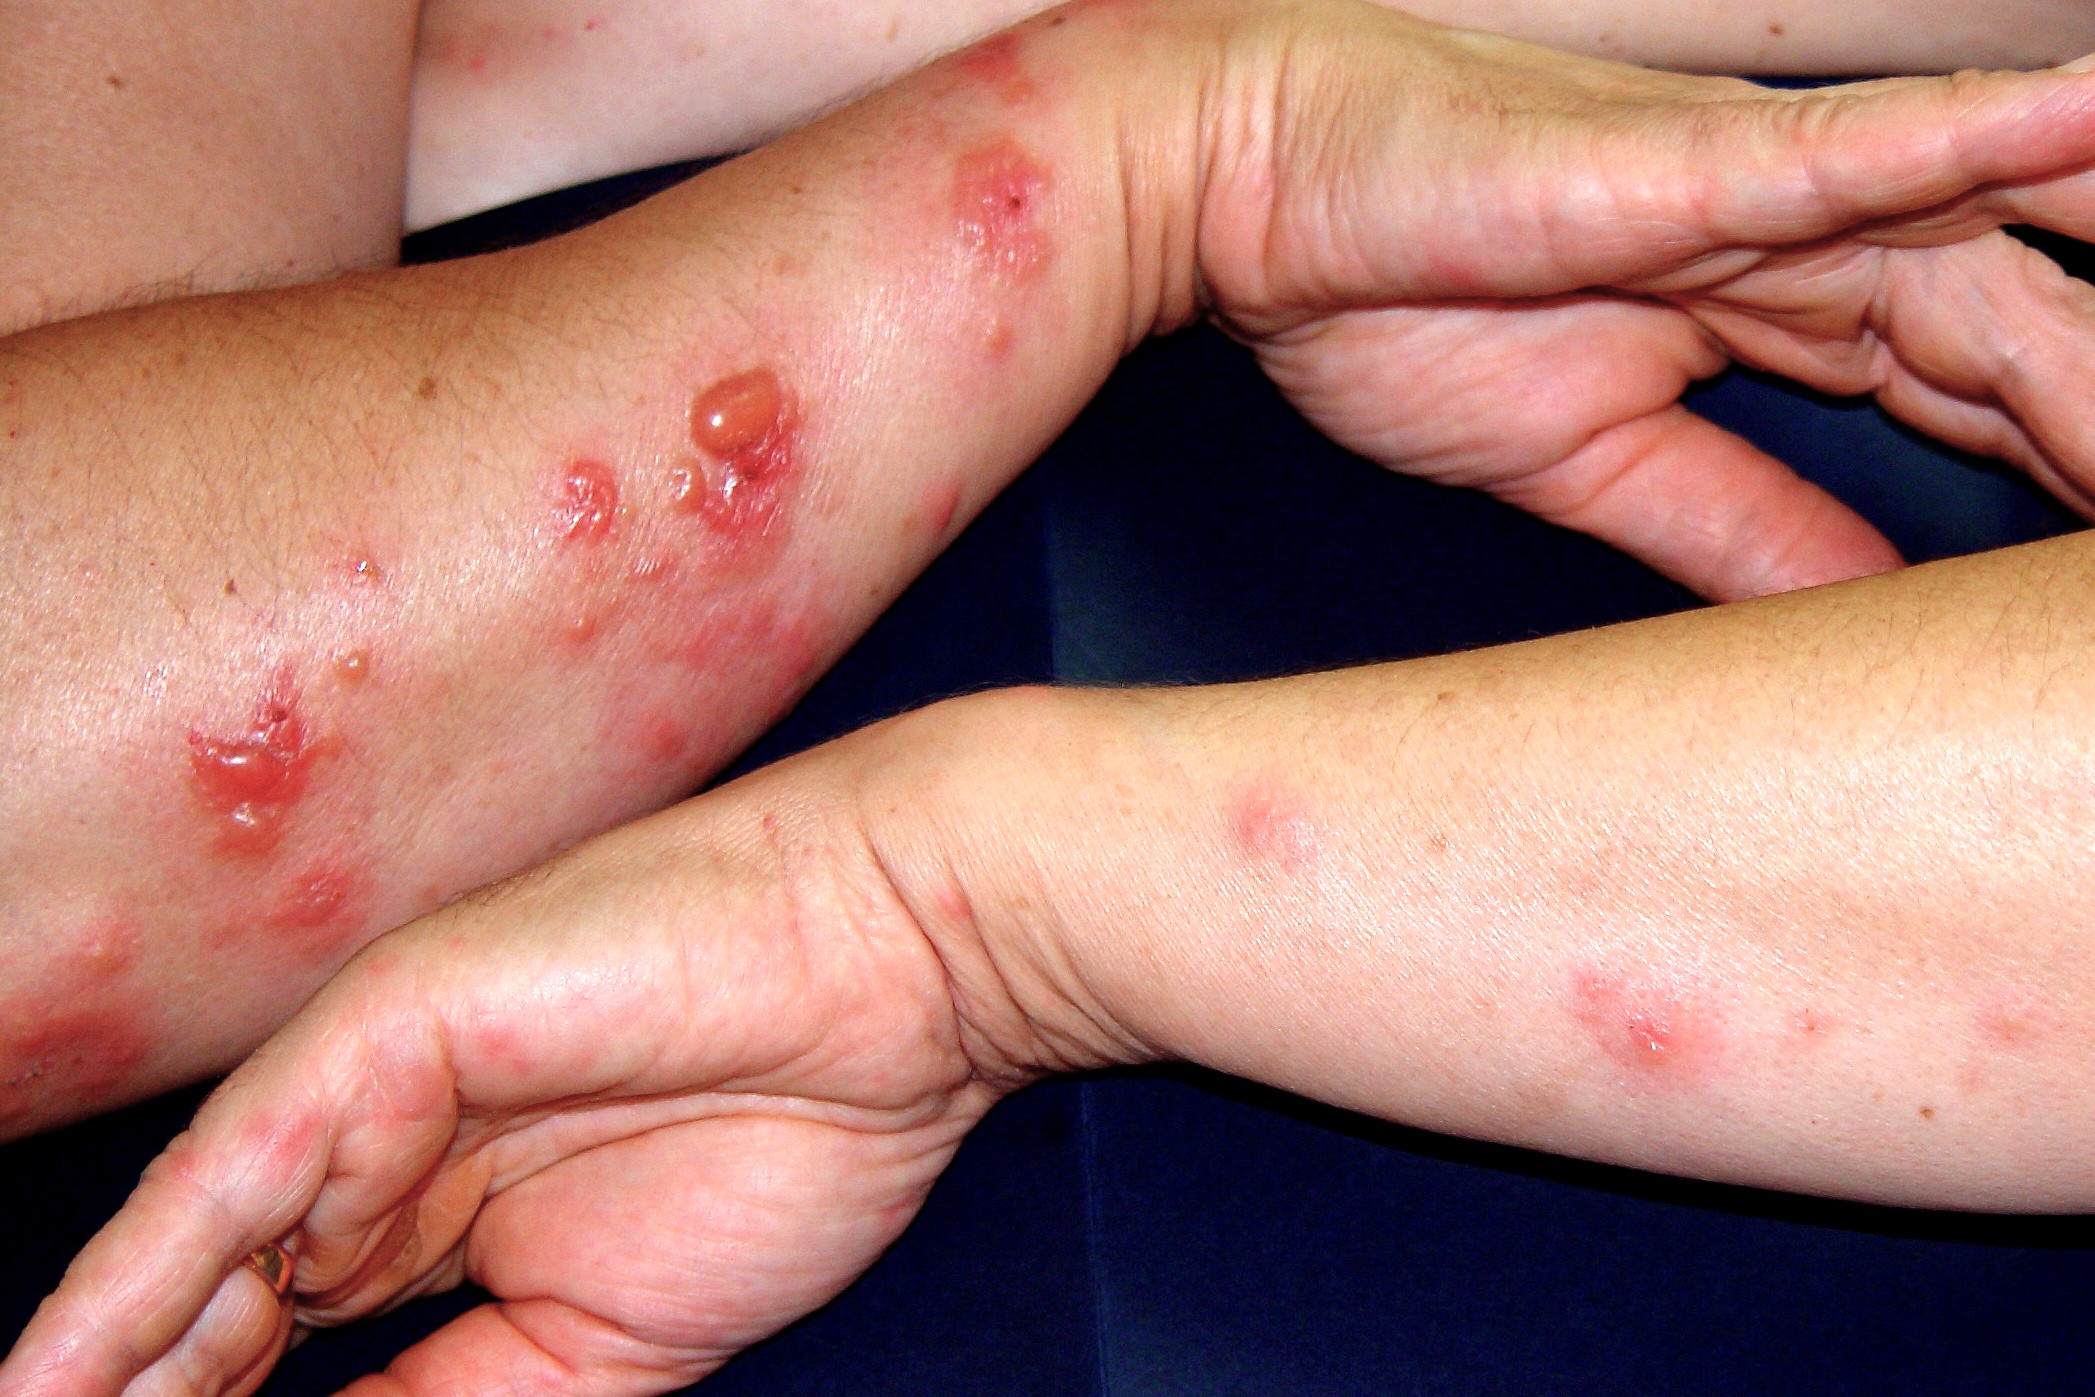
Síndrome de Sweet ampolloso L98.2; pápulas eritematoedematosas y ampollas en parte superior de espalda con histologia de infiltrado neutrofílico y ampolla subepidérmica
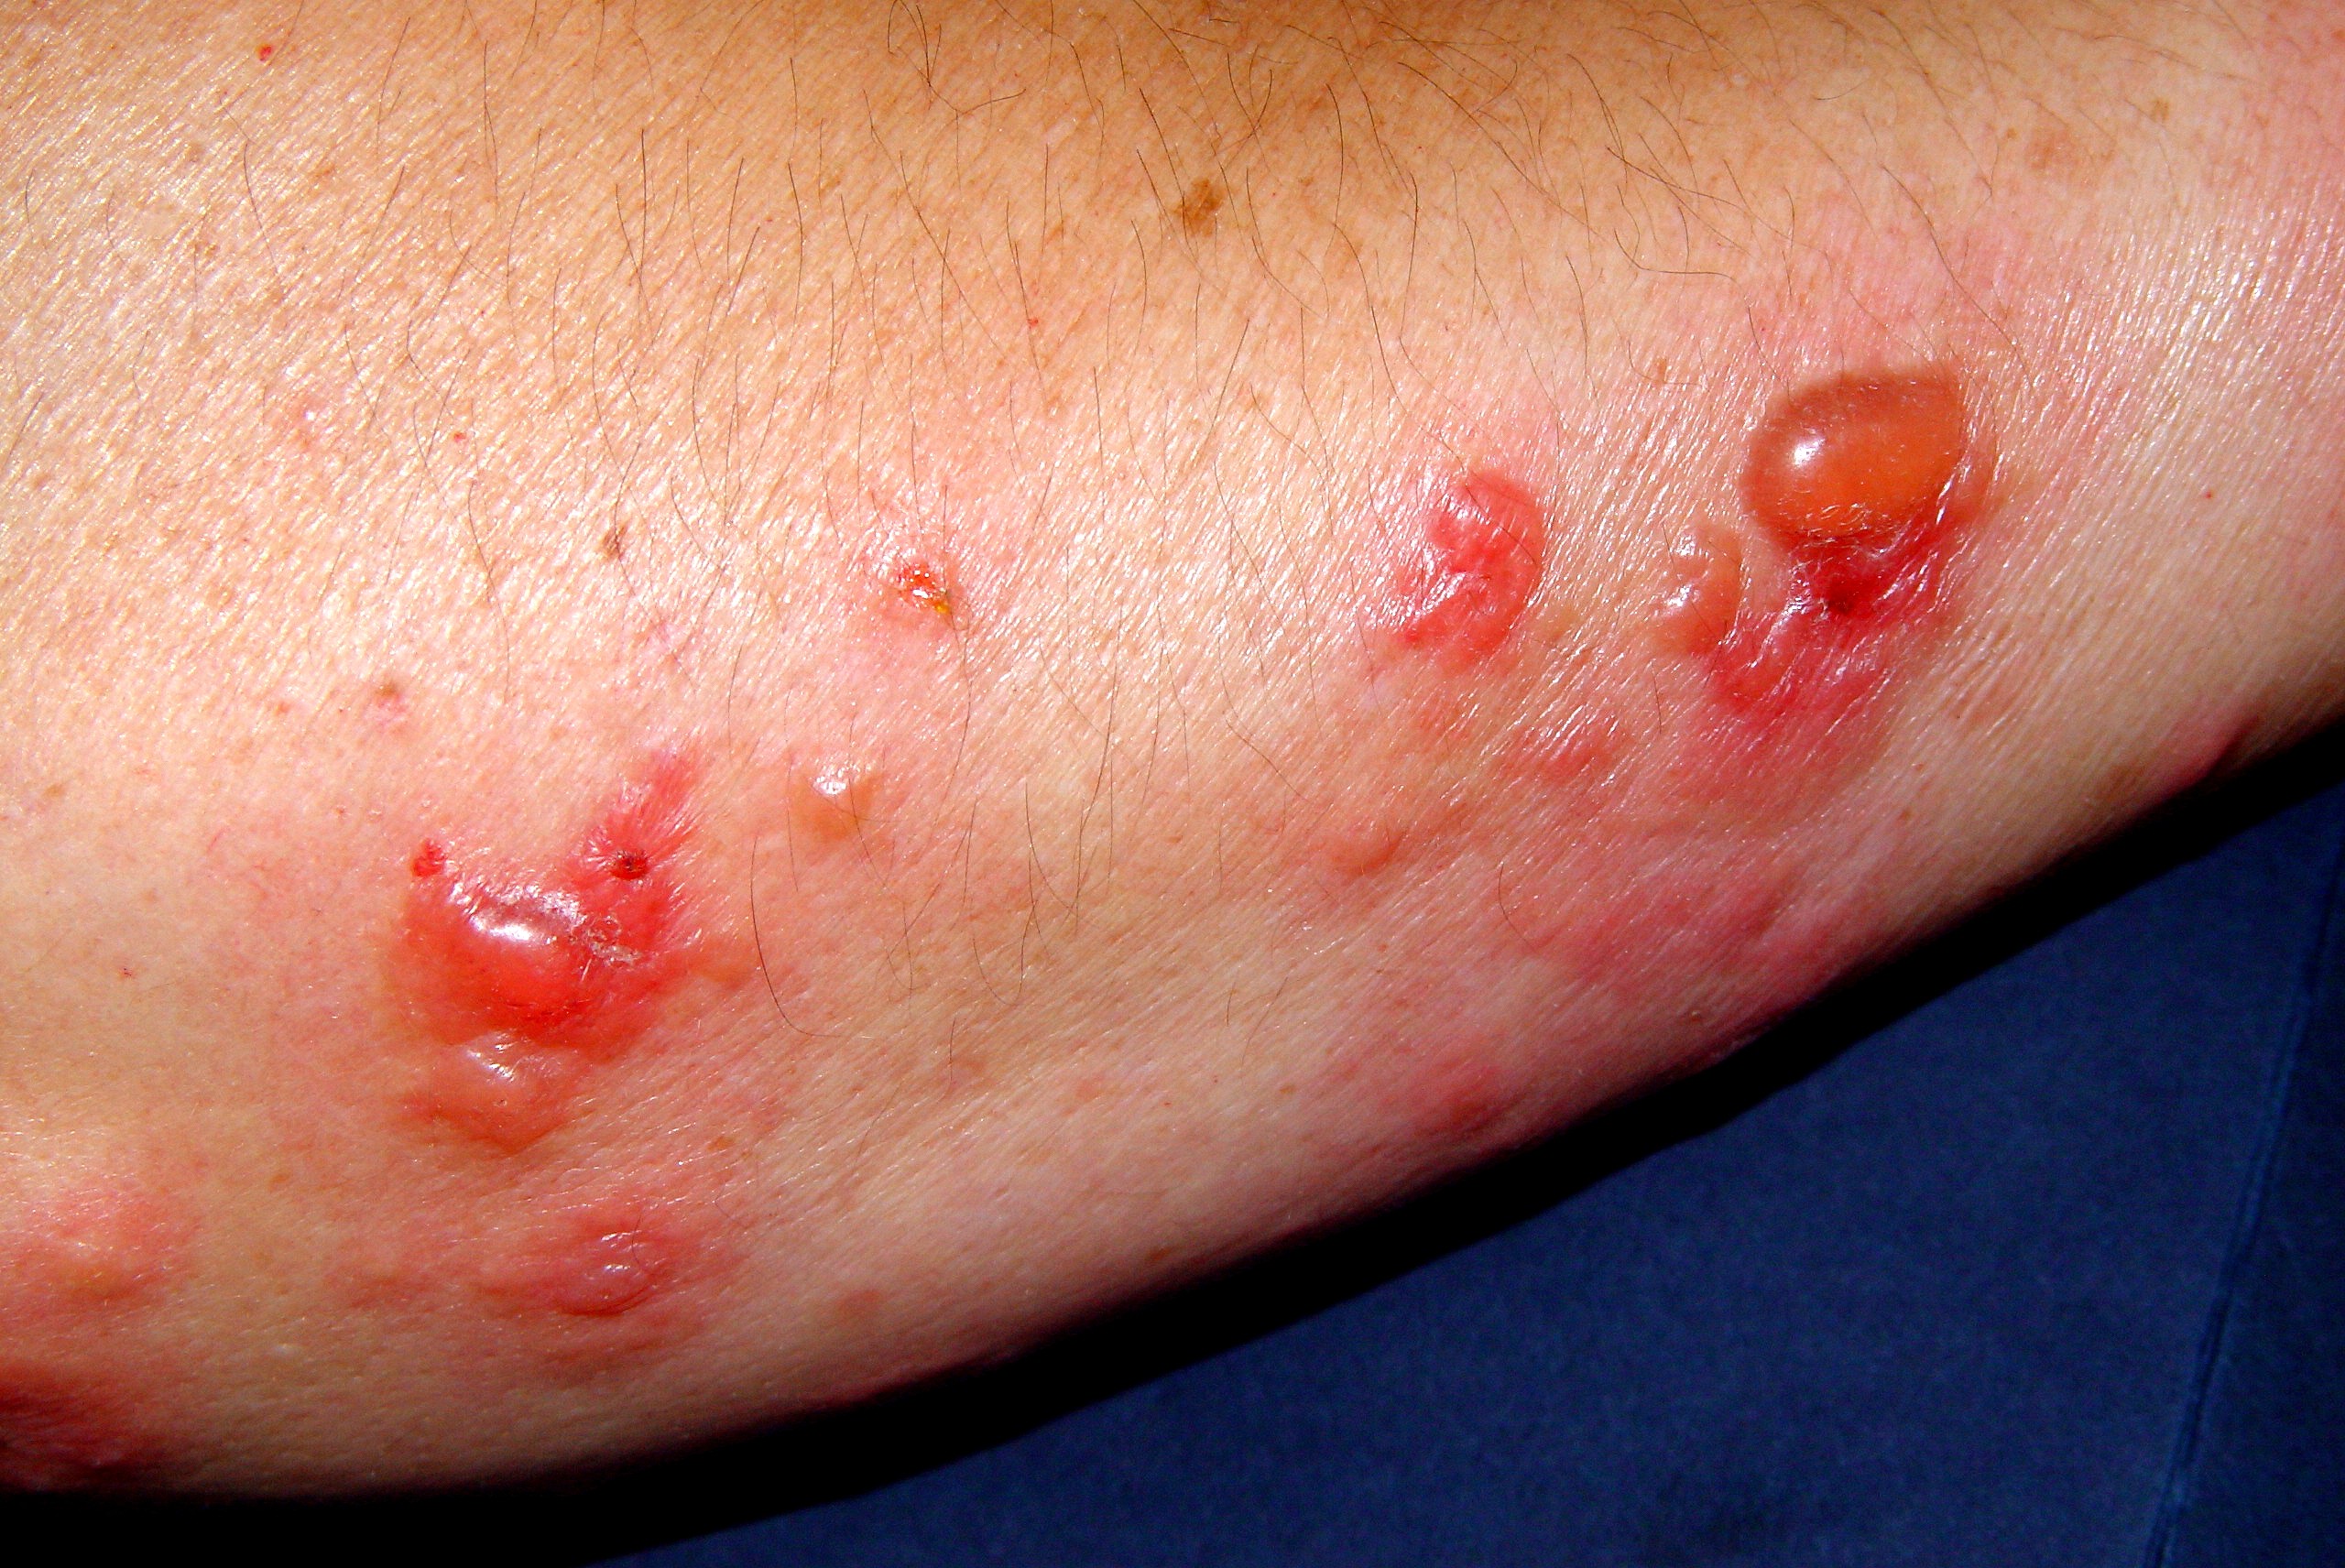
Síndrome de Sweet ampolloso L98.2; pápulas eritematoedematosas y ampollas en antebrazos con histologia de infiltrado neutrofílico y ampolla subepidérmica
Tratamiento
El tratamiento de primera elección son los corticoides sistémicos como la prednisona oral a dosis de 0.5-1 mg/kg/día (2 mg kg/día en casos graves) con lo que se consigue una rápida mejoría dela dermatosis y los síntomas asociados, aunque puede aparecer una recurrencia cuando estos se suspenden, por lo que deben retirarse de forma lenta (Nelson CA, 2018, Vigano, 2025).
A los corticoides se pueden añadir (o ser sustituidos por) fármacos ahorradores de los mismos como la dapsona 100-200 mg/día según peso, colchicina 1,5 mg/día o ioduro potásico 900 mg/día.
El síndrome de Sweet causado por antineoplásicos implica la retirada temporal del fármaco, el uso de corticoides sistémicos y la reintroducción de los mismos fármacos o de otros de composición diferente (Yadav A, 2025).
c3. BADAS y otras manifestaciones menos frecuentes
El síndrome dermatitis-artritis asociado a inflamación intestinal (Bowel-Associated Dermatosis-Arthritis Syndrome, BADAS) es un síndrome neutrofílico raro caracterizado por la asociación de lesiones cutáneas, artralgias, fiebre y dolor abdominal (Odufalu, 2025). Aunque inicialmente se describió tras cirugía de bypass yeyunoileal, también se ha asociado a EII. Las lesiones cutáneas comienzan como pequeñas máculas eritematosas que evolucionan en 1-2 días a pápulas, vesículas y pústulas, con distribución predominante en tronco y torso. En pieles oscuras pueden adquirir un color violáceo o marrón-rojizo, y pueden ser asintomáticas, dolorosas o pruriginosas (Nikolaishvili M, 2026).
Su patogénesis no está del todo aclarada, pero se ha propuesto un mecanismo por sobrecrecimiento bacteriano intestinal con depósito de inmunocomplejos en piel y articulaciones (Odufalu, 2025). El tratamiento se centra en diagnosticar y controlar la inflamación sistémica subyacente. Cuando está asociado a EII, se recomienda un abordaje escalonado dirigido a la actividad intestinal (Aromolo IF, 2023).
Otras dermatosis relacionadas con EII o su tratamiento incluyen psoriasis paradójica inducida por anti-TNF, hidradenitis supurativa, poliarteritis nodosa cutánea, epidermólisis bullosa adquirida, herpes zóster, acrodermatitis enteropática y pelagra, pero no son manifestaciones específicas de EII (Odufalu, 2025).
1.1.3. Dermatosis asociadas a hepatoática
Las dermatosis asociadas a hepatopatías, especialmente a la cirrosis hepática, son frecuentes y pueden constituir una pista clínica útil para sospechar enfermedad hepática avanzada o descompensación. Aunque muchas son inespecíficas y también pueden verse en otras enfermedades sistémicas, la coexistencia de prurito, ictericia, arañas vasculares, eritema palmar, alteraciones ungueales, cambios pigmentarios o signos de hipertensión portal debe hacer pensar en cirrosis (Martínez Jiménez S, 2024). Algunos de los hallazgos cutáneos en enfermedad hepática no solo tienen valor diagnóstico, sino también prognóstico, ya que pueden correlacionarse con mayor gravedad, una puntuación en la escala MELD (Model for End-stage Liver Disease) más elevada, hipertensión portal o complicaciones como varices esofágicas y síndrome hepatopulmonar (Kamoua, 2025).
a. Prurito
El prurito es una de las manifestaciones cutáneas más frecuentes y discapacitantes de la cirrosis, especialmente en hepatopatías colestásicas como la colangitis biliar primaria o la colangitis esclerosante primaria (Bhandari, 2022). Puede preceder al diagnóstico de la enfermedad hepática, suele ser más intenso en palmas y plantas, empeora por la tarde-noche y no se acompaña de lesiones primarias. Las lesiones visibles suelen ser secundarias al rascado, como excoriaciones, liquenificación o prúrigo nodular (Dogra, 2011). Su fisiopatología es compleja e implica sales biliares, opioides endógenos, histamina, sustancia P, lisofosfatidato, autotaxina, IL-31 y receptores pruritogénicos como MRGPRX4 (Kamoua, 2025).
Ahora bien, el prurito es un síntoma con múltiples etiologías y que tiene un gran impacto en la calidad de vida de los pacientes. En la mayoría de los casos se trata de prurito senil idiopático o plurietiológico (combinación de xerosis cutánea, polimedicación y pluripatología). Otras causas de prurito serían la dermatitis atópica, urticaria, prurigo nodular, penfigoide ampolloso, neoplasias (prurito paraneoplásico, sobre todo asociado a linfomas), la notalgia parestésica, la insuficiencia renal, entre otras. Los mecanismos neurofisiológicos que ocasionan el prurito crónico todavía no son del todo conocidos, y aunque dependen parcialmente de su etiología, se ha visto que comparten una base común con alteraciones neuronales periféricas y centrales.
La cirrosis biliar primaria puede asociarse a prurito crónico, siendo en muchas ocasiones intenso y recalcitrante. Mejora con el trasplante hepático. En la CBP también podemos detectar hiperpigmentación y múltiples xantomas (tuberosos y palmares estriados).
El tratamiento se basa en controlar la hepatopatía y retirar pruritógenos de la circulación. La colestiramina se considera tratamiento de primera línea, y otras opciones incluyen rifampicina, sertralina, antagonistas opioides como naloxona/naltrexona, fototerapia, plasmaféresis o agonistas kappa-opioides como nalfurafina (Kamoua, 2025). También se han utilizados los emolientes, antihistamínicos sistémicos y los corticoides tópicos.
b. Ictericia
La ictericia es la coloración amarillenta de piel, escleras y mucosas por depósito de bilirrubina, clínicamente evidente cuando la bilirrubina supera aproximadamente 2-3 mg/dL. En la cirrosis suele corresponder a una causa intrahepática y es un signo clínicamente relevante porque se asocia a descompensación, mayor riesgo de complicaciones y necesidad de descartar causas precipitantes como infección, hepatitis tóxica o estenosis biliar (Nelson M, 2025). En casos intensos, la piel puede adquirir tonos amarillo-marronáceos, y se han descrito sudor o pigmentación gingival verdosa en pacientes con hiperbilirrubinemia marcada.
c. Arañas vasculares
Los angiomas aracniformes o spider angiomas son lesiones vasculares formadas por una arteriola central y capilares radiales, que se blanquean a la presión y rellenan rápidamente al liberarla. Se localizan sobre todo en áreas drenadas por la vena cava superior, como cara, cuello, tórax superior y brazos. Aparecen en aproximadamente un tercio de los pacientes con cirrosis y se relacionan con hiperestrogenismo, aumento de VEGF, bFGF, sustancia P y vasodilatadores endógenos (Bhandari A, 2022).
Su importancia clínica es que múltiples angiomas aracniformes tienen alta especificidad para hepatopatía crónica y pueden actuar como marcadores de varices esofágicas y síndrome hepatopulmonar. Además, la presencia de angiomas en tórax o abdomen se ha asociado a MELD más elevado y peor pronóstico (Kamoua, 2025).
d. Eritema palmar
El eritema palmar, también llamado “palmas hepáticas”, consiste en eritema bilateral, simétrico y blanqueable de las eminencias tenar e hipotenar, aunque puede extenderse a dedos, lecho ungueal, dorso de manos y, raramente, plantas (Bhandari A, 2022). Se ha descrito en alrededor del 23% de los pacientes con cirrosis y se atribuye al hiperestrogenismo y a la vasodilatación mediada por óxido nítrico. Aunque no es específico (también puede aparecer en embarazo, artritis reumatoide, diabetes, tirotoxicosis o por fármacos), en el contexto adecuado refuerza la sospecha de cirrosis avanzada (Dogra S, 2011).
e. Otros fenómenos vasculares
Los signos vasculares de hipertensión portal incluyen venas abdominales dilatadas, caput medusae y “paper money skin”. El caput medusae corresponde a venas periumbilicales radiales secundarias a circulación colateral portosistémica, por lo que es más específico de hipertensión portal y cirrosis avanzada. El “paper money skin” describe múltiples capilares superficiales finos, dispersos en tronco superior, que recuerdan los filamentos de los billetes de dólar y suelen asociarse a angiomas araña. También pueden observarse vasos esclerales en sacacorchos, manchas de Bier, púrpura, epistaxis o sangrado gingival por fragilidad vascular y déficit de factores de coagulación (Dogra S, 2011; Bhandari A, 2022).
f. Xantomas y xantelasmas
Los xantomas y xantelasmas se asocian sobre todo a hepatopatías colestásicas con dislipidemia, especialmente colangitis biliar primaria. Clínicamente aparecen como pápulas, placas o nódulos amarillentos blandos y asintomáticos. En la colangitis biliar primaria pueden observarse xantomas planos, tuberosos, tendinosos o xantoma estriado palmar, con placas amarillentas en los pliegues palmares (Bhandari A, 2022). La presencia de prurito, ictericia, hiperpigmentación y xantomas orienta especialmente hacia colestasis crónica.
g. Hiperpigmentación
Los cambios pigmentarios incluyen hiperpigmentación grisácea, marronácea o “barro” en áreas fotoexpuestas, acentuada en región perioral, periocular, areolas y pliegues palmares (Dogra S, 2011; Bhandari A, 2022). En la colangitis biliar primaria, la melanosis puede aparecer de forma precoz. En la hemocromatosis, la pigmentación metálica o bronceada se debe al depósito de hemosiderina y al aumento secundario de melanina. Puede afectar hasta al 90% de los pacientes y suele ser más intensa en áreas fotoexpuestas. La hemocromatosis también puede asociarse a xerosis ictiosiforme, coiloniquia, pérdida de vello y porfiria cutánea tarda (Bhandari A, 2022).
h. Alteraciones del pelo y las uñas
Las alteraciones ungueales y pilosas son frecuentes pero inespecíficas. En cirrosis puede haber adelgazamiento y pérdida parcial de cabello, así como patrón femenino de distribución del vello púbico en varones por hiperestrogenismo (Dogra S, 2011; Bhandari A, 2022). Las uñas pueden mostrar acropaquia, fragilidad, estriación longitudinal, coiloniquia, bandas de Muehrcke, uñas en vidrio de reloj, hemorragias en astilla y uñas de Terry, caracterizadas por opacificación blanquecina proximal con banda distal rosado-marronácea, especialmente en cirrosis avanzada (Sack JS, 2021). La prevalencia aproximada de uñas de Terry es del 25% y se consideran un hallazgo relativamente específico de cirrosis avanzada. En la enfermedad de Wilson puede observarse lúnula azulada o lúnula azur, junto con anillos de Kayser-Fleischer.
i. Alteraciones mucosas
Las manifestaciones mucosas y por déficits nutricionales reflejan inmunodeficiencia relativa, malabsorción y menor almacenamiento/metabolismo hepático de micronutrientes (Dogra S, 2011; Bhandari A, 2022). Pueden verse candidiasis oral, herpes, queilitis angular, aftas, glositis atrófica, lengua fisurada, gingivorragia, hiperpigmentación mucosa, leucoplasia, melanoplaquia o liquen plano en pacientes con hepatitis viral y cirrosis.