Currículum
Tema 20. Dermatosis asociadas a enfermedades internas
1. DERMATOSIS ASOCIADAS A SISTEMAS INTERNOS
0/5

2. DERMATOSIS PARANEOPLÁSICAS
0/3
3. METÁSTASIS CUTÁNEAS Y ENFERMEDAD DE PAGET
0/2
4. BIBLIOGRAFÍA
0/1
Imágenes tema

1.2. Dermatosias asociadas a enfermedad renal crónica
Las enfermedades cutáneas asociadas a enfermedad renal, especialmente a enfermedad renal crónica avanzada y diálisis, son frecuentes y pueden tener gran impacto en calidad de vida, sueño, dolor, infecciones y mortalidad. Se trata de manifestaciones que son difíciles de diagnosticar porque tienen un diagnóstico diferencial amplio y no siempre existen criterios o guías terapéuticas estandarizadas (Singal A, 2025). En su etiopatogenia se ha implicado al la acúmulo de solutos urémicos, alteraciones metabólicas (sobre todo calcio-fósforo), inflamación, autoinmunidad y complicaciones relacionadas con la diálisis o sus tratamientos (Glennon CM, 2026).
a. Prurito
El prurito asociado a enfermedad renal crónica (o prurito urémico) es una de las manifestaciones más frecuentes y relevantes. En una revisión reciente se describe una incidencia variable, del 18,9-51%, en pacientes no dializados y del 55-60% en pacientes dializados, probablemente infraestimada por infradiagnóstico e infranotificación. Suele ser generalizado o simétrico, puede predominar en espalda y cara, empeora por la noche, con temperaturas extremas, estrés, ejercicio, ducha o sesiones de diálisis, y no presenta lesiones primarias. Lo que se observa son excoriaciones, erosiones, úlceras o nódulos de prúrigo secundarios al rascado (Azimi SZ, 2024). Su patogénesis es multifactorial: depósito de toxinas urémicas, neuropatía central/periférica, desequilibrio entre receptores opioides μ y κ, inflamación tipo 2 e IL-31. El manejo exige descartar otras causas de prurito (hepatopatía, enfermedades hematológicas, diabetes, fármacos o dermatosis primarias), optimizar la diálisis y tratar la xerosis; los emolientes son básicos, y en casos moderados-graves pueden emplearse difelikefalin, nalfurafina (aprobada en Japón), gabapentina/pregabalina, pramoxina tópica, fototerapia u otras opciones seleccionadas (Uppal NN, 2022; Singal A, 2025).
b. Xerosis
La xerosis urémica es muy frecuente y se ha descrito en el 52-79% de los pacientes con enfermedad renal crónica. A diferencia de la xerosis común, suele ser más generalizada, con afectación de piernas, espalda, tórax y manos y, en casos graves, puede producir fisuras dolorosas, sangrado, sobreinfección o aspecto ictiosiforme. Se relaciona con menor contenido hídrico del estrato córneo, alteración de la barrera cutánea y atrofia de glándulas sebáceas y ecrinas (Singal A, 2025). El tratamiento se basa en emolientes, evitar irritantes como el frío, el viento, la baja humedad y el lavado excesivo. En estudios se han utilizado emulsiones con glicerol/parafina y heparinoides tópicos, estos últimos aprobados para xerosis en pacientes dializados en Japón (Glennon CM, 2026).
c. Alteraciones de la pigmentación
Los cambios pigmentarios en la enfermedad renal crónica incluyen palidez, hiperpigmentación, tinte amarillento y equimosis. La palidez se relaciona con anemia renal; la hiperpigmentación puede ser difusa o más marcada en áreas fotoexpuestas y se ha atribuido a niveles elevados de β-MSH. El tinte amarillento se asocia al depósito de cromógenos urémicos y carotenoides, y las equimosis reflejan alteraciones vasculares, anemia, trombocitopenia, disfunción plaquetaria urémica o uso de antiagregantes/anticoagulantes (Singal A, 2025). El tratamiento depende de la causa: corrección de anemia, optimización de diálisis y revisión de fármacos o comorbilidades.
d. Alteraciones de las uñas y del pelo
En los pacientes con ERC se detecta un pelo fino con un grado de alopecia variable. También es frecuente la palidez ungueal por anemia, la fragilidad, la estriación y la onicodistrofia. Son mucho menos comunes las “uñas mitad-mitad” o uñas de Lindsay (leuconiquia proximal con banda distal marrón-rojiza), que deben diferenciarse de las uñas de Terry de la cirrosis (Szepietowska M, 2026).
e. Colagenosis perforante reactiva
La colagenosis perforante reactiva (CPR) es una dermatosis perforante que se caracteriza por la eliminación transepidérmica de colágeno modificado a través de la epidermis. Puede presentarse durante la infancia como una dermatosis hereditaria muy poco frecuente (enfermedad de Kyrle), o como una forma adquirida, más frecuente, en adultos con diabetes mellitus o con enfermedad renal terminal que puede llegar a afectar a un 1% de los pacientes renales en hemodiálisis. La CPR pertenece a las dermatosis perforantes, que se caracterizan por el tránsito transepidérmico o del epitelio folicular, de fibras como el colágeno, las fibras elásticas o queratina, y que comprenden la foliculitis perforante, la elastosis perforante serpinginosa, además de la colagenosis perforante reactiva (CPR) y su variante hereditaria o enfermedad de Kyrle (Mullins TB, 2025; Singal A, 2025).
La CPR Afecta por igual a hombres y a mujeres y se manifiesta clínicamente en forma de pápulas hiperqueratósicas, a menudo desencadenadas por pequeños traumatismos, que se localizan predominantemente en las regiones extensoras de las extremidades y las manos. Las lesiones pueden evolucionar a papulonódulos umbilicados caracterizados por un tapón queratósico central. Las lesiones son intensamente pruriginosas y tienen un curso intermitente con periodos de recaída y remisión a lo largo de los años (Singal A, 2025; Junghetu MA, 2026). Rara vez se ha descrito asociada a enfermedades reumáticas como el LES con ANA+, fenómeno de Raynaud, fatiga úlceras orales y nasales, erupción cutánea malar y periocular, en cuyo caso se ha de añadir al tratamiento hidroxicloroquina (Alenzi F, 2022).
El diagnóstico de CPR se basa en la clínica y se confirma con los hallazgos histológicos de extrusión del colágeno a través de la epidermis que adopta la forma de una “chimenea” y presencia de un tapón córneo en las lesiones evolucionadas. La epidermis, en forma de copa, muestra una depresión en cuyo interior se visualizan tapones queratósicos columnares que contienen células paraqueratósicas, epitelio queratinizado y fibras de colágeno desnaturalizadas. En la base de la depresión, la epidermis muestra atrofia y adelgazamiento, y, al mismo tiempo, se aprecian fibras de colágeno desnaturalizadas basófilas que se extienden desde la dermis hacia arriba. En la zona de la transliminación se observa un infiltrado disperso de células inflamatorias alrededor de los vasos superficiales de la dermis. El colágeno transepidérmico degenerado se visualiza con diversas tinciones como tricrómico de Masson (Davies OMT, 2024). La dermatoscopia puede ayudar en el diagnóstico: el patrón más descrito es un área central amarillo-marronácea sin estructura, rodeada por un halo blanco o área blanca con/sin escama, y una zona periférica eritematosa con vasos puntiformes o en horquilla (Papadopoulou MM, 2025).
Se debe diferenciar del prurigo nodular, las picaduras y otras dermatosis perforantes primarias como la foliculitis perforante y la elastosis perforante serpiginosa.
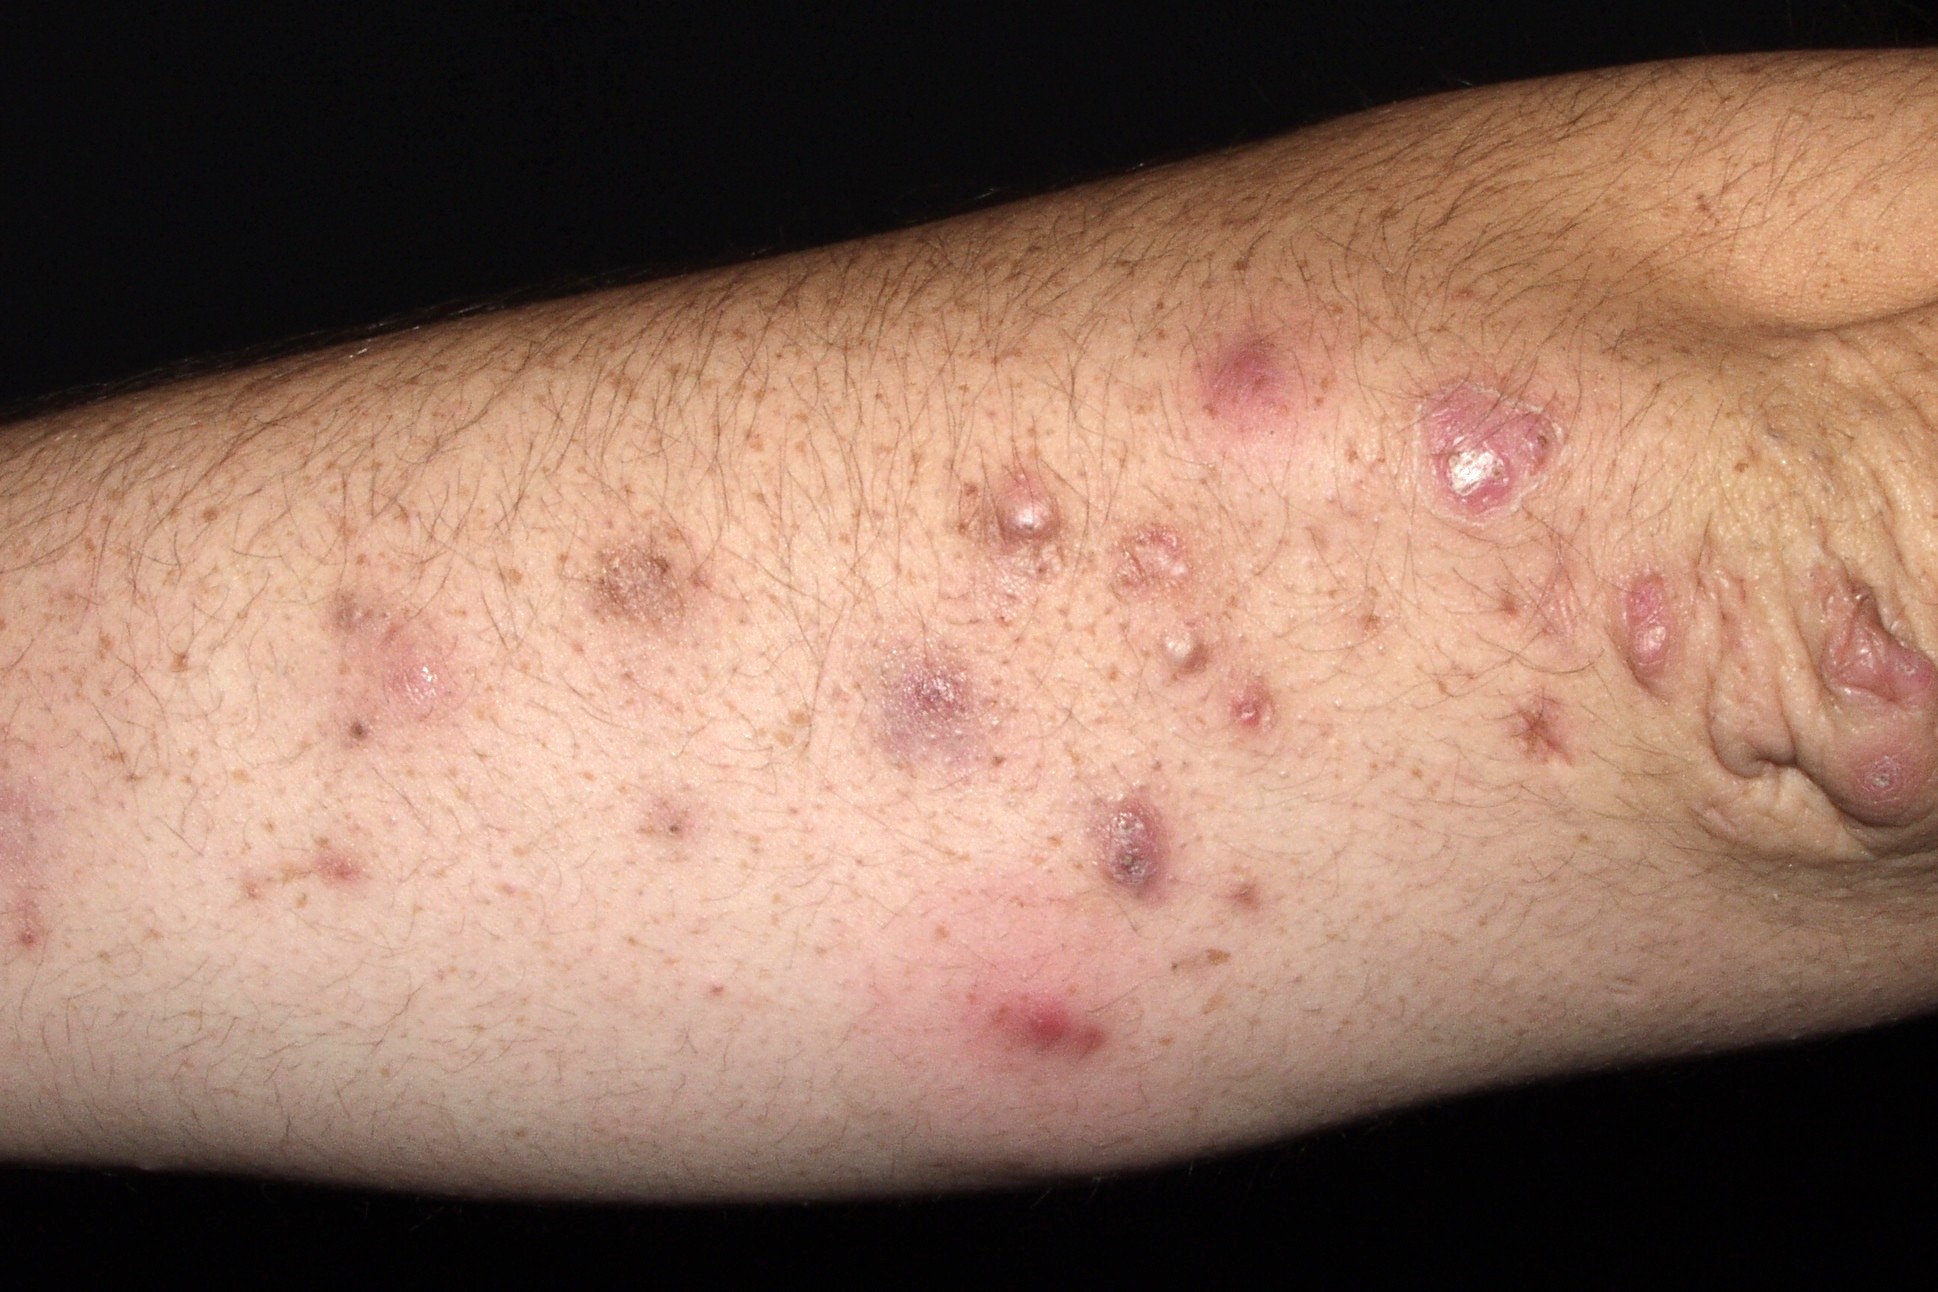
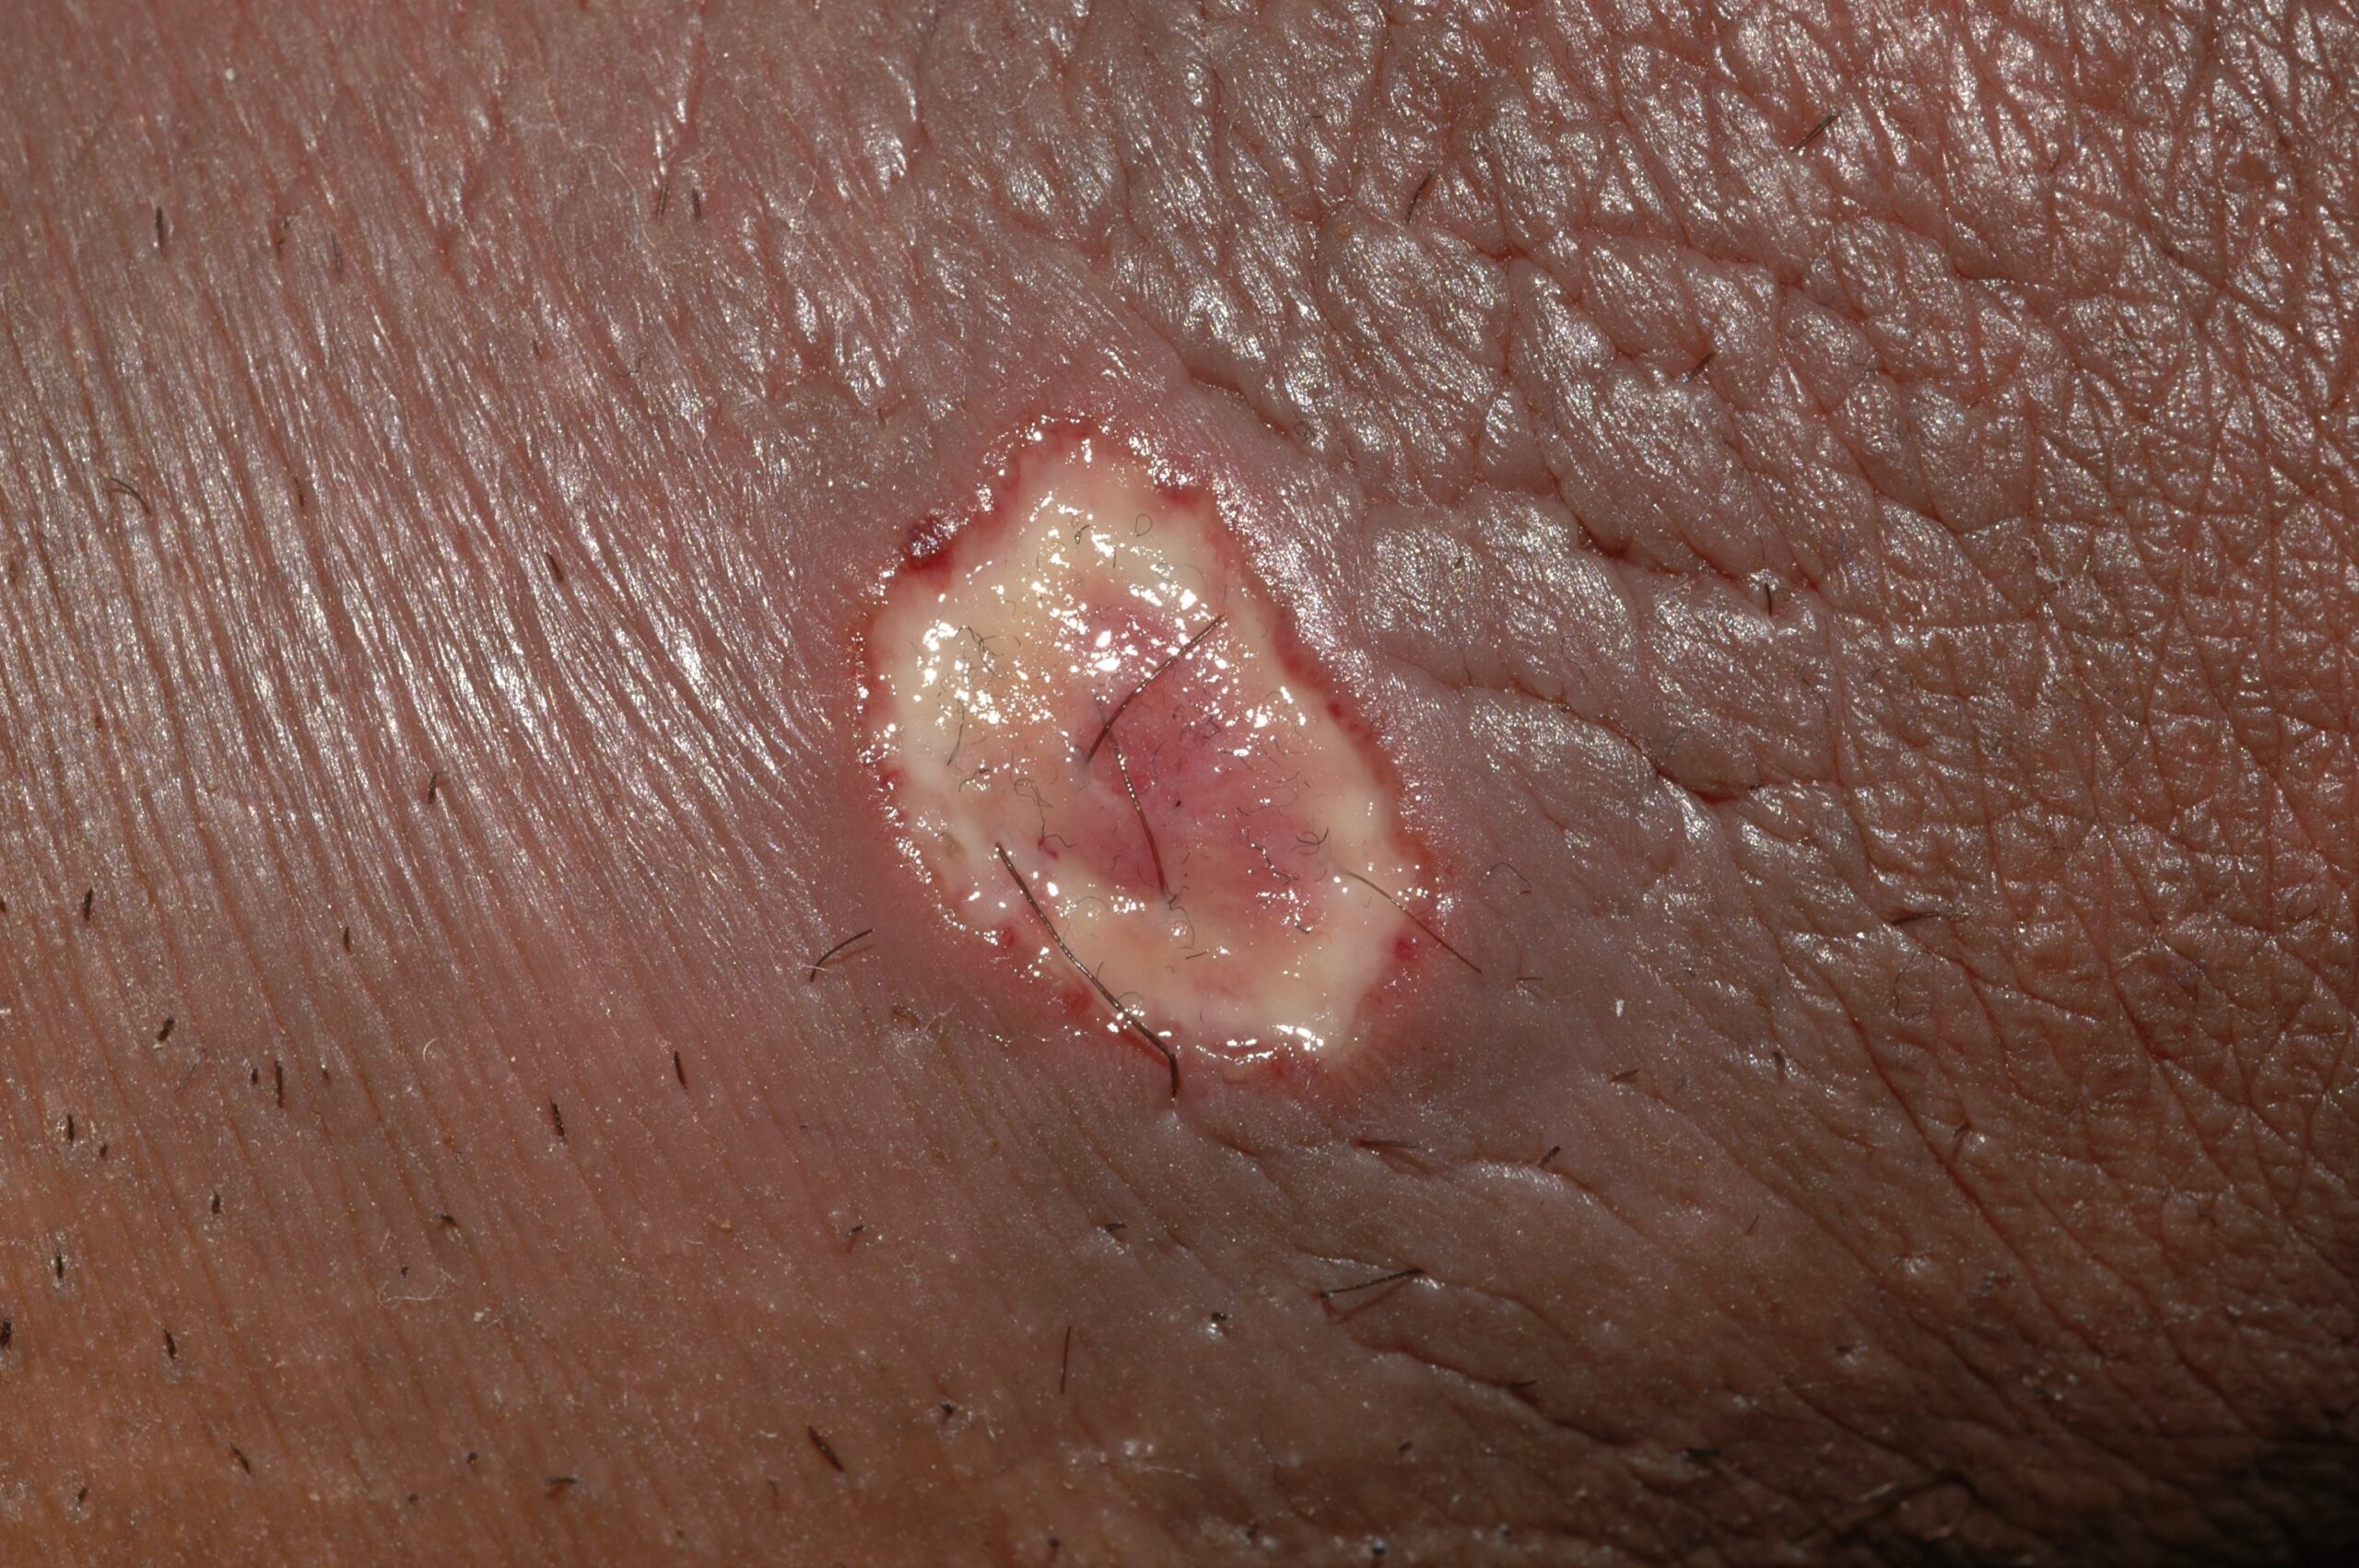
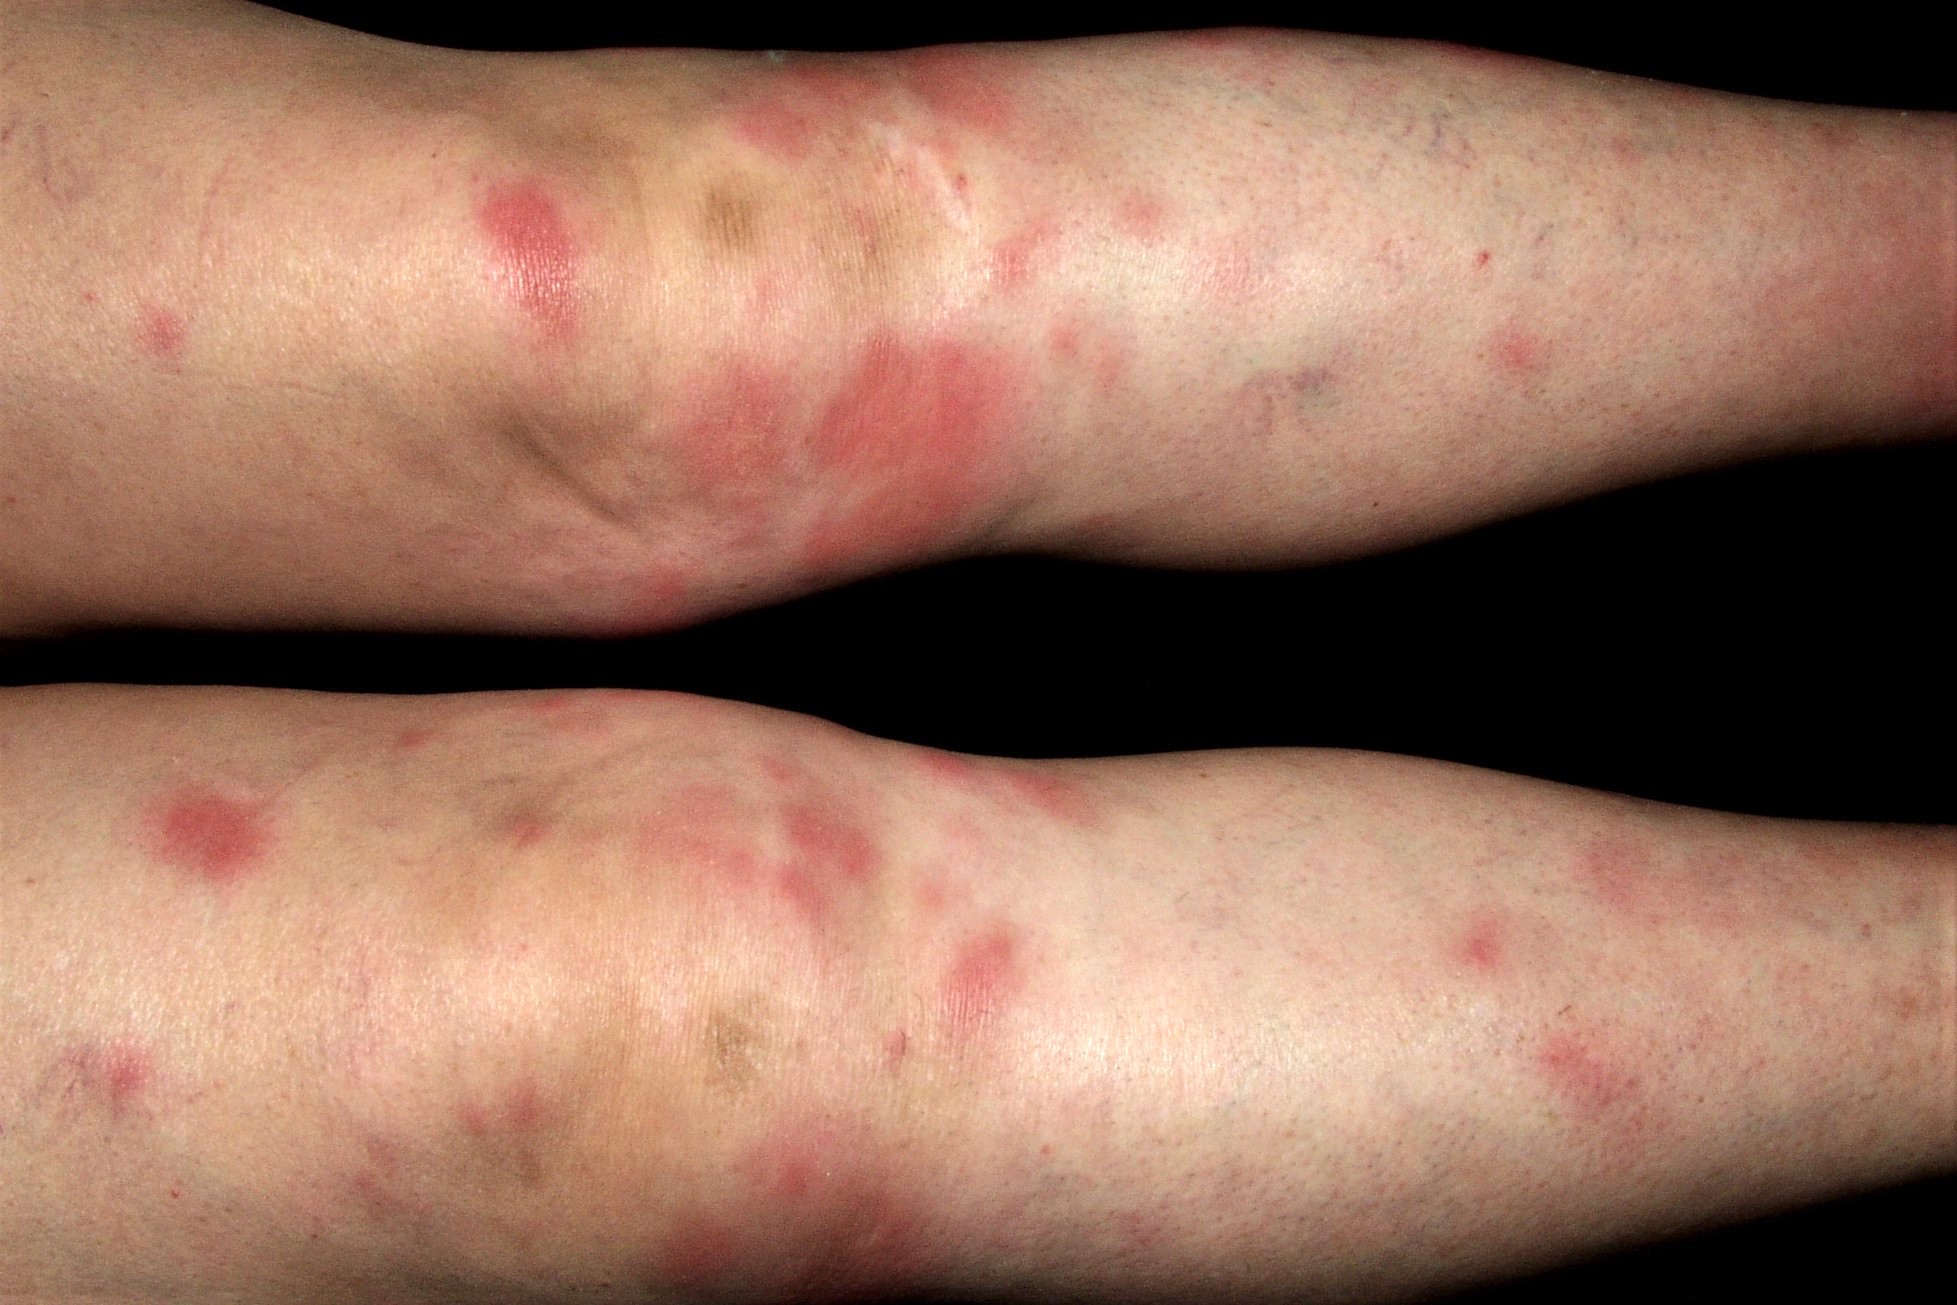
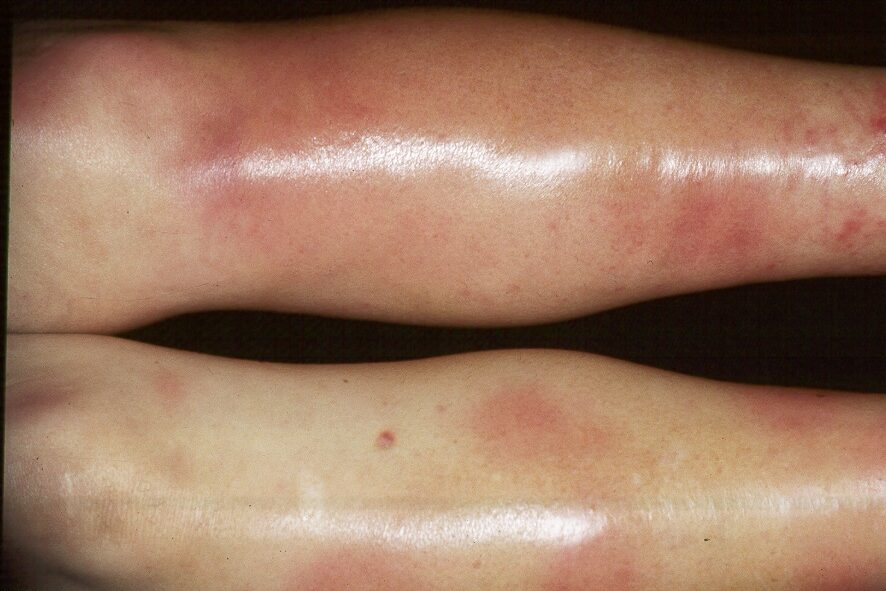
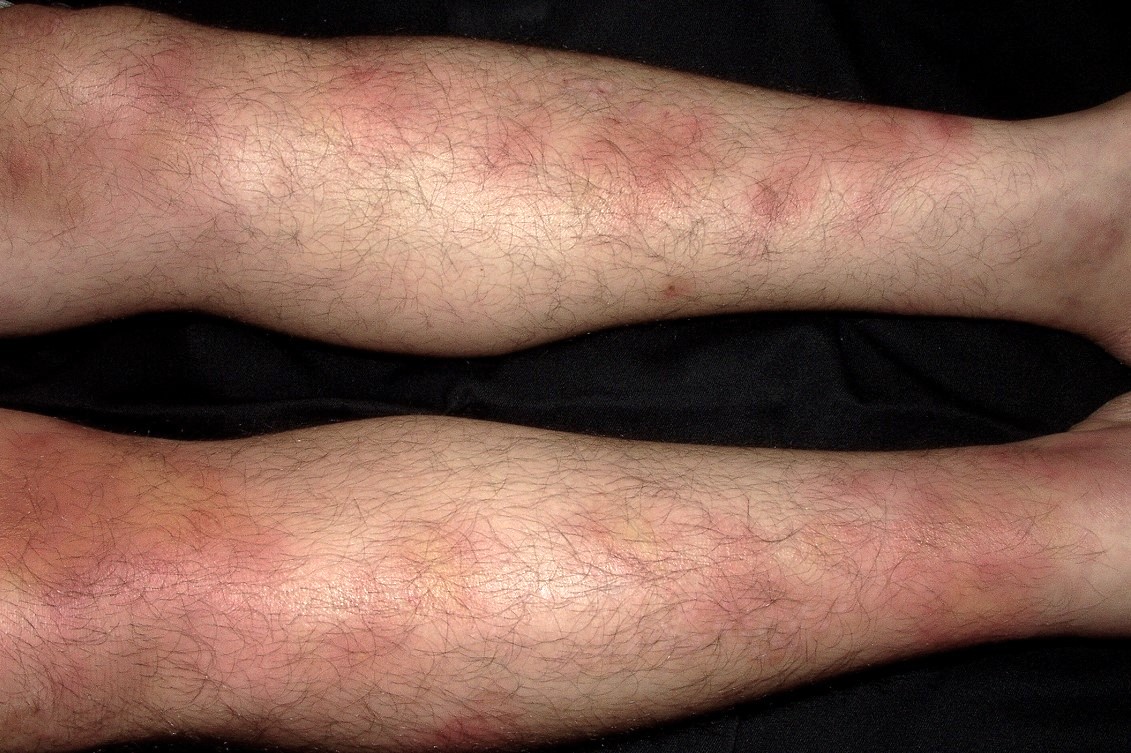
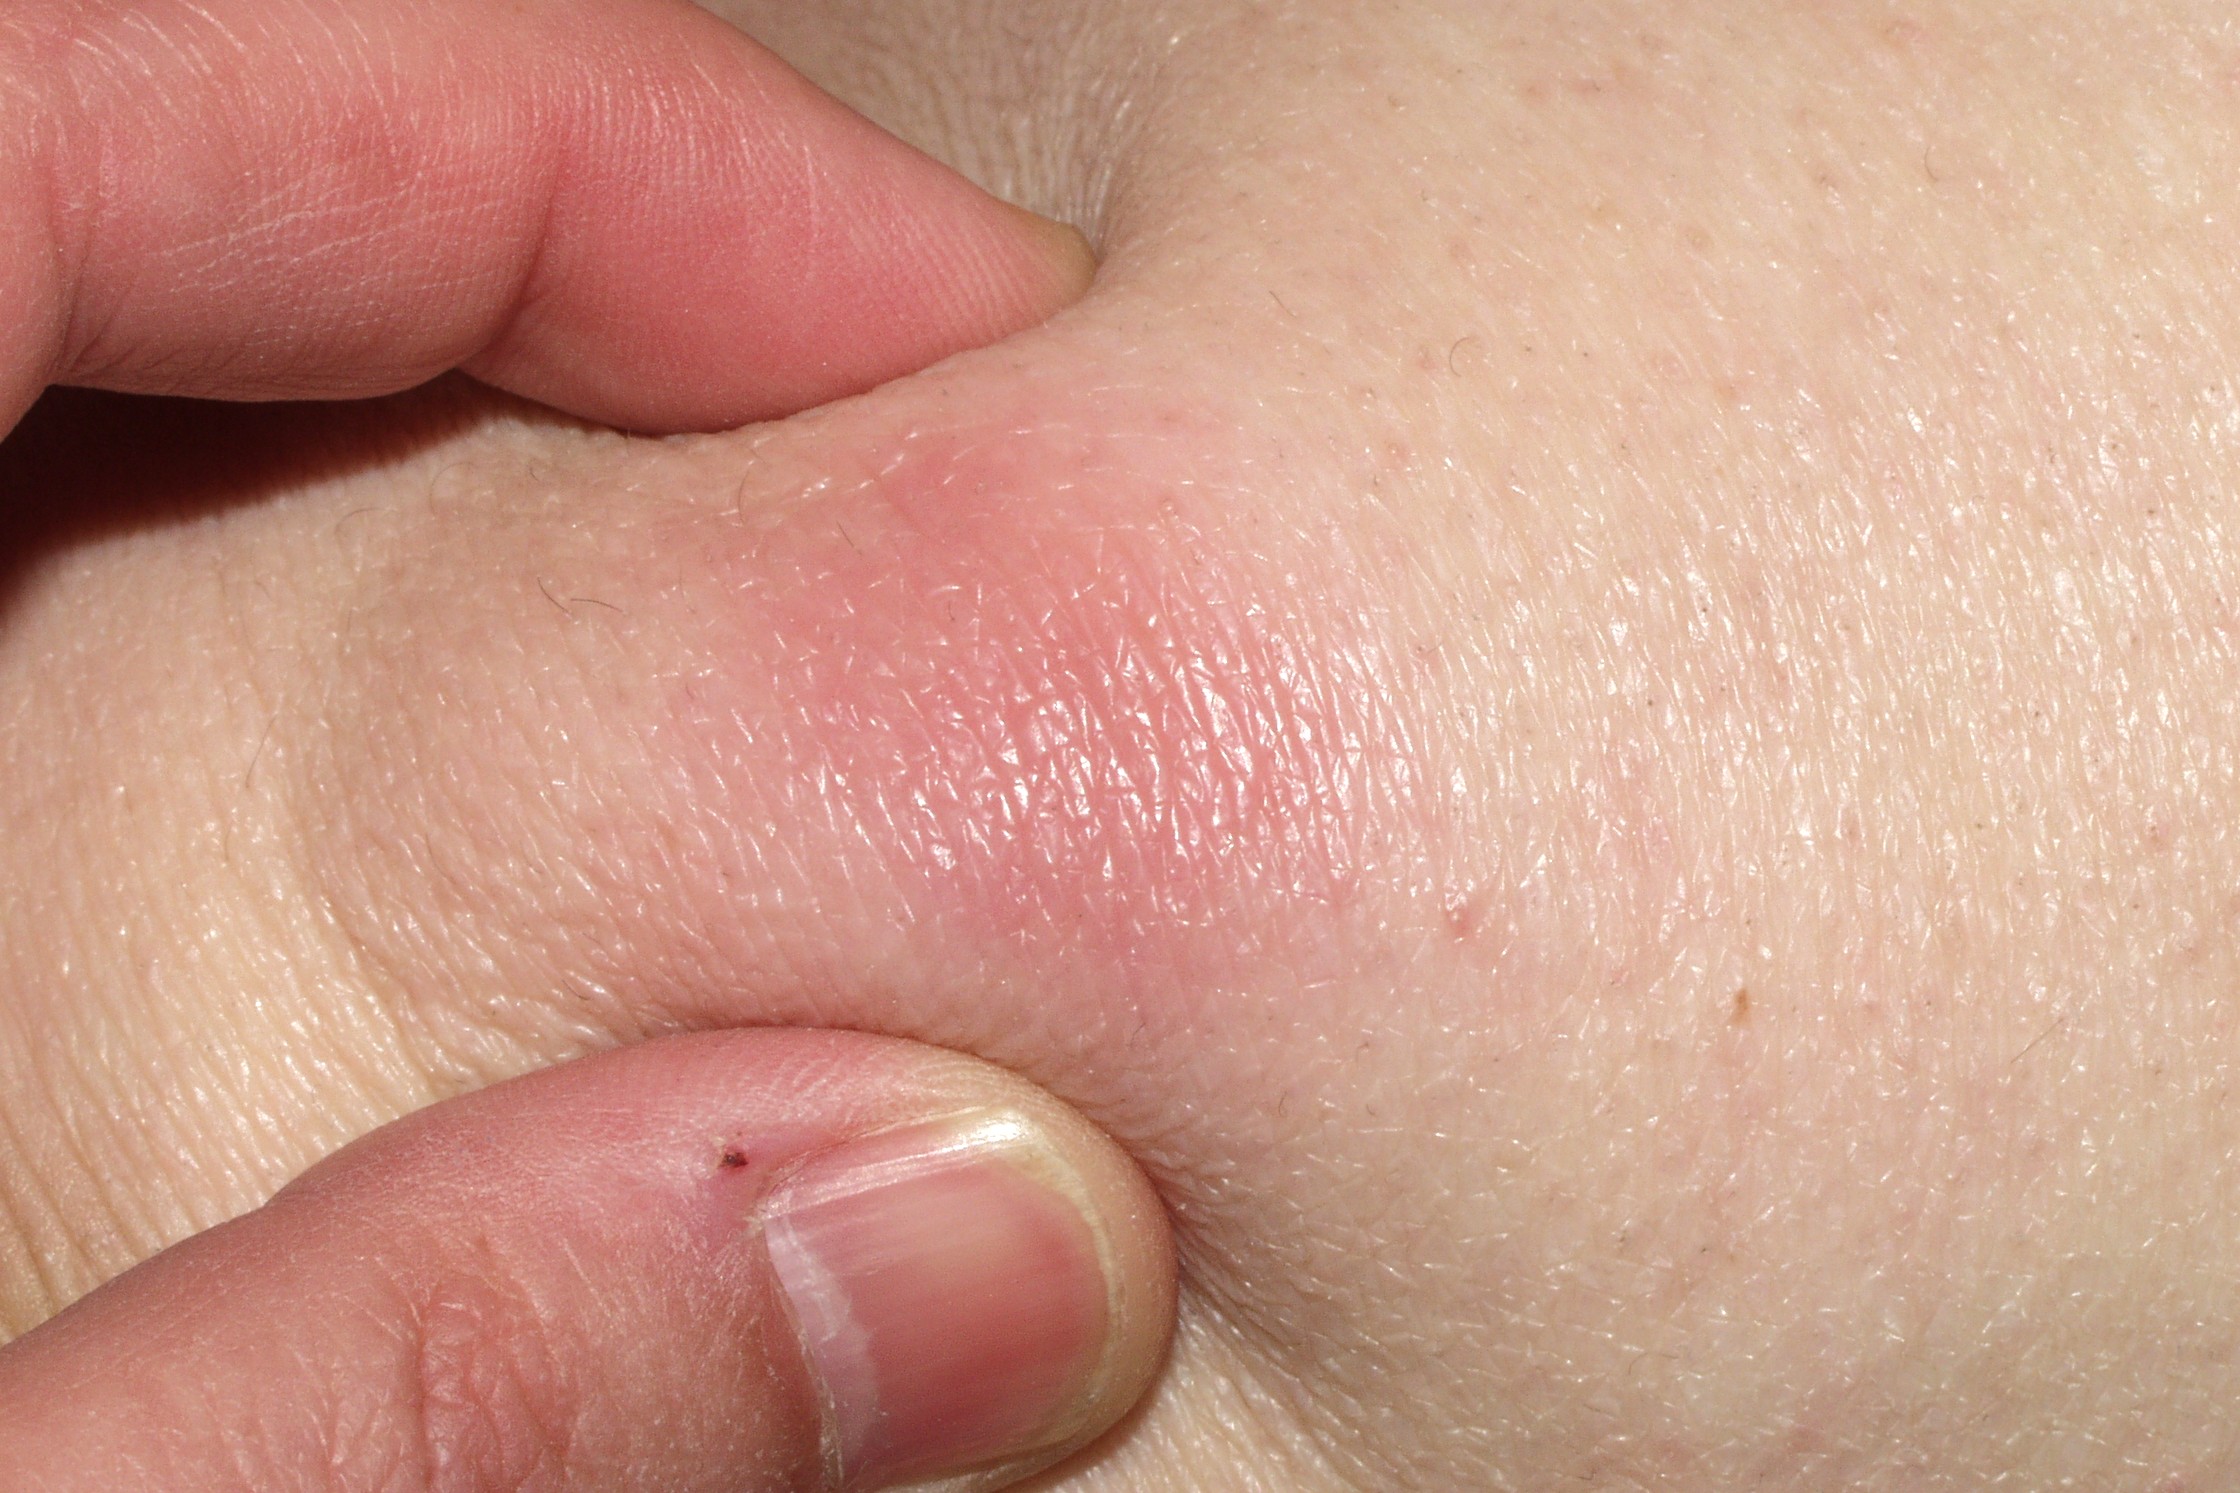
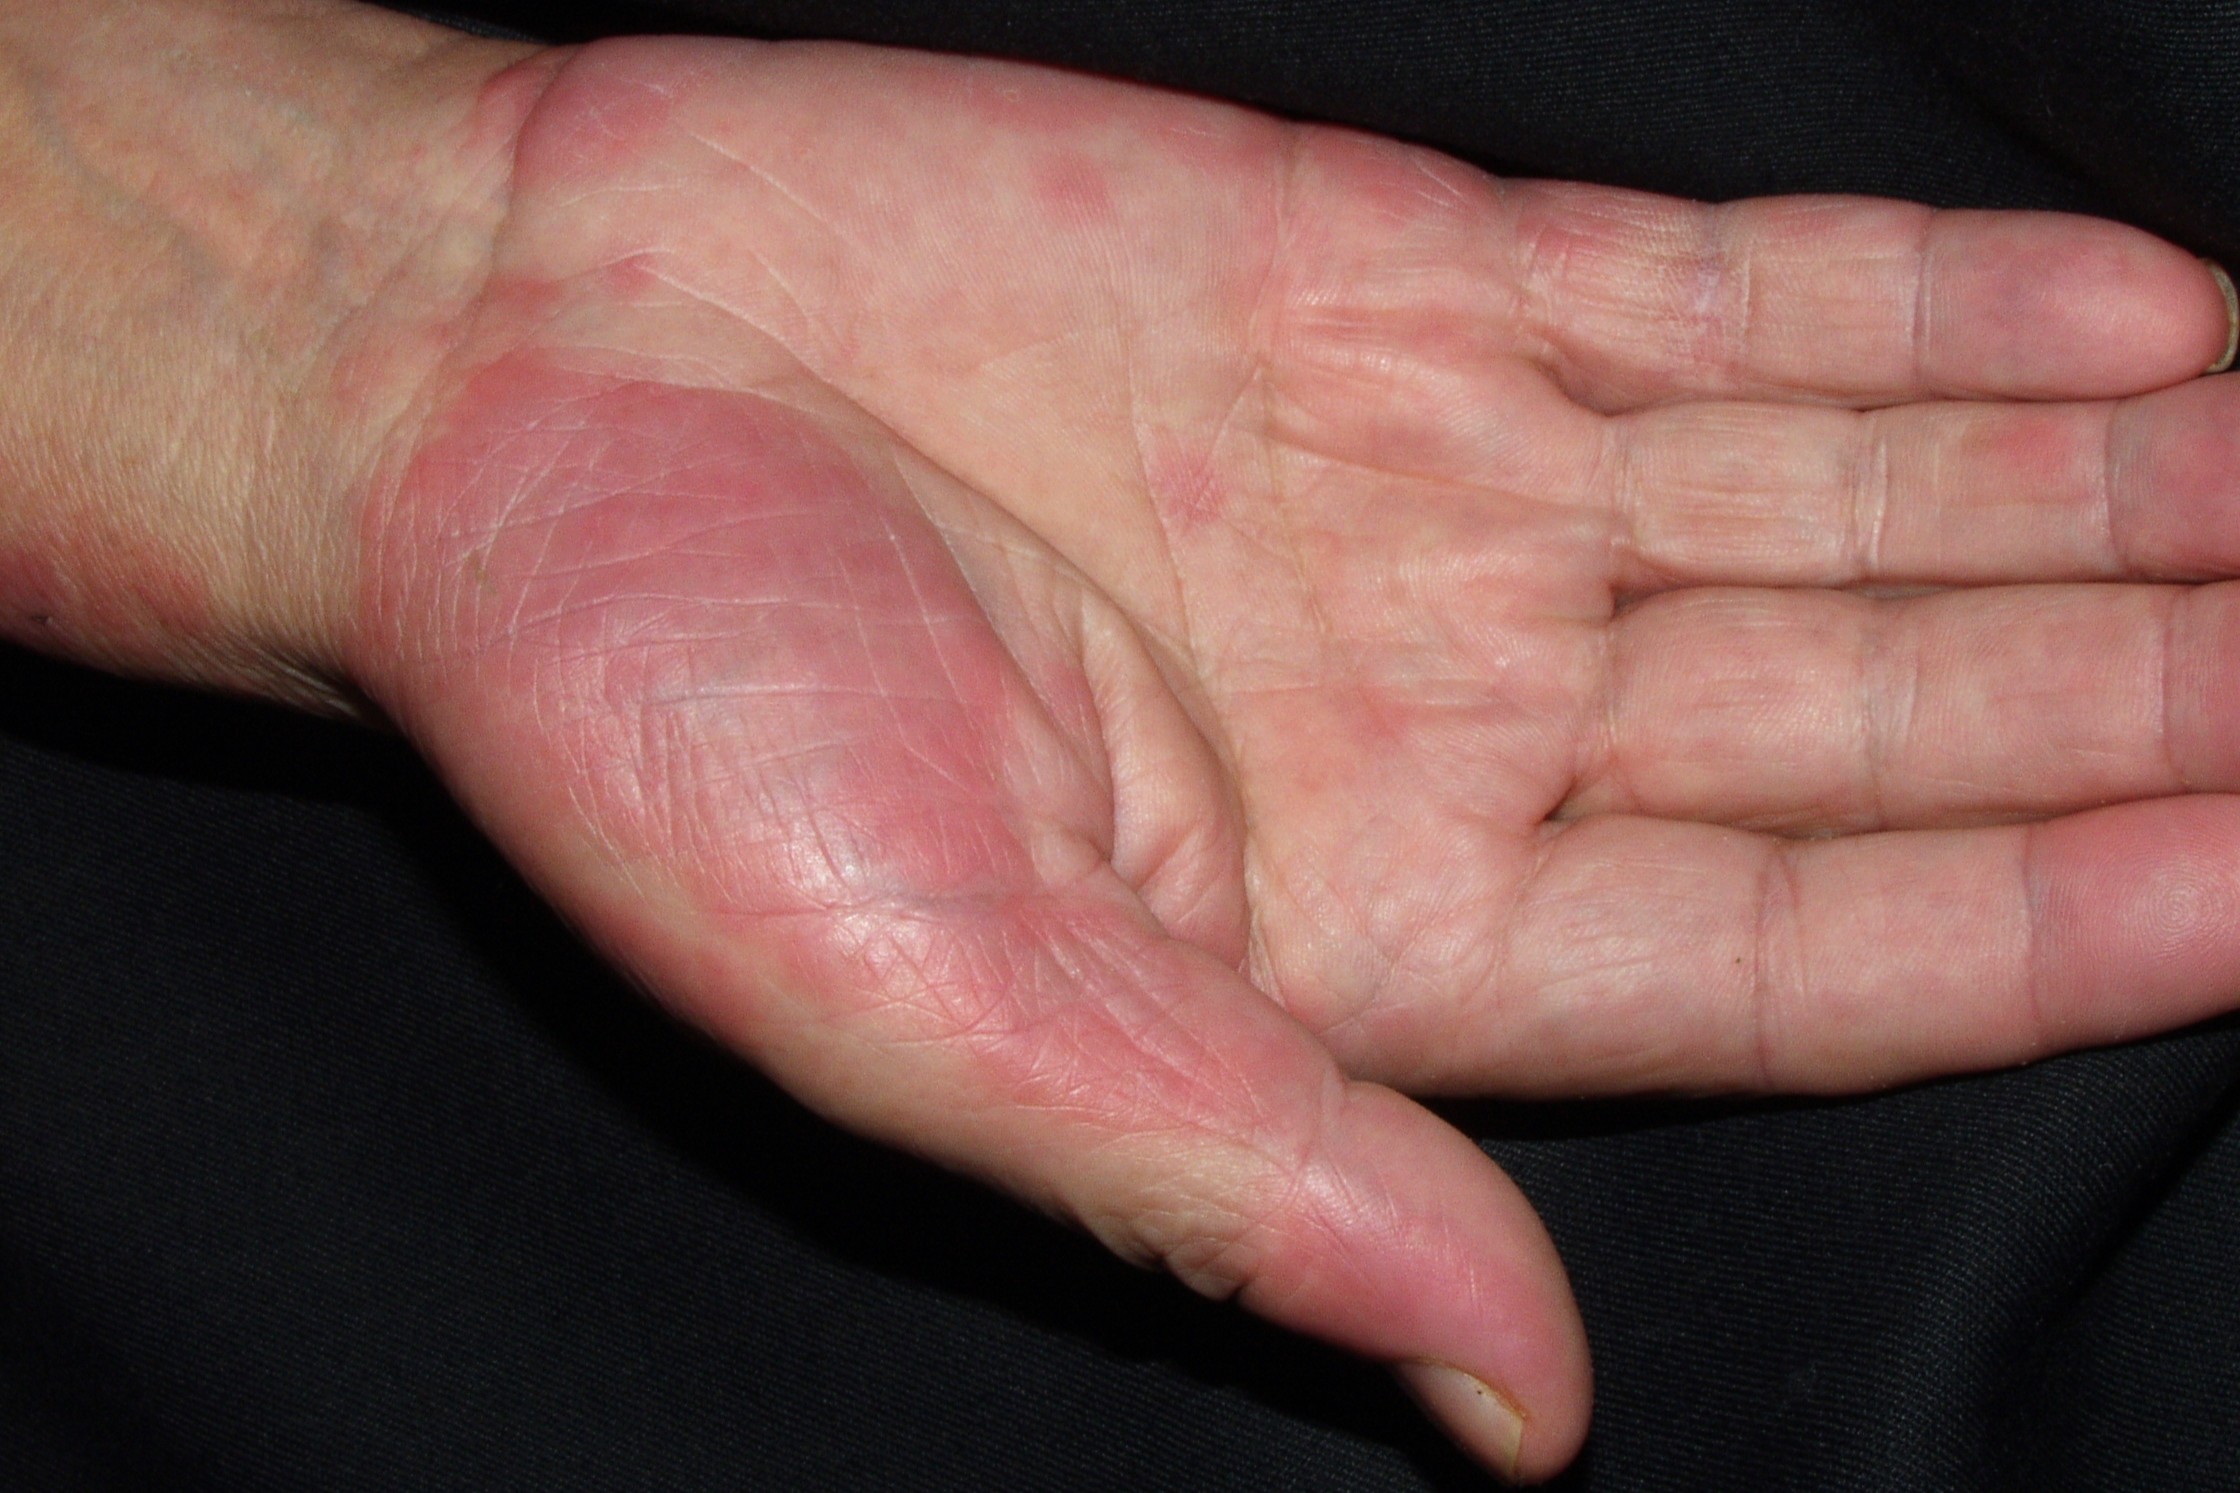
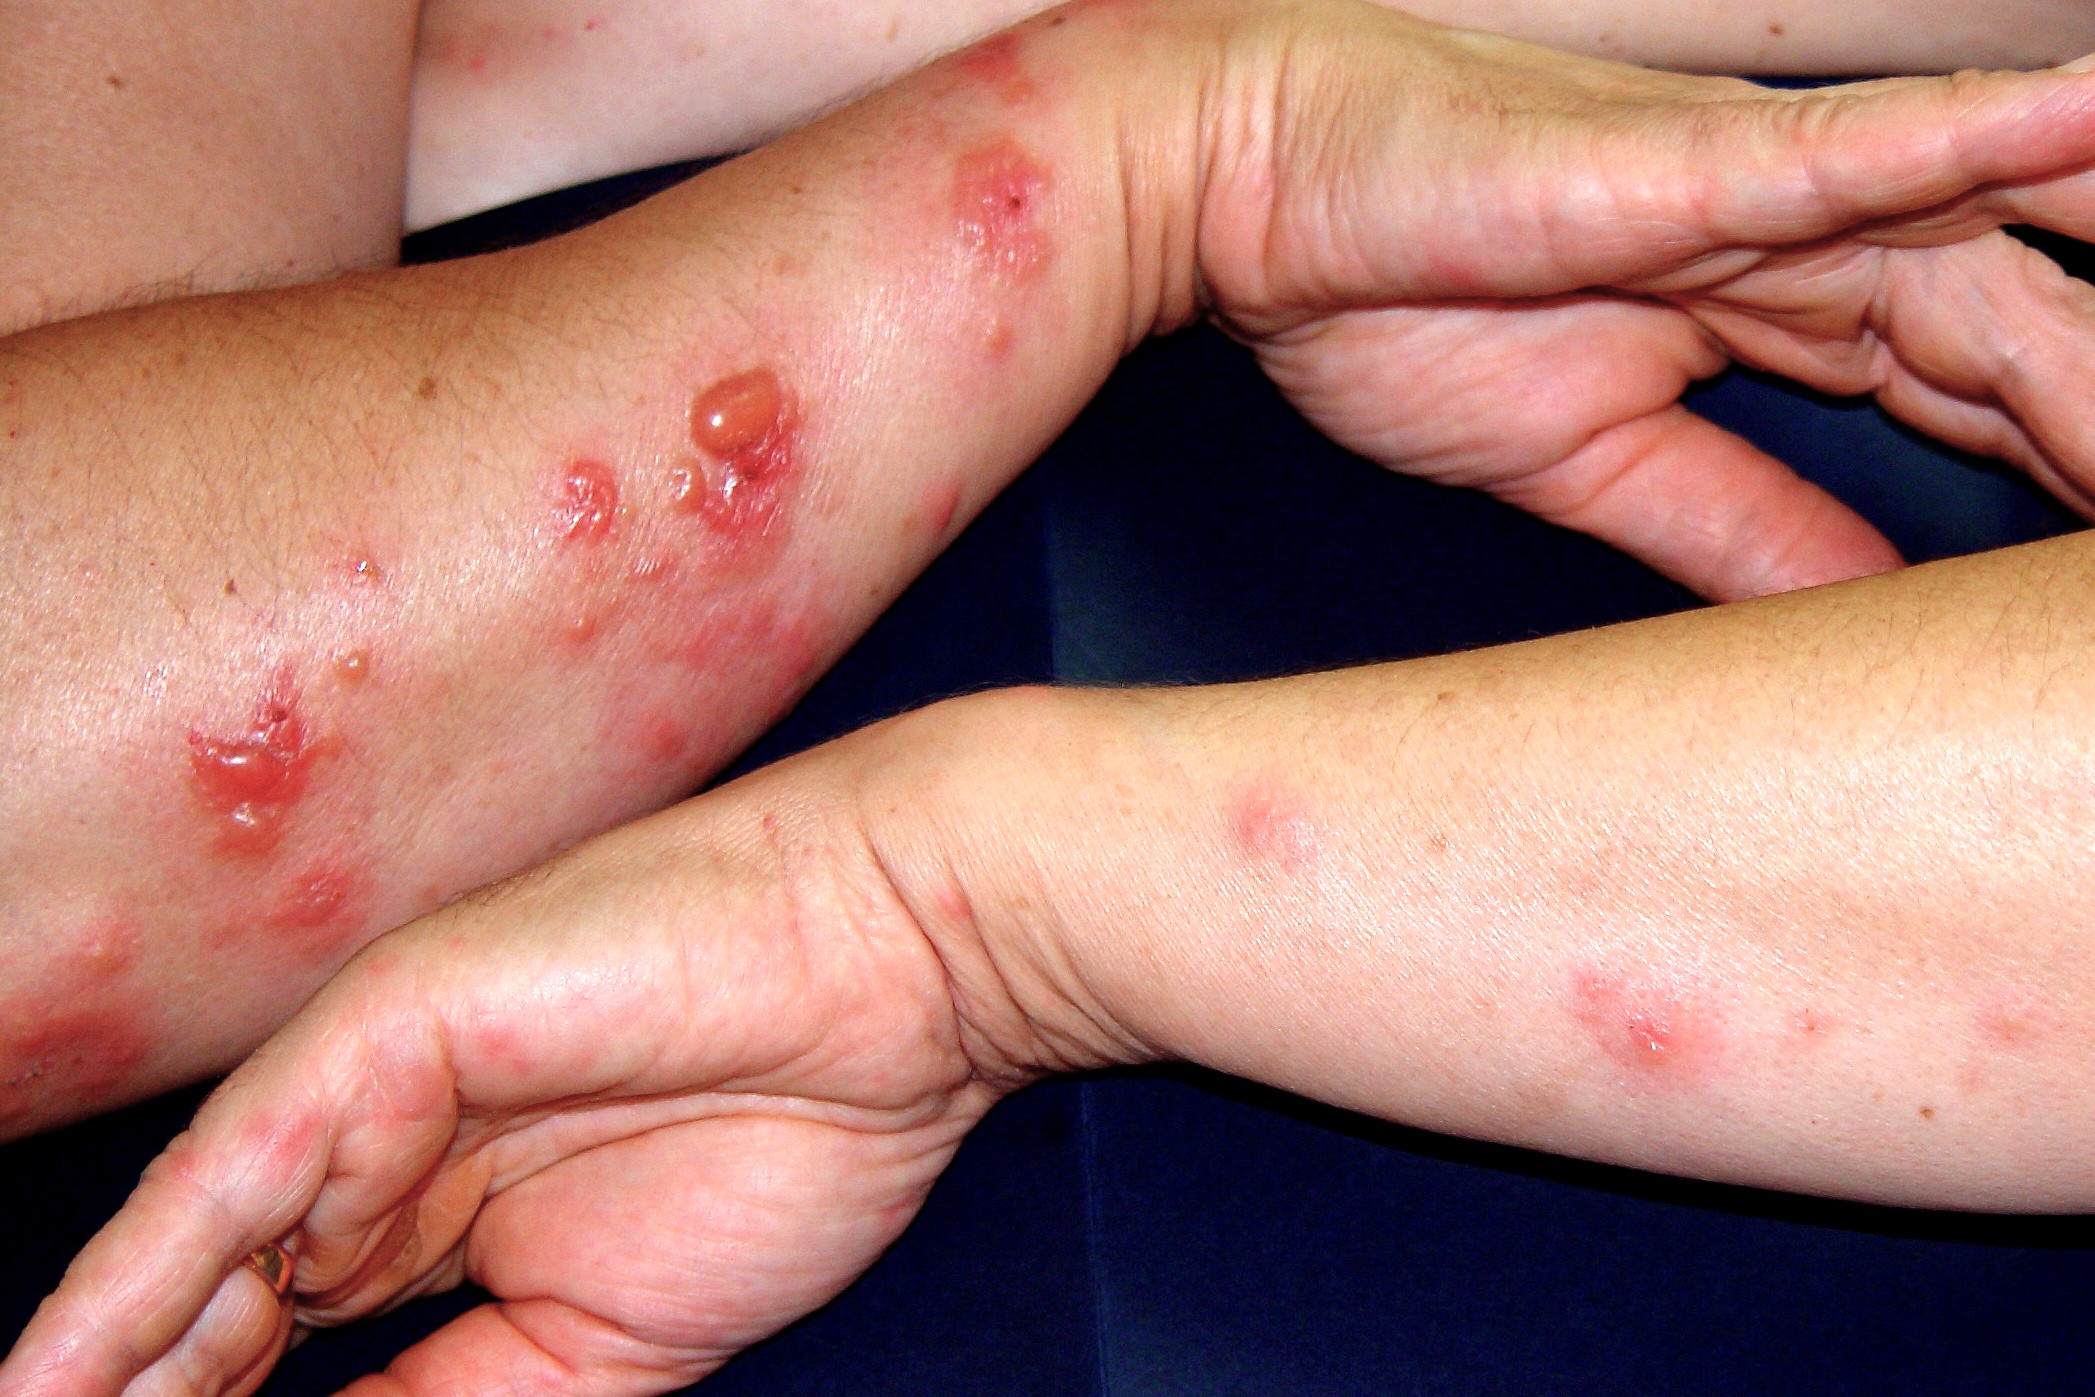
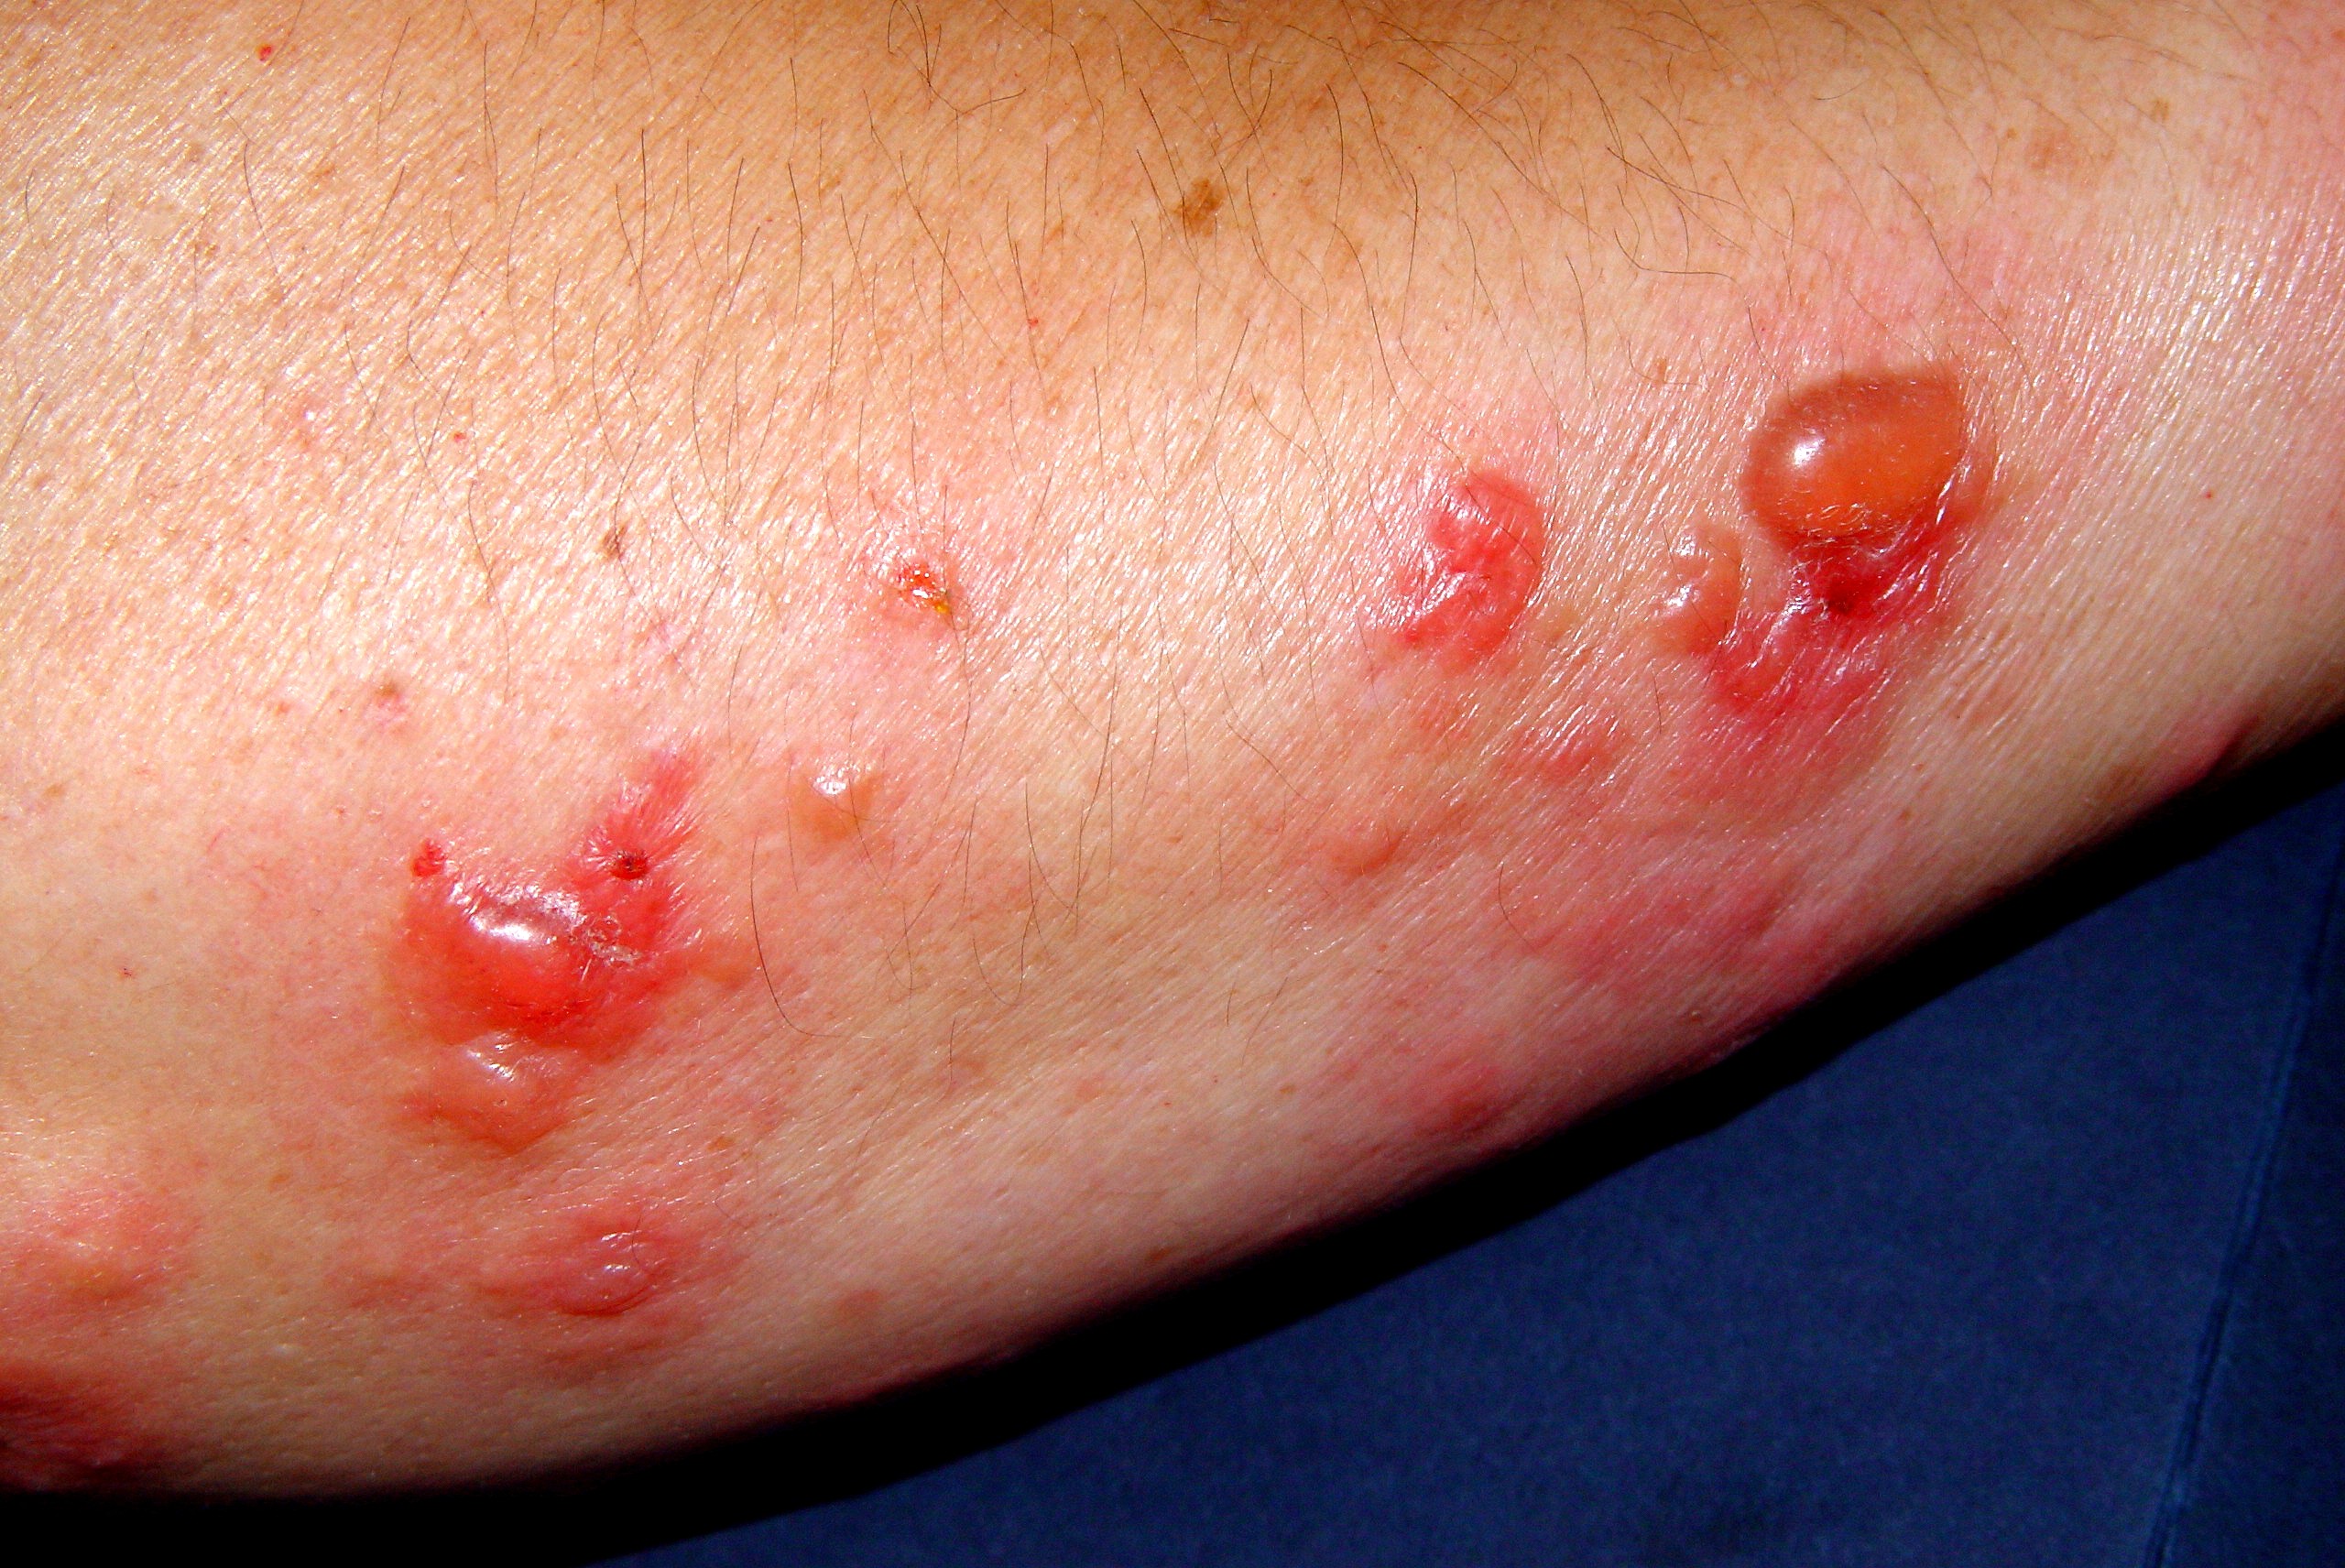
Colagenosis perforante reactiva L87.1; pápulas queratósicas en los codos, muy pruriginosas, con histología de eliminación transepiidérmica de colágeno, en un paciente sometido a hemodiálisis
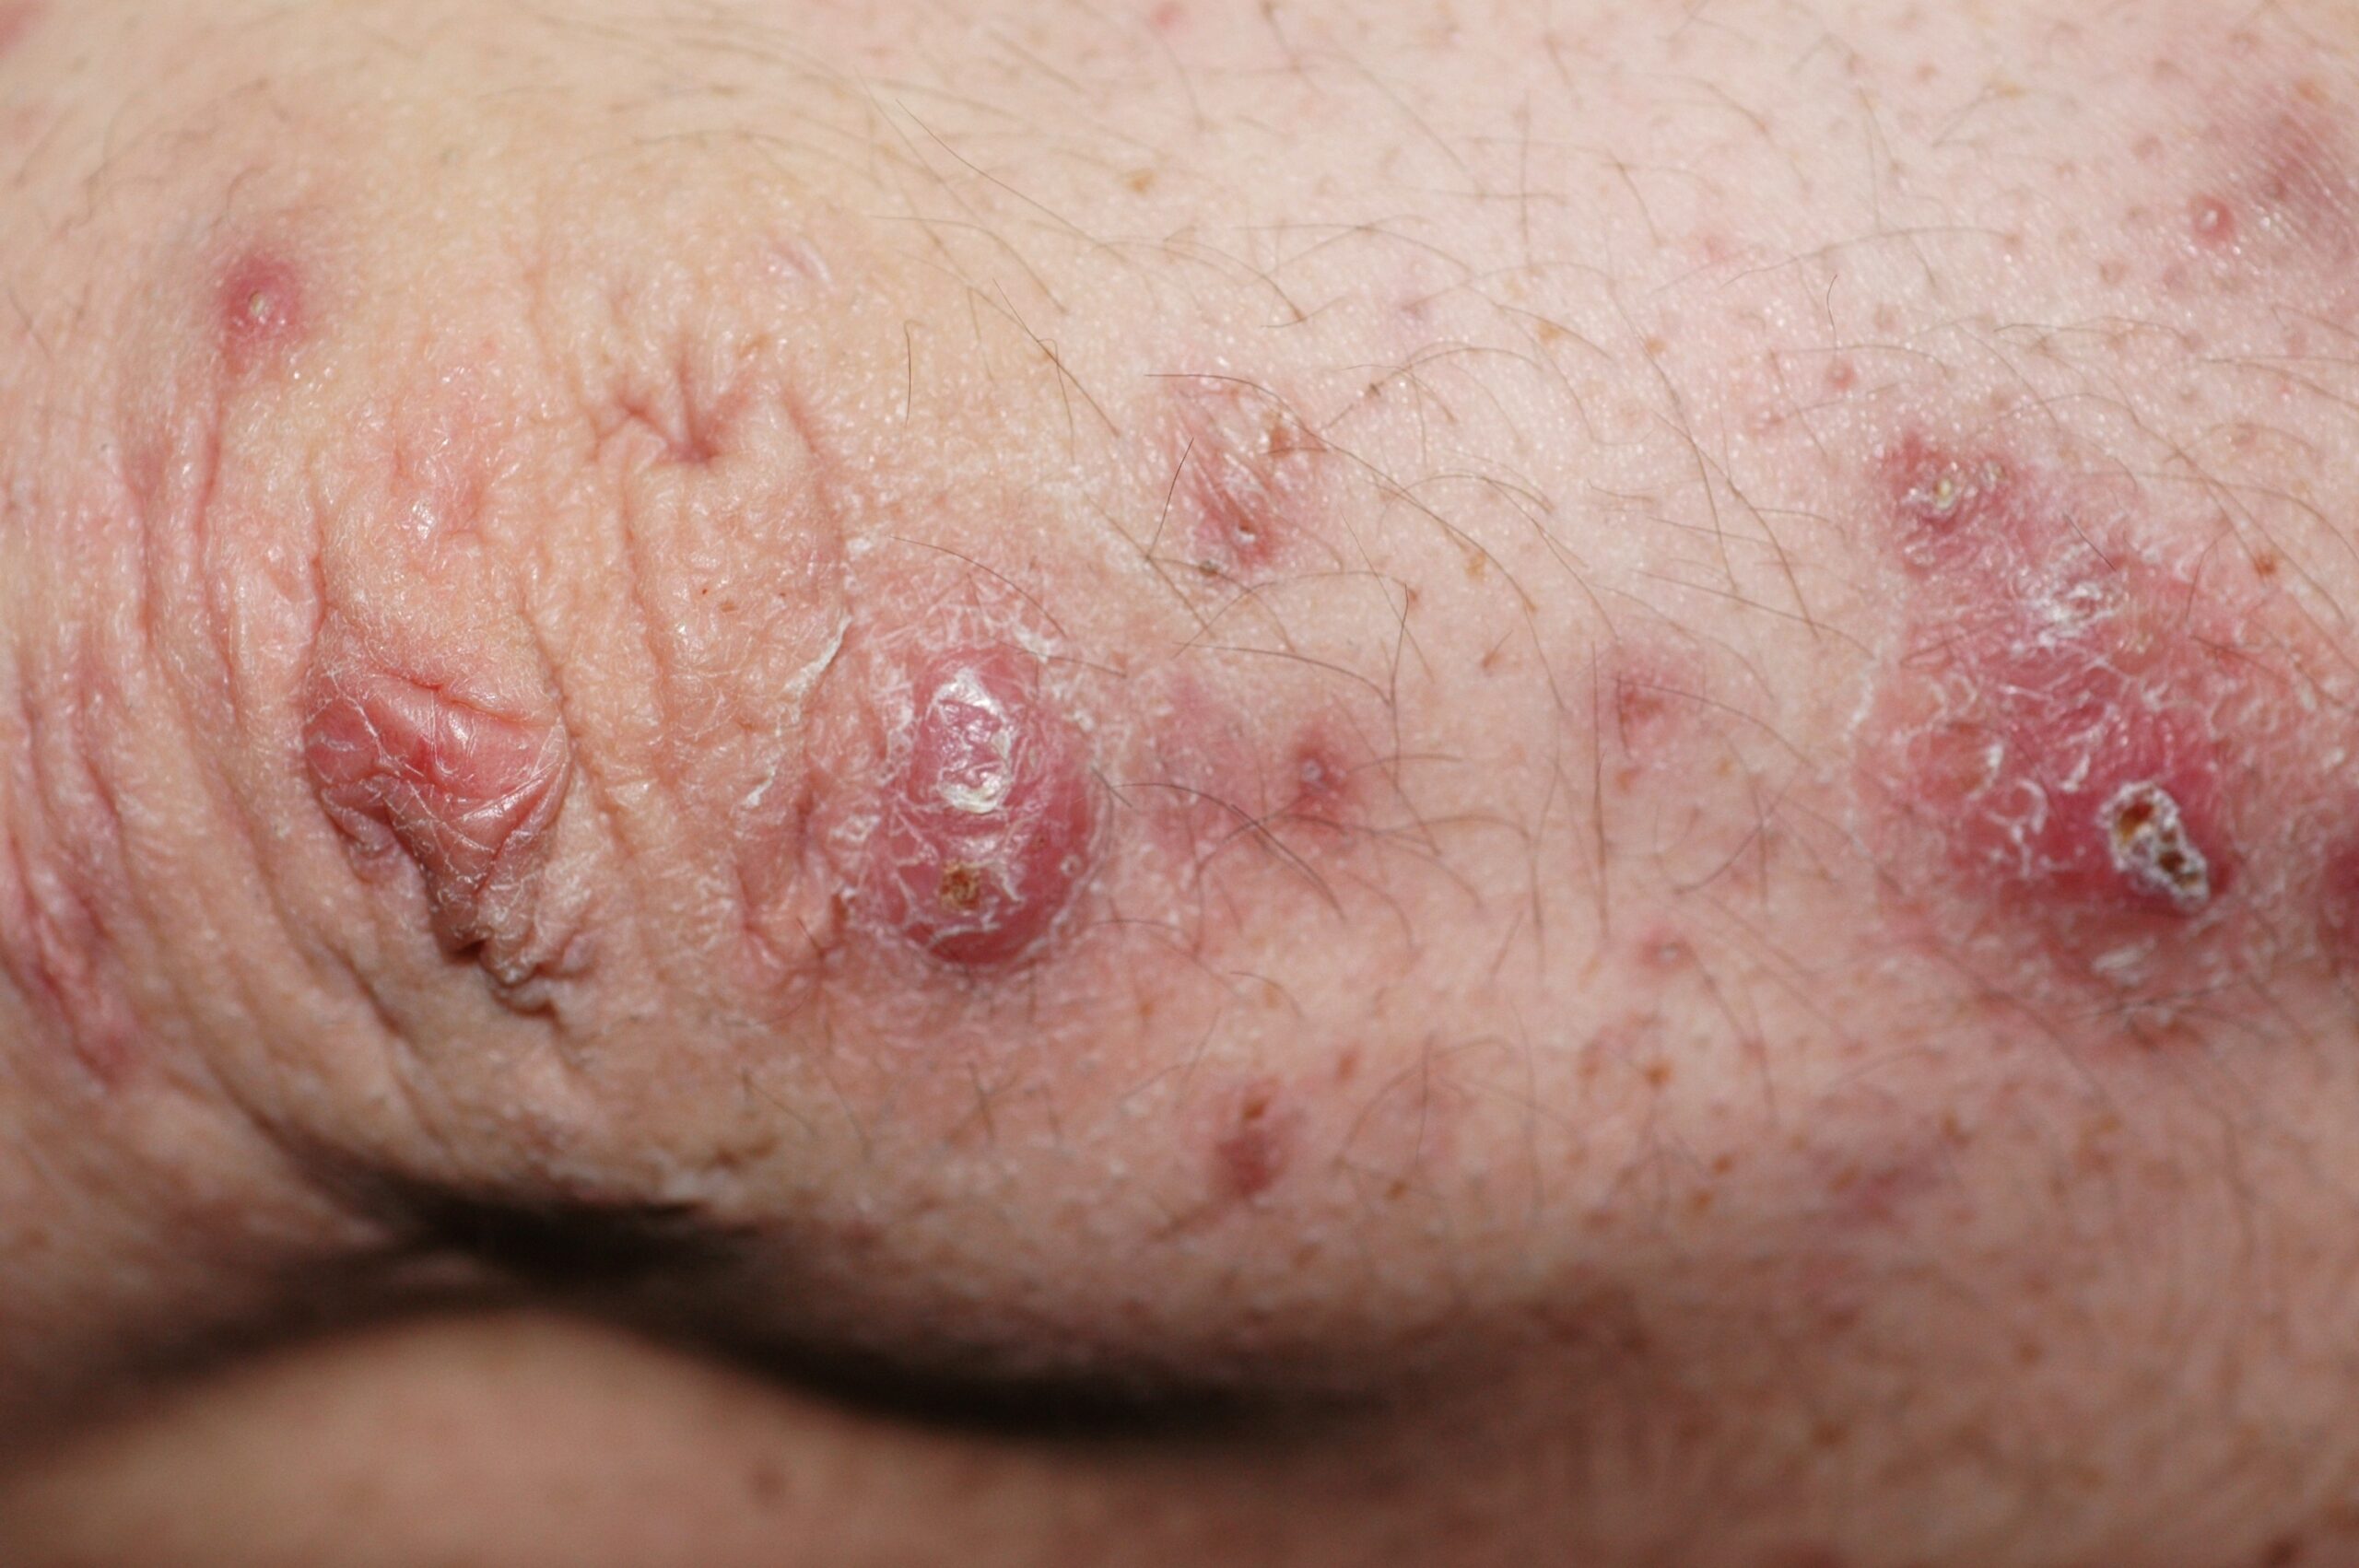
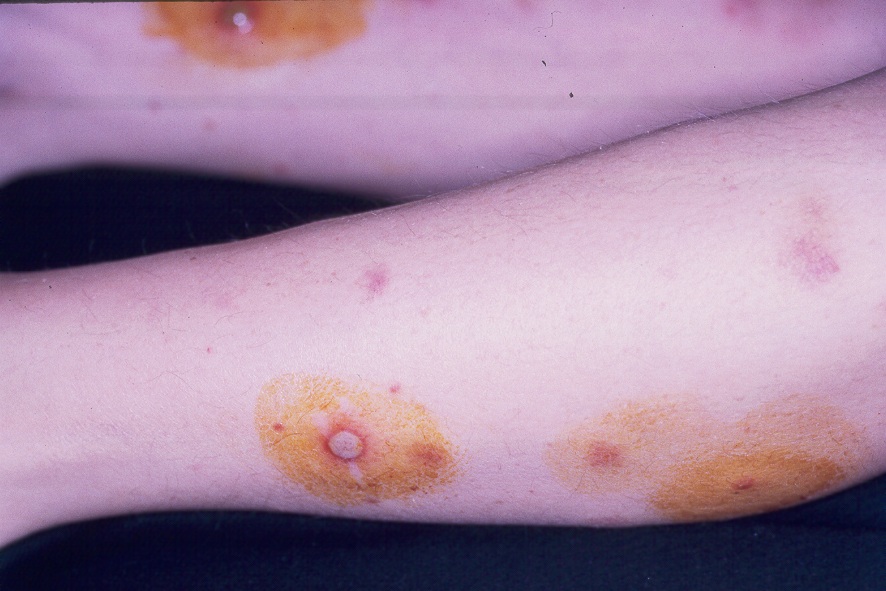
Colagenosis perforante reactiva L87.1; pápulas queratósicas y papulonódulos ulcerados en las rodillas con histologia de eleminación transepidérmica de colágeno en un paciente con síndrome de Ehlers-Danlos
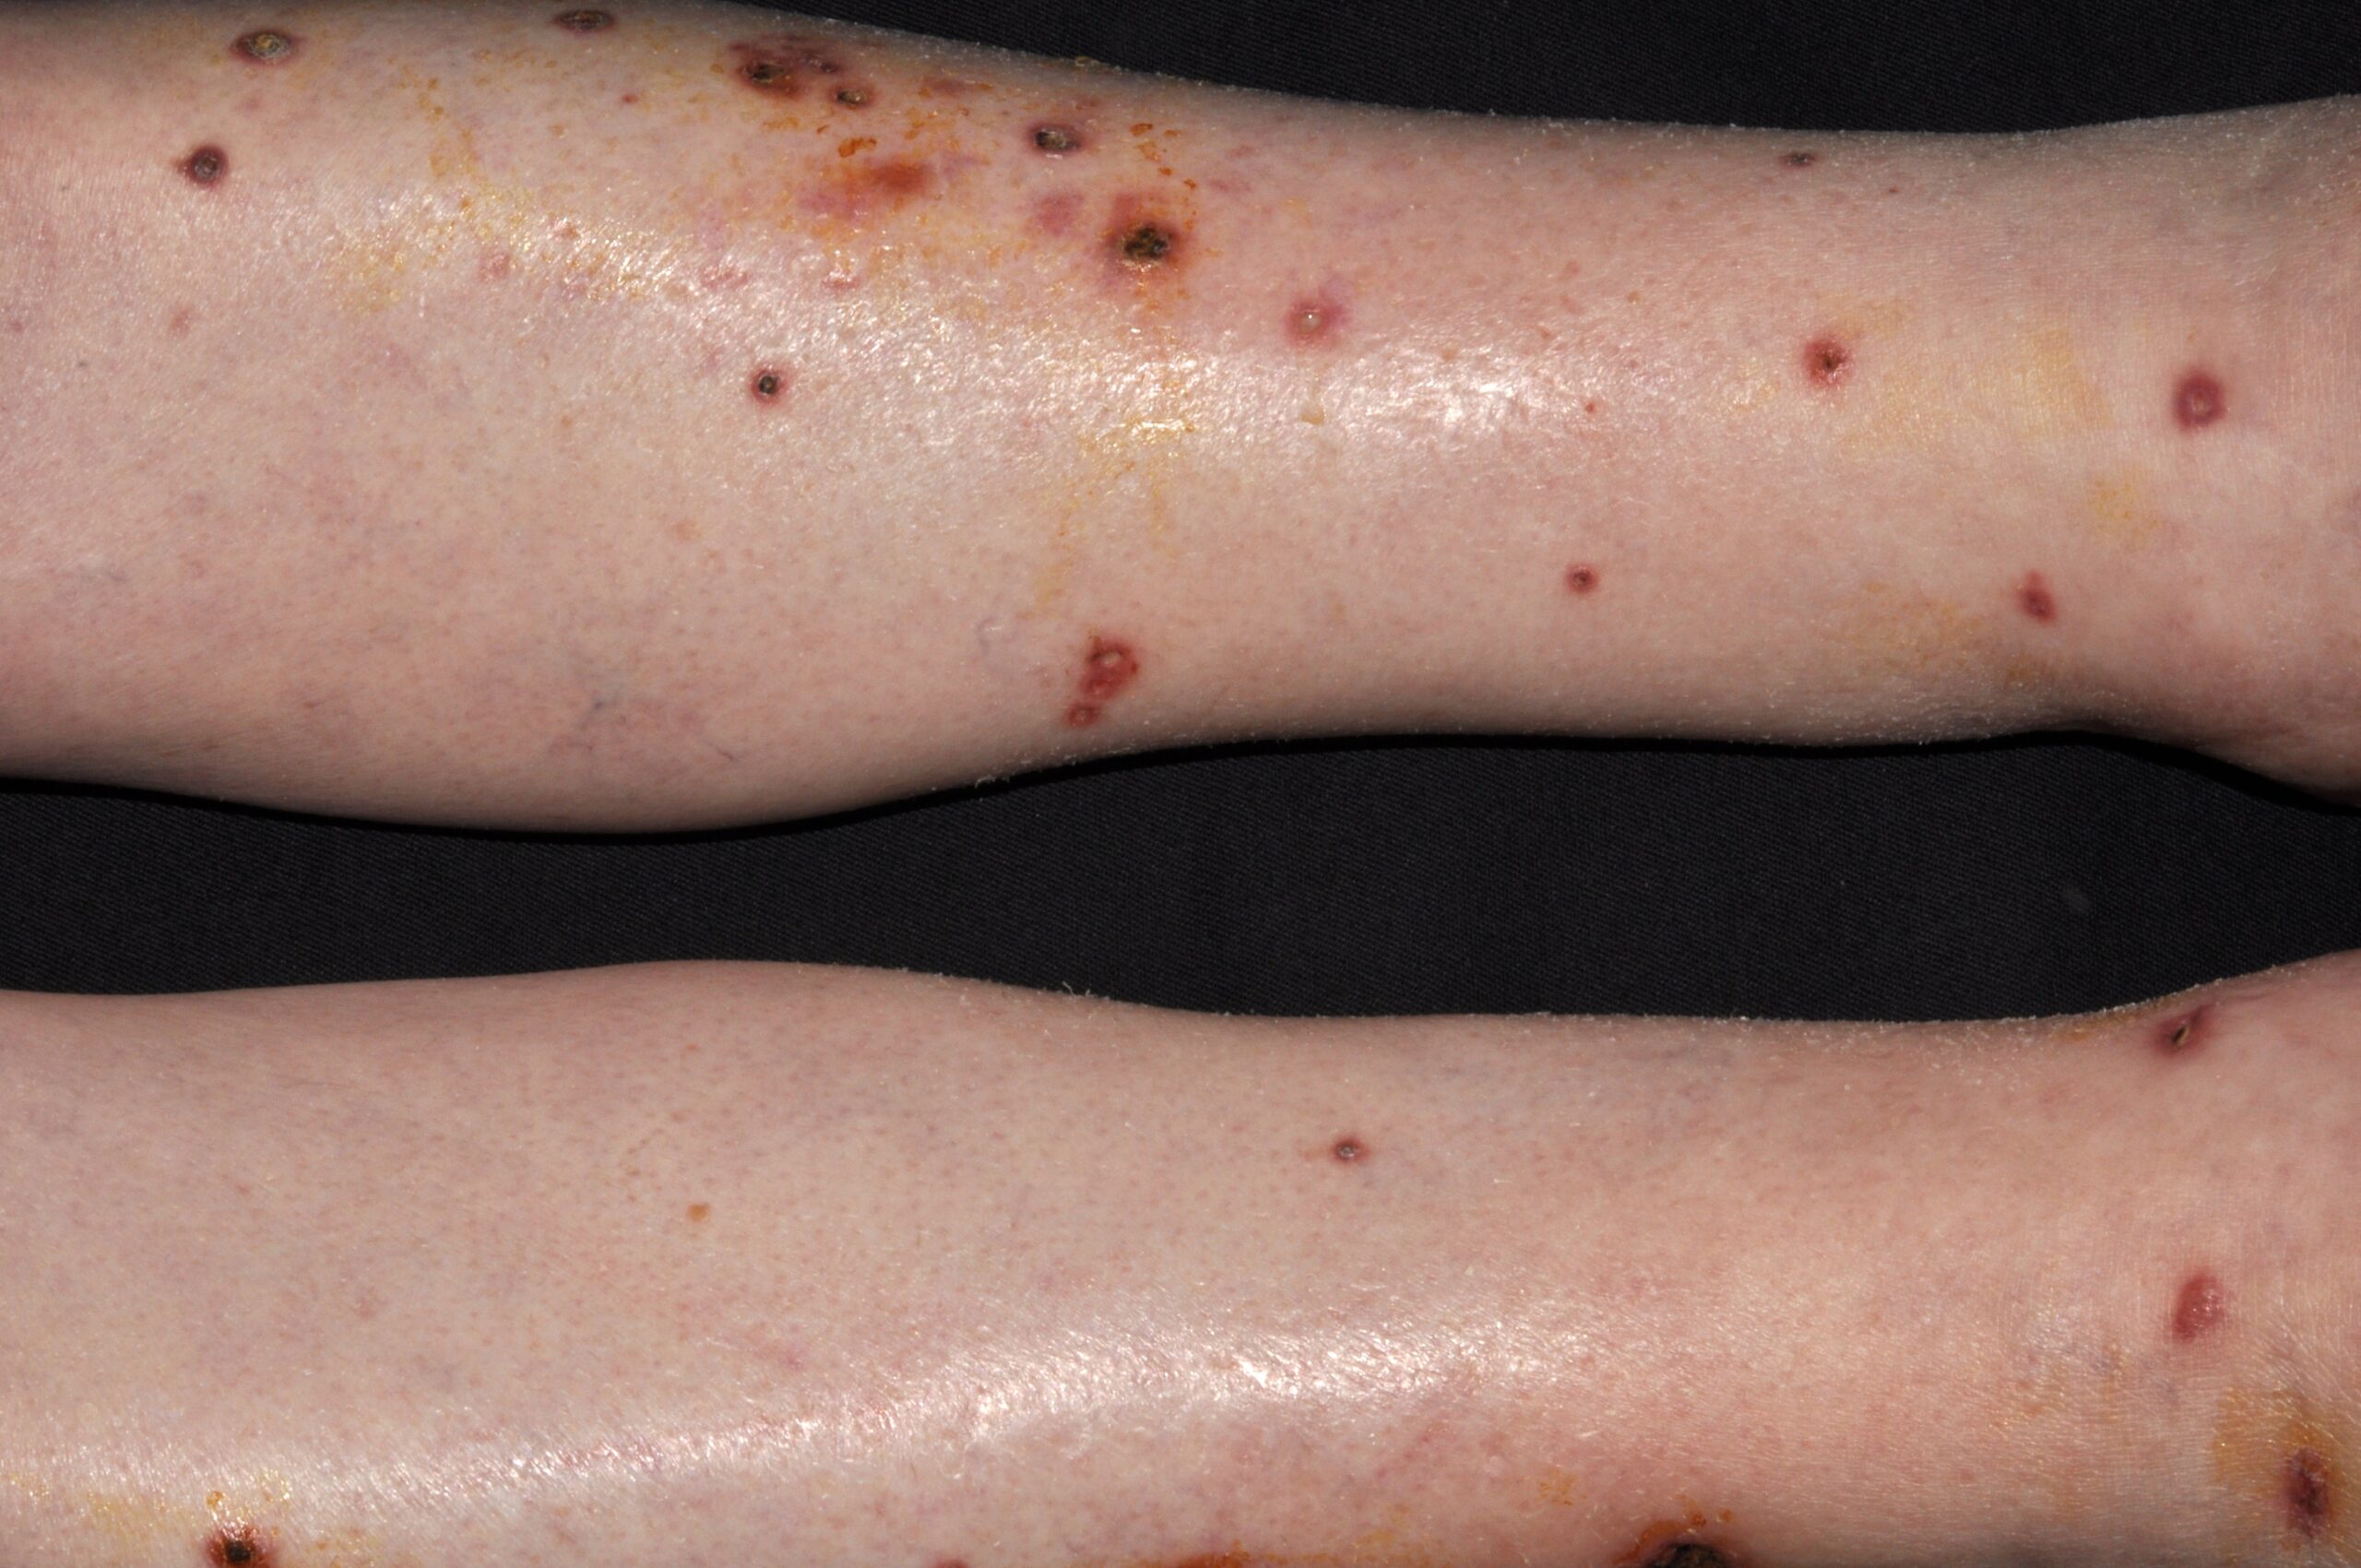
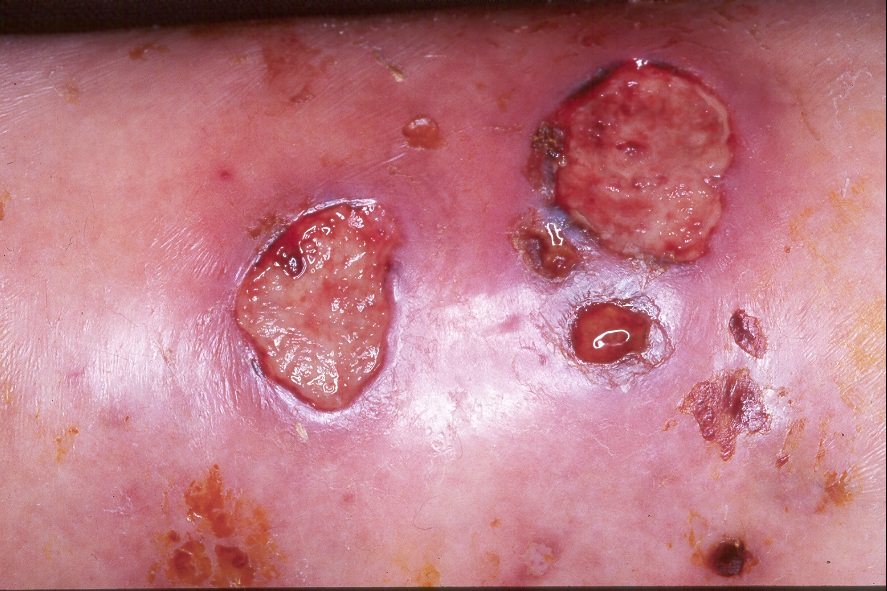
Colagenosis perforante reactiva L87.1; pápulas queratósicas intensamente pruriginosas dispersas en las extremidades inferiores con un tapón córneo central
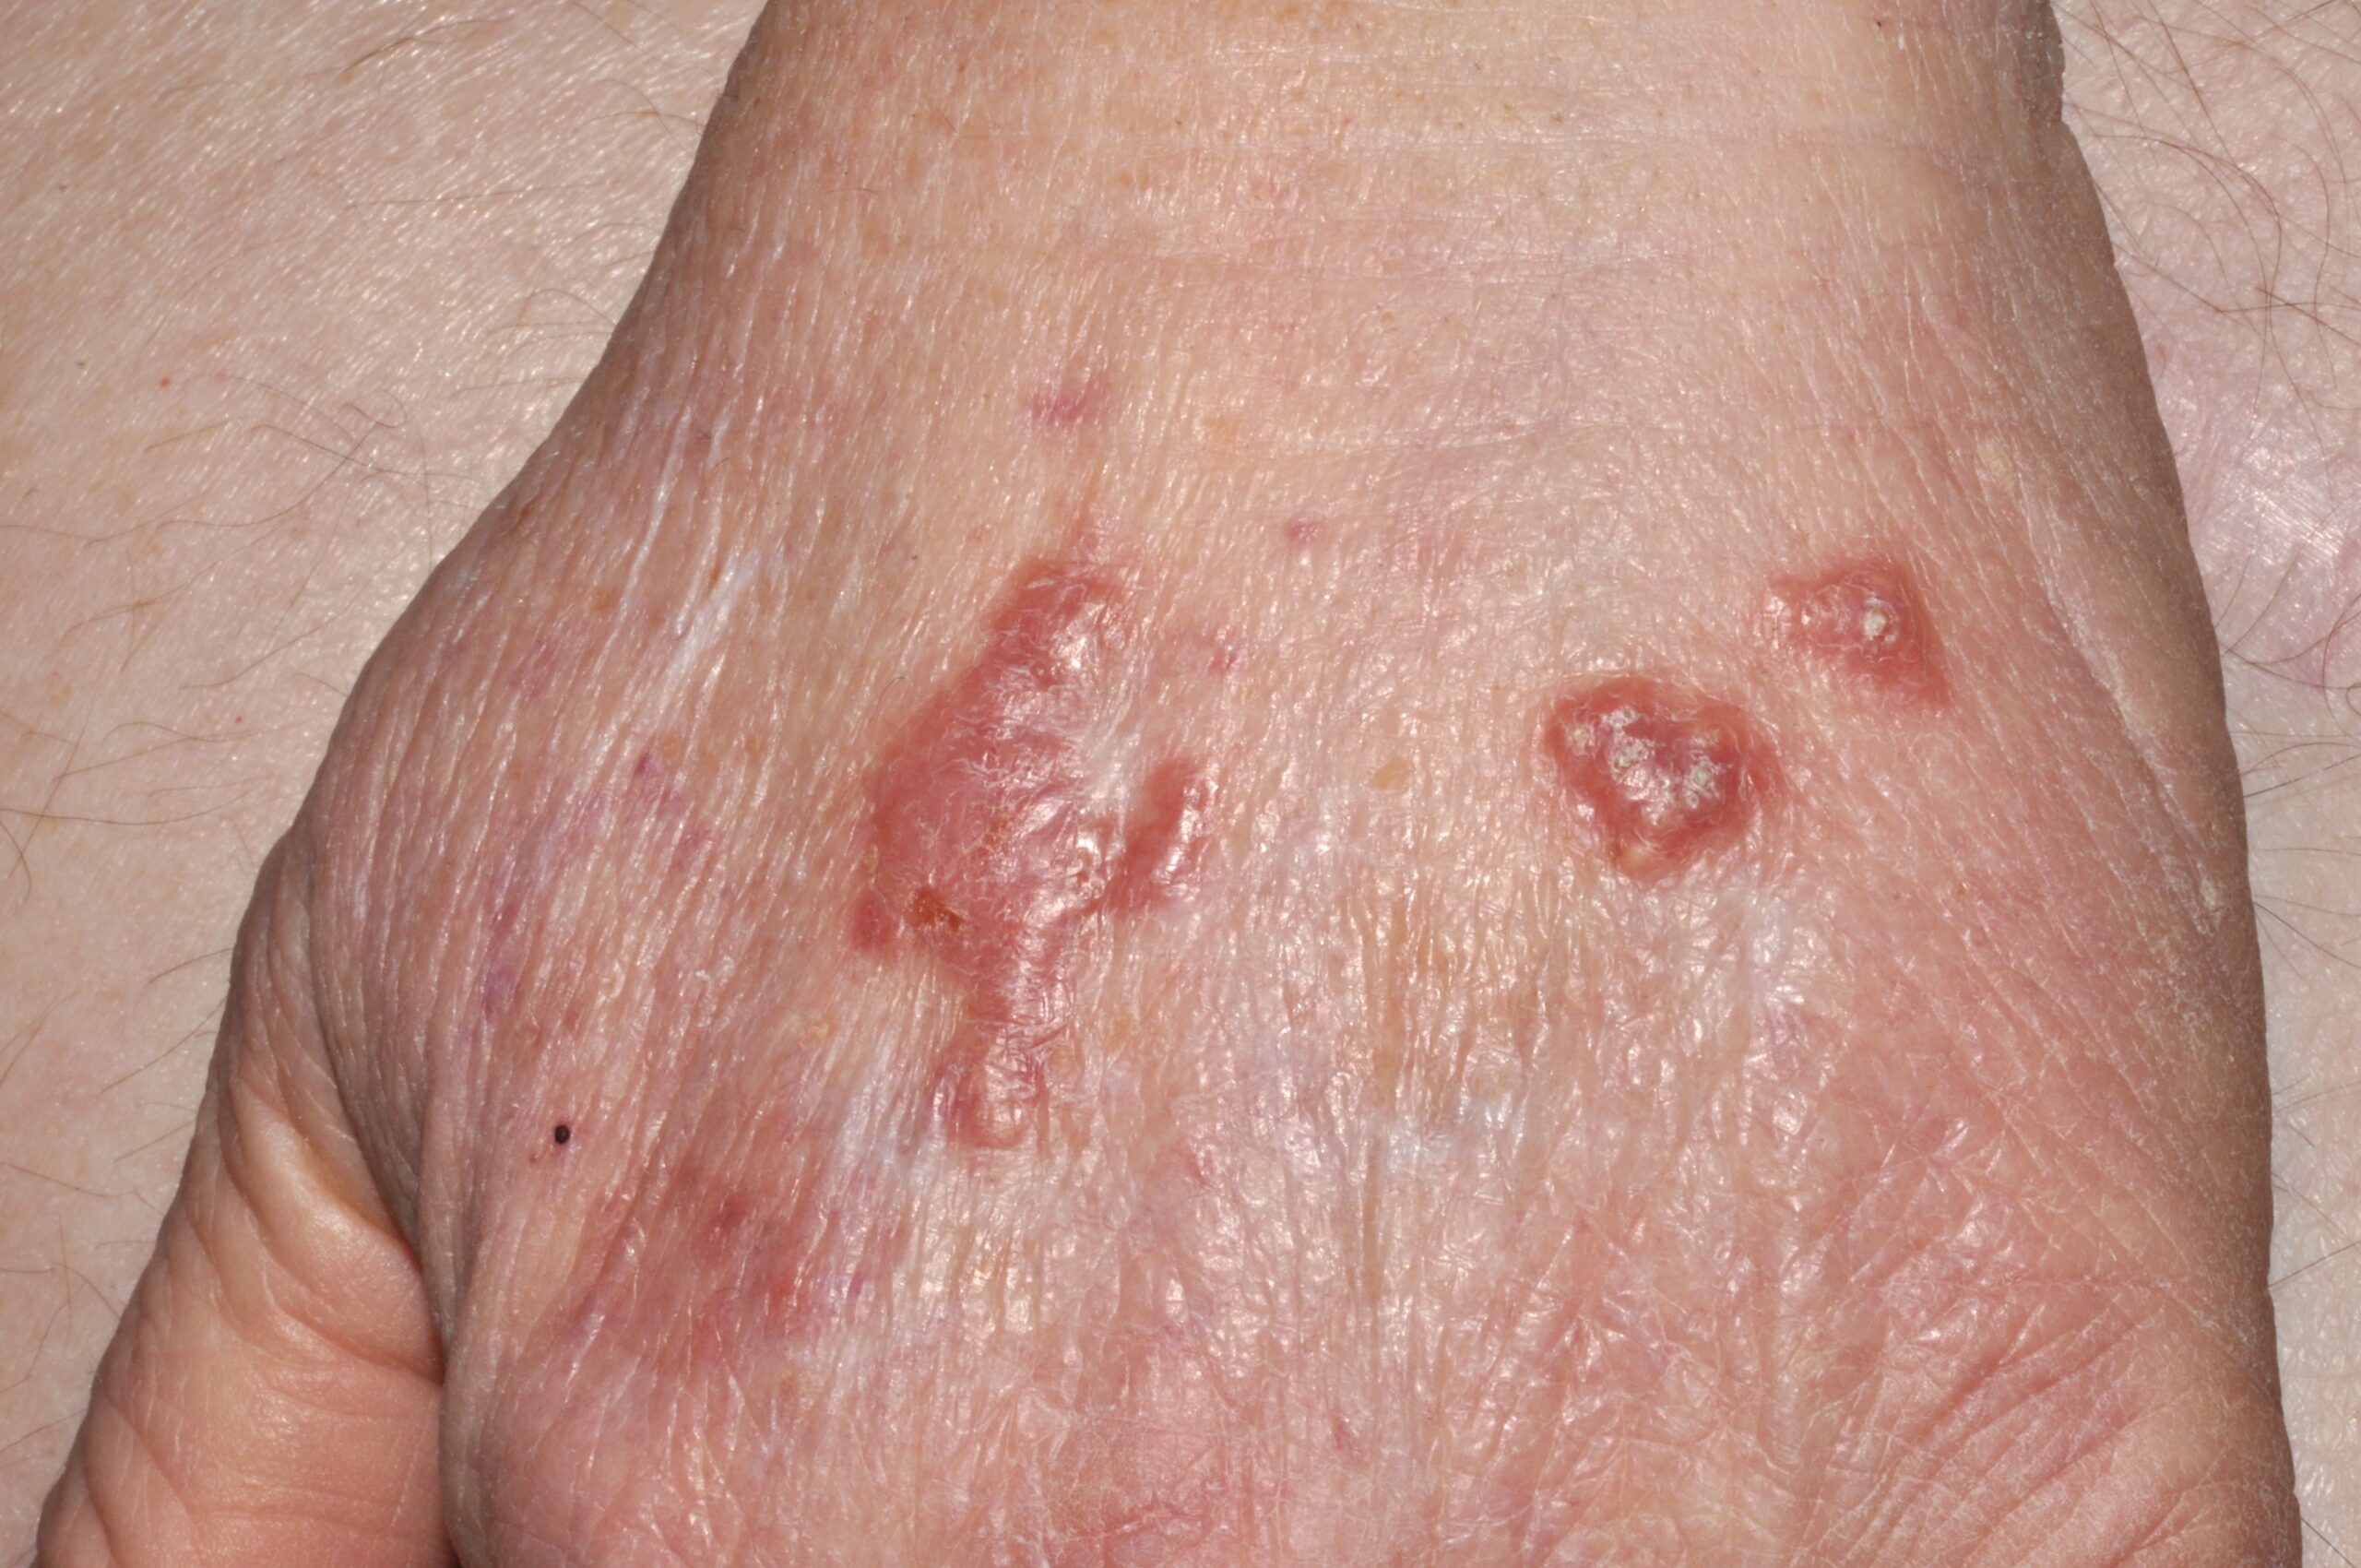
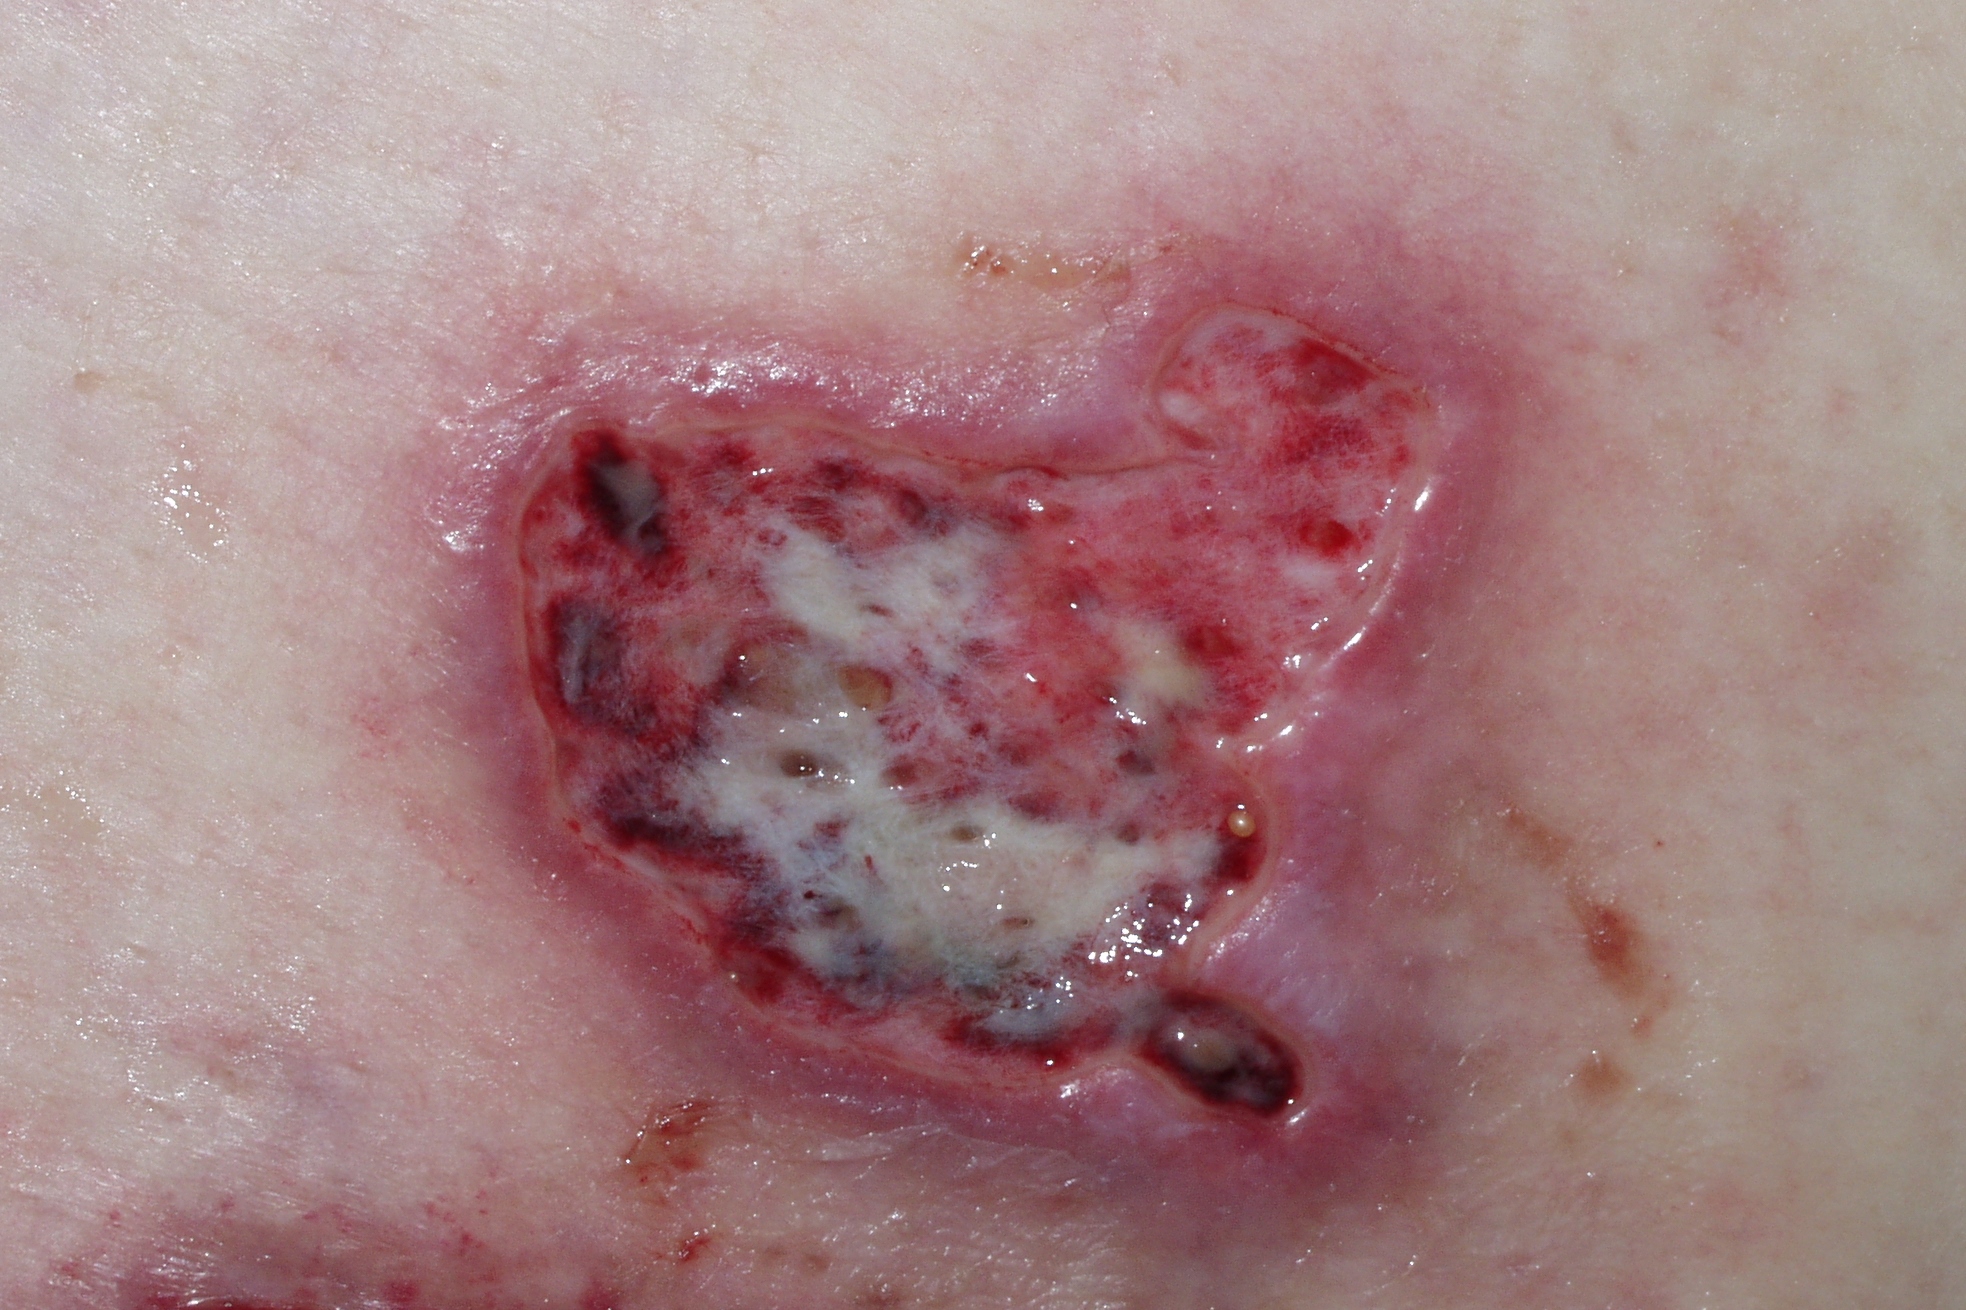
Colagenosis perforante reactiva L87.1; pápulas y placas queratósicas en las manos con histología de eliminación transepidérmica de colágeno
Para el tratamiento es importante evitar los traumatismos y el rascado. Pueden utilizarse queratolíticos (vaselina con salicílico al 2-10%, urea 10-40%, ácido retinoico al 0.05%), corticoides tópicos potentes como el dipropionato de betametasona, la fototerapia UVB o tratarse individualmente con crioterapia. Habitualmente se añaden lo antihistamínicos sistémicos (como la difenhidramina 50 mg por vía oral dos veces al día) o pregabalina para el control del prurito. También se puede recomendar isotretinoína oral (20 mg al día) o metotrexate a las dosis utilizadas en la psoriasis. En muchas ocasiones las lesiones autoinvolucionan si se suspende la hemodiálisis, como p.ej. después del trasplante renal (Su Y, 2024; Mullins TB, 2025). La mayoría de las lesiones remiten espontáneamente en 6 a 8 semanas dejando hipopigmentación o hiperpigmentación postinflamatoria e incluso cicatrices, aunque en la mayoría de los casos se producen recurrencia de las lesiones a lo largo de la vida. La CPR mejora al tratar la insuficiencia renal asociada: optimizar la diálisis, controlar el fósforo y la diabetes, además del uso discrecional de emolientes. En casos seleccionados, con prurito incoercible, se ha ensayado dupilumab o inhibidores JAK (Singal A, 2025; Junghetu MA, 2026).
f. Porfirias y seudoporfírias
La porfiria cutánea tarda (PCT) se caracterizada por una mayor fotosensibilidad, que se manifiesta por lesiones vesiculo-ampollosas en las zonas fotoexpuestas (en especial el dorso de las manos y la cara) que aparecen por microtraumatismos. Las lesiones se curan cejando cicatrices y también quistes de millium (milia). Además de la fotosensibilidad y la fragilidad cutánea, también es muy característica la presencia de hipertricosis malar. Según datos del United States Renal Data System, la prevalencia de PCT en pacientes con enfermedad renal terminal fue del 0.07% (1.019 casos sobre un total de 1.398.765 (Coulanges EK, Wallace RM, Waller JL, Baer SL, Bollag WB. The risk of skin infections in end-stage renal disease patients with porphyria cutanea tarda: A retrospective cohort study. Am J Med Sci. 2025; 370(1):12-18; Singal A, 2025). El incremento de porfirinas en sangre se ha relacionado con el tamaño de los poros de las membranas de la diálisis que no filtran bien la porfirinas. En pacientes con enfermedad renal terminal su manejo es complejo por la alteración del aclaramiento de porfirinas. Las membranas de alto flujo y las tecnologías modernas de diálisis han reducido esta asociación. Para su tratamiento se recomiendan flebotomías de bajo volumen o quelantes de hierro ya que muchos de los pacientes con ERC están anémicos y cambios en la técnica dialítica (Singal A, 2025).
La pseudoporfiria es una entidad similar a la PCT pero sin alteración del metabolismo de las porfirinas y por un perfil de porfirinas normal o casi normal. Se han observado casos esporádicos asociados a insuficiencia renal crónica en hemodiálisis, aunque también uede estar causada por ciertos medicamentos fotosensibilizantes (Jangid SD, Saoji V, Madke B, Bhatt DM. Drug-Induced Pseudoporphyria: A Case Report. Cureus. 2024; 16(4):e57574).
El uso de protector solar de amplio espectro y una protección estricta frente a la radiación ultravioleta son esenciales en los casos de pseudoporfiria a lo que debe añadirse el tratamiento con hidroxicloroquina y medidas estrictas de protección solar (Jangid SD, Saoji V, Madke B, Bhatt DM. Drug-Induced Pseudoporphyria: A Case Report. Cureus. 2024; 16(4):e57574).
g. Calcifilaxis
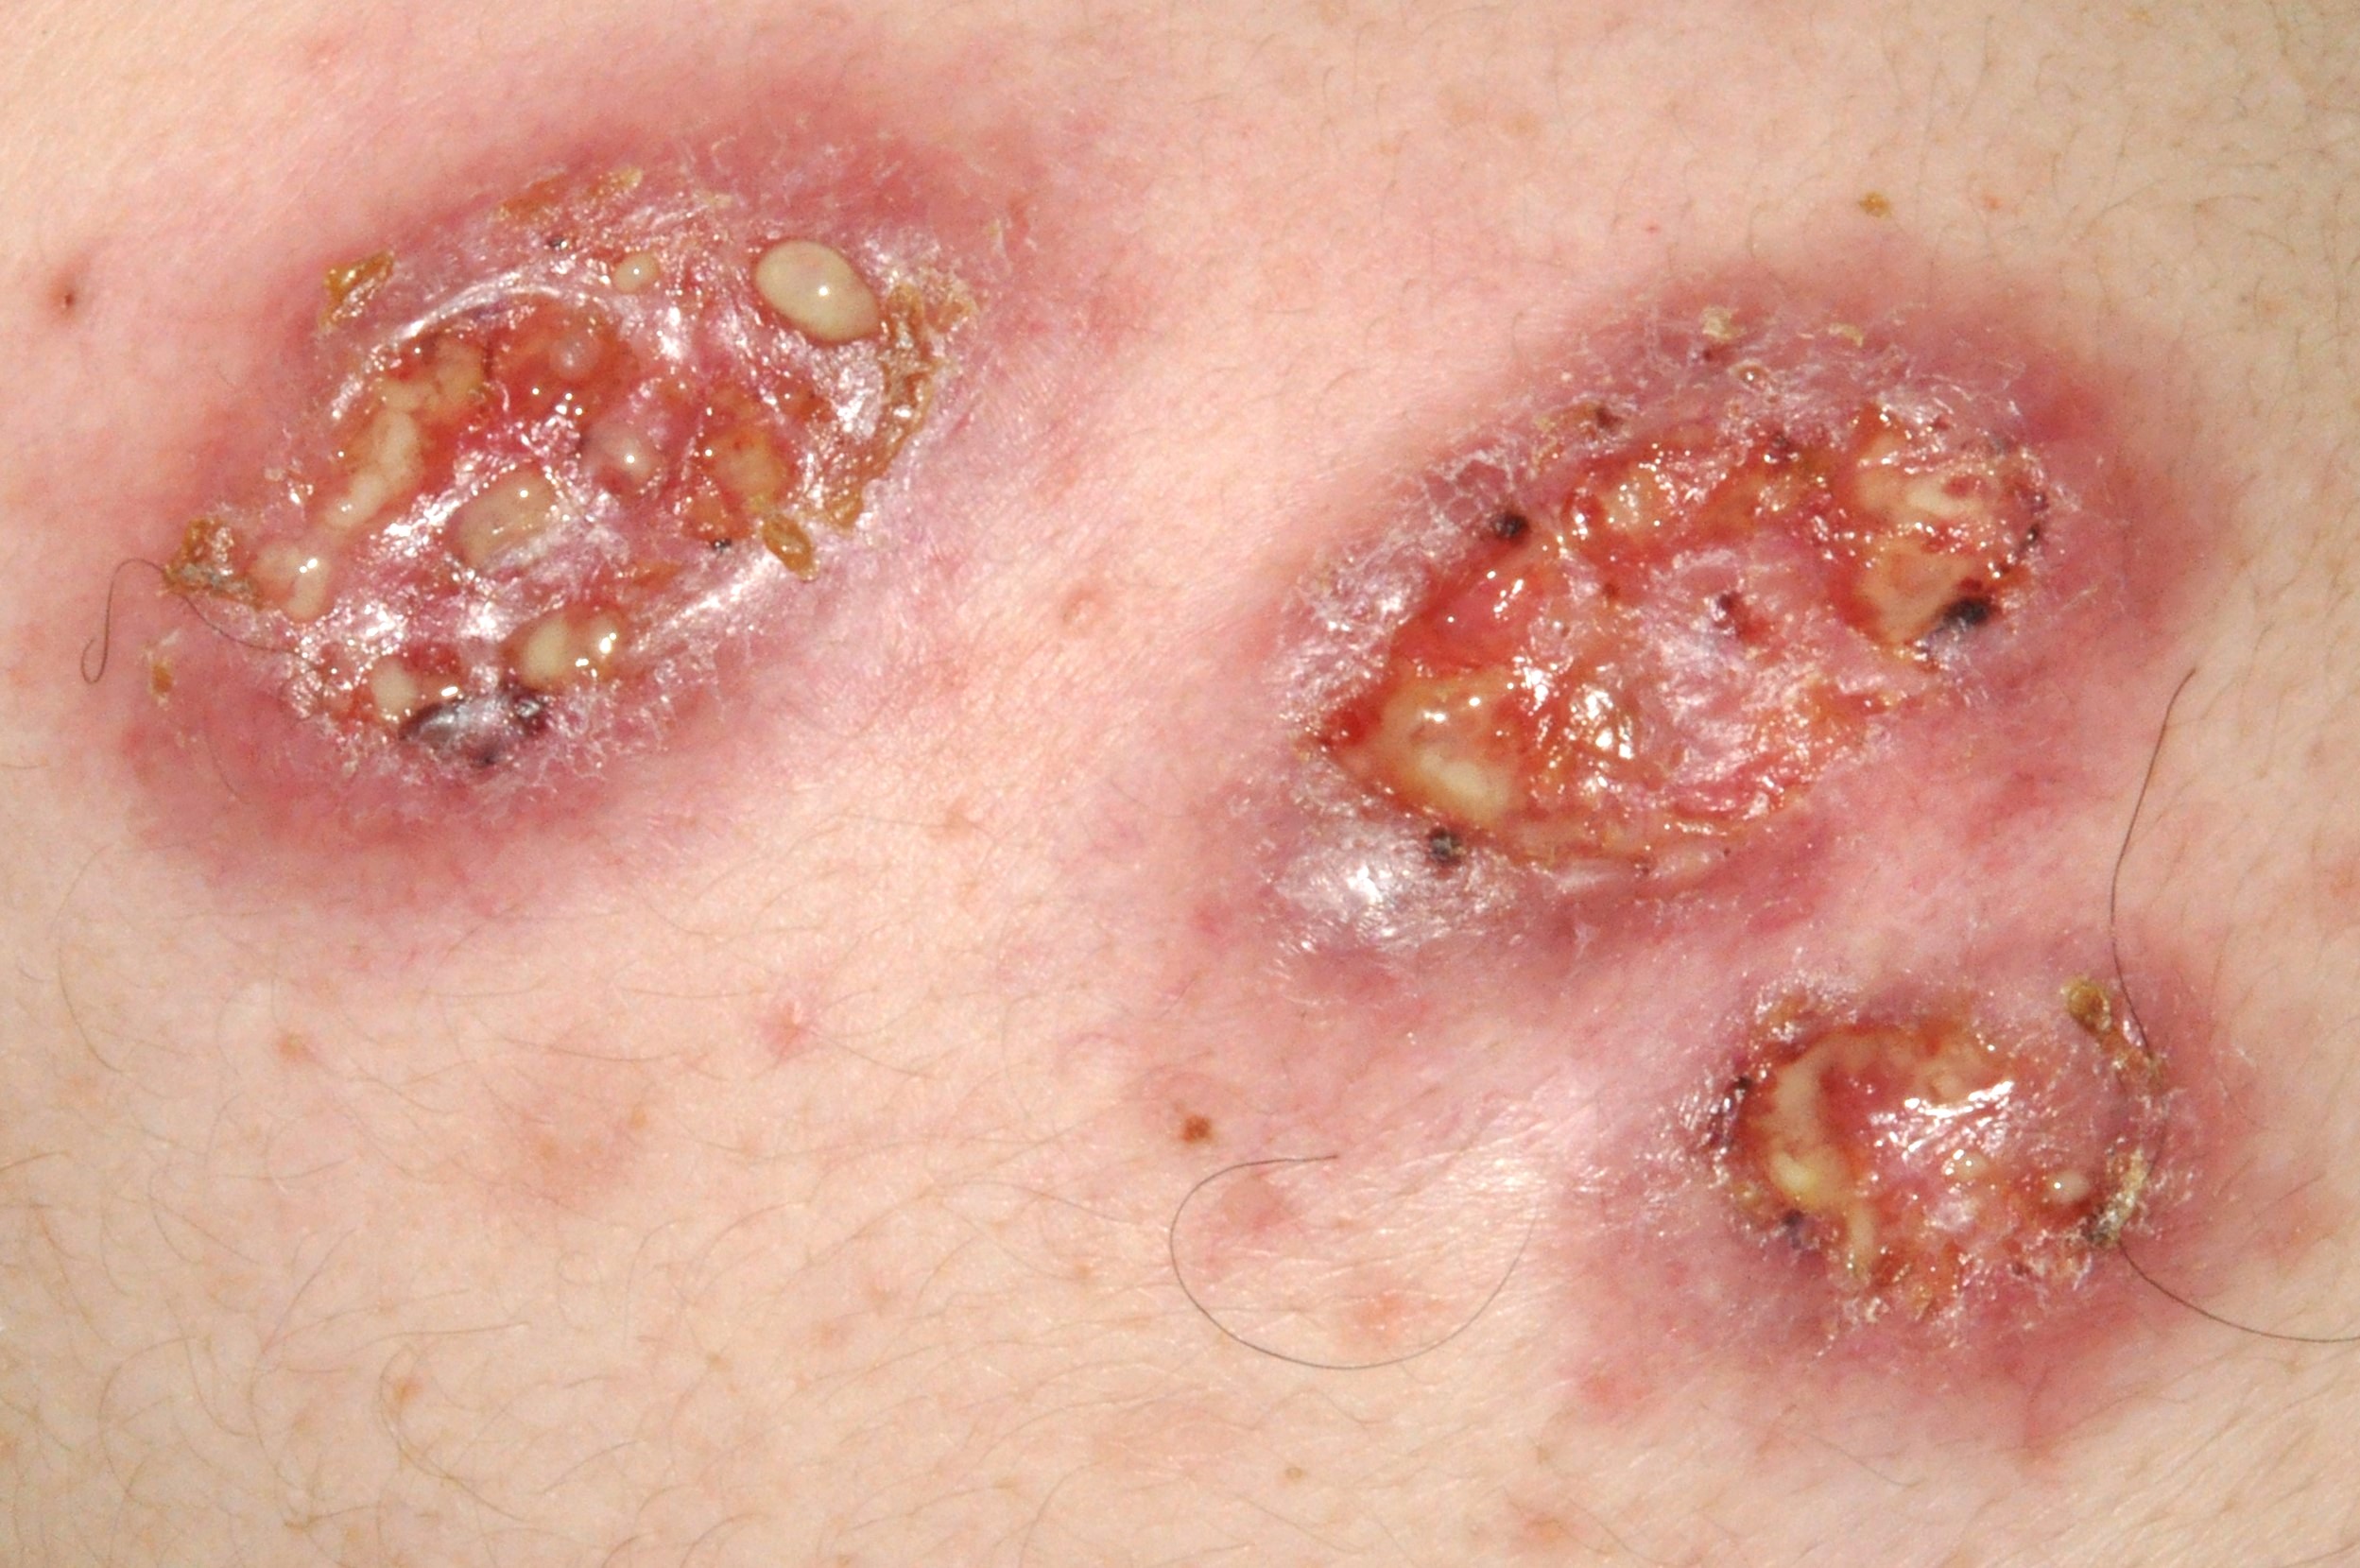
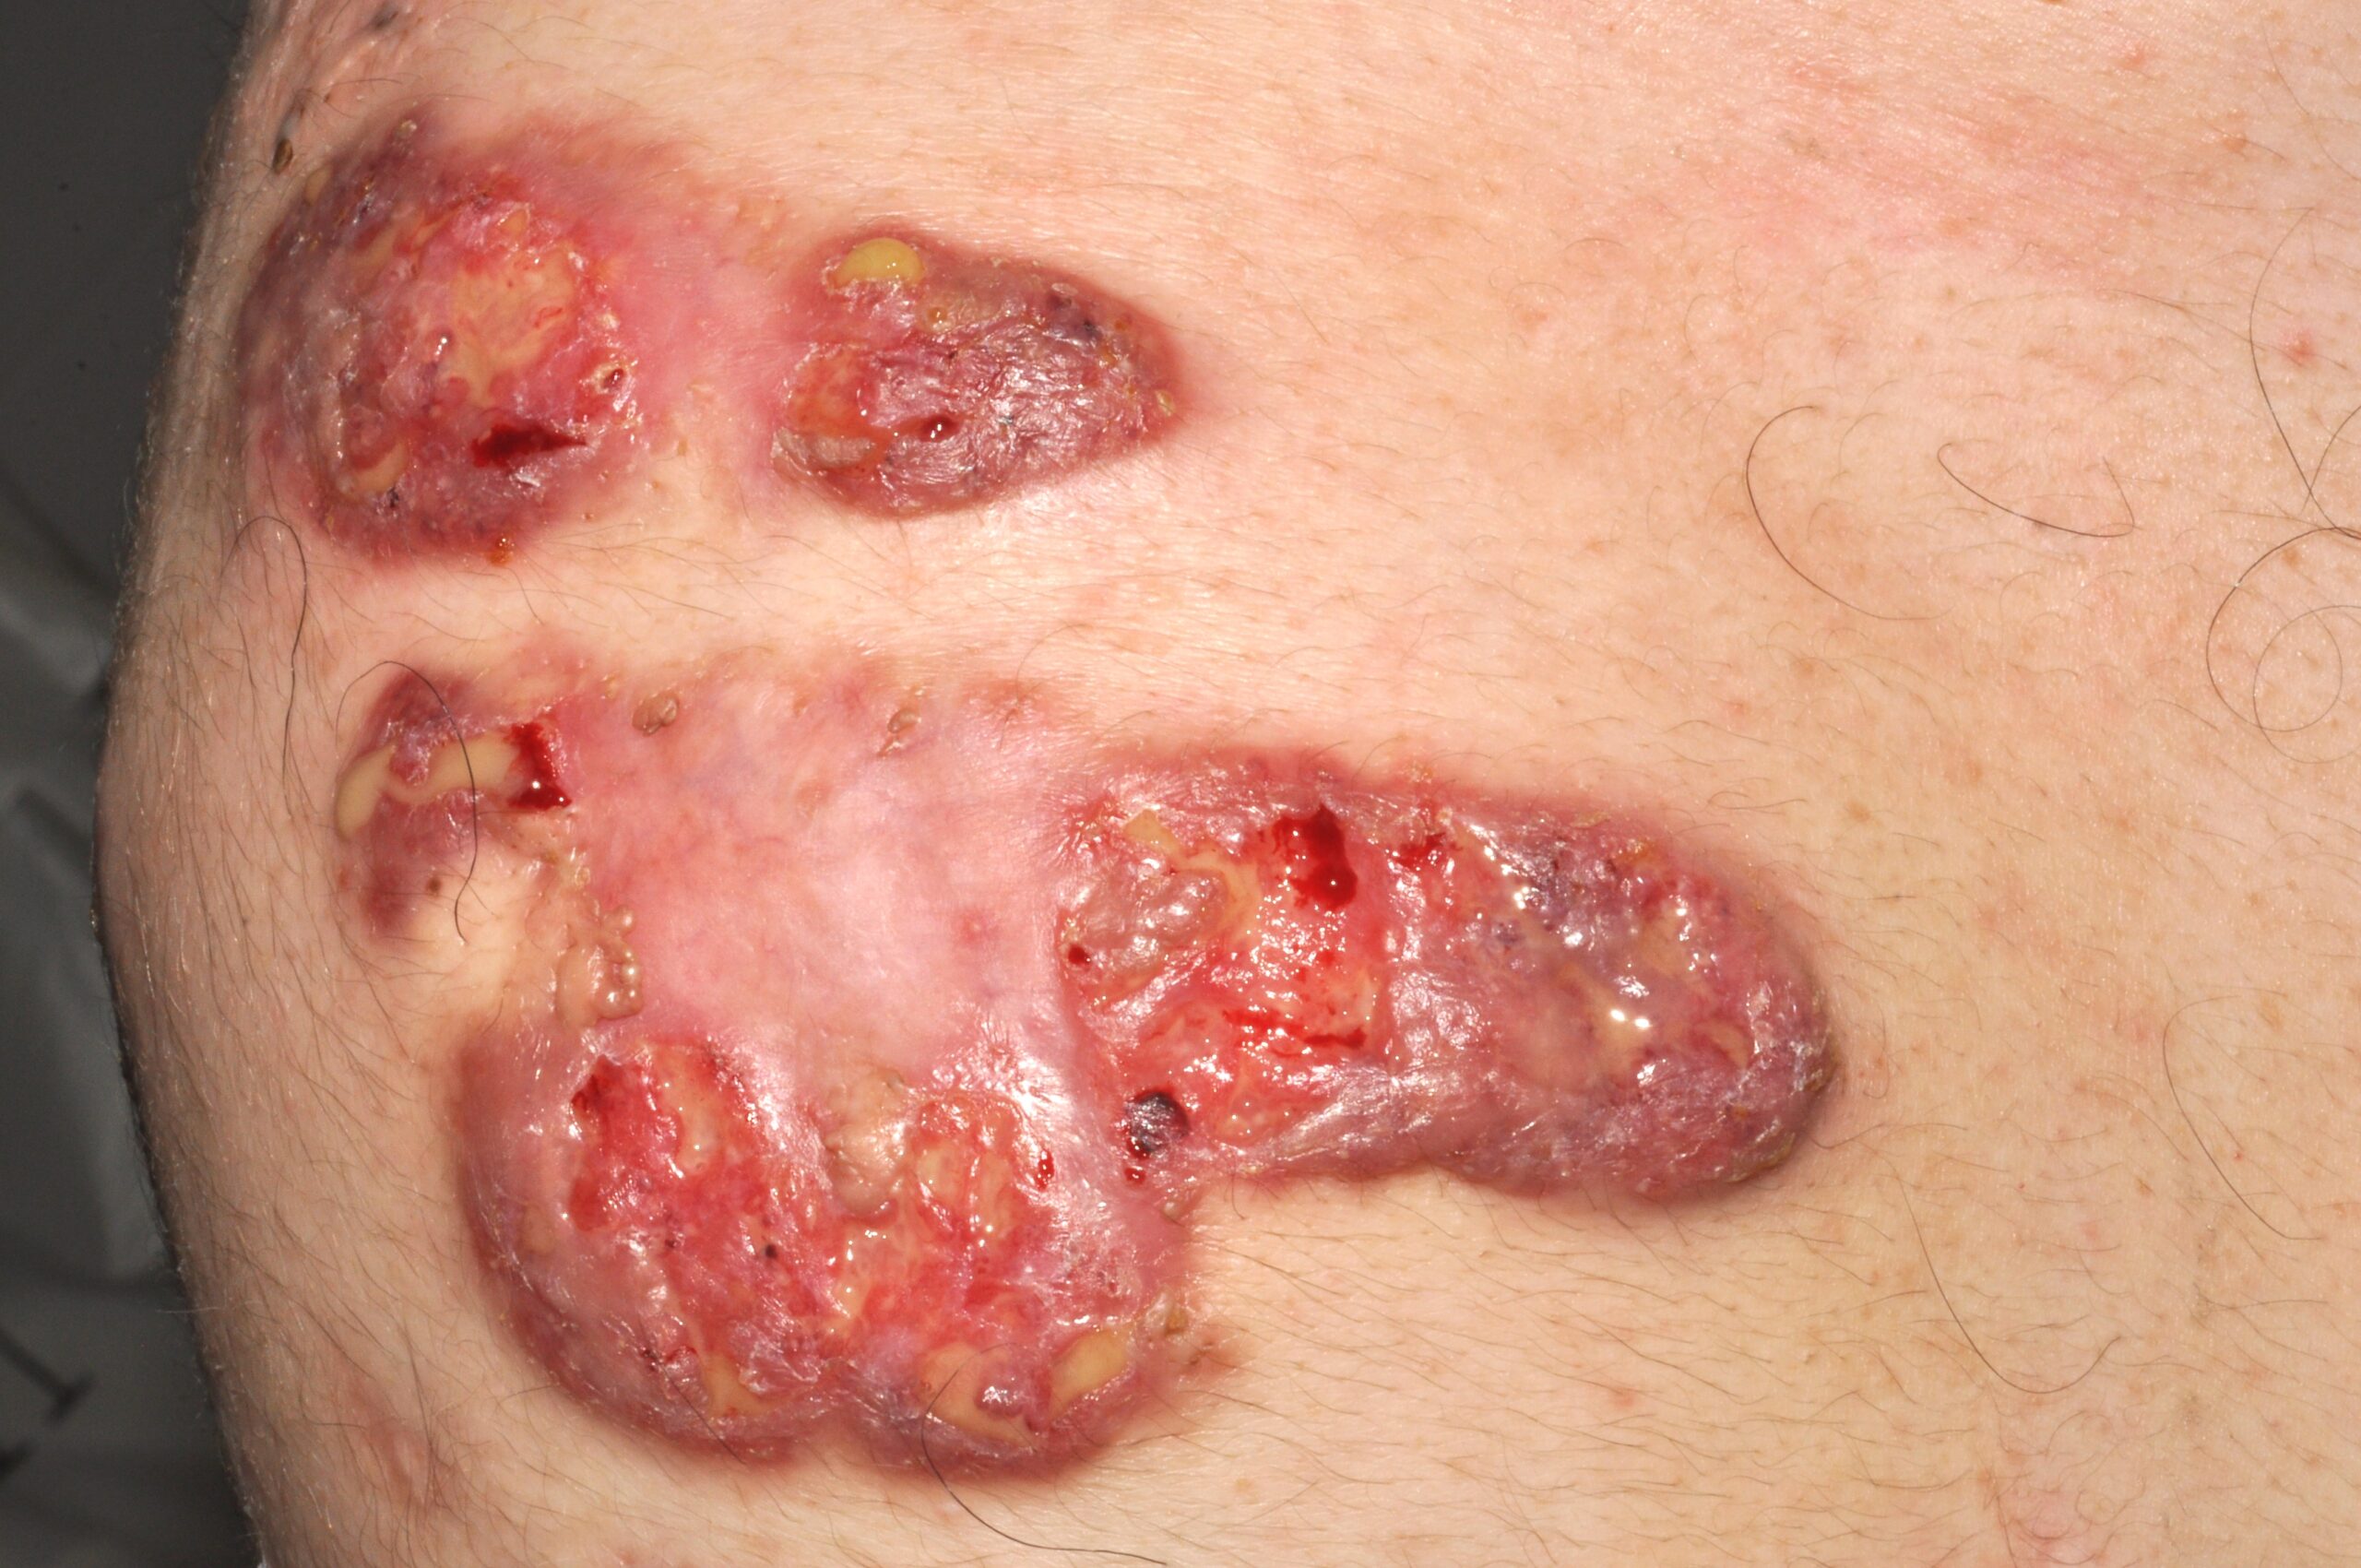
La calcifilaxis o arteriopatía calcificante urémica es una enfermedad grave que se origina por calcificación de la capa media e hiperplasia de la íntima de los vasos de mediano y pequeño calibre de la dermis y de la hipodermis que finalmente conducen a una trombosis cutánea, isquemia, necrosis cutánea y riesgo de sepsis. Se produce generalmente en el contexto de una insuficiencia renal crónica de larga evolución en pacientes que están en un programa de diálisis (creatinia sérica > 3 mg/dL; FG <15 mL/min; daño renal que requiere diálisis o trasplante renal) (García-Lozano JA, 2018; Glennon CM, 2026).
Tiene una etiopatogenia multifactorial y es la consecuencia de diferentes factores causantes de calcificaciones ectópicas en estos pacientes, como alteraciones del metabolismo fosfocálcico, los quelantes cálcicos del fósforo, hiper/hipoparatiroidismo, diabetes, obesidad, inflamación sistémica, la vitamina D o el uso de antagonistas de la vitamina K o la utilización de hierro intravenoso (Glennon CM, 2026).
Clínicamente, empieza de forma súbita con dolor intenso y desproporcionado al examen, eritema localizado tipo celulitis, induración, livedo racemosa, púrpura retiforme no blanqueable o placas purpúricas ramificadas que pueden progresar a ampollas, ulceración y escaras necróticas extensas. En ocasiones se complica con infecciones, sepsis y muerte (Jiménez-Gallo D, 2015; Cucchiari D, 2018, Glennon CM, Nigwekar SU, Kroshinsky D, Tucker JK. Skin Disorders in Kidney Disease: Core Curriculum 2026. Am J Kidney Dis. 2026; 87(1):102-114). El diagnóstico es principalmente clínico, aunque una biopsia cutánea, una TC o ecografía pueden confirmar el diagnóstico.
Las lesiones se localizan con mayor frecuencia en extremidades inferiores. Es una enfermedad muy resistente al tratamiento y de muy mal pronóstico. Se calcula una incidencia de 3,5/1.000 enfermos con IRC en hemodiálisis, siendo mayor en pacientes en diálisis peritoneal. La mortalidad es del 30% a los 6 meses y del 50% al cabo de un año (Nigwekar SU, 2017).
En un estudio sobre 70 enfermos con calcifilaxis del Massachusetts General Hospital cuya edad media era de 58 años (60% eran mujeres y el 73% se producía en pacientes de raza blanca) se evidenció que el 87% de los casos debutaron con lesiones necróticas, el 79% con ulceración, el 57% presentaban eritema e induración y el 74% de los pacientes refirieron dolor intenso de las lesiones (8/10 en una escala visual del dolor). El tiempo diferido desde el inicio de los síntomas hasta el diagnóstico de la enfermedad era de 9 semanas. En las biopsias cutáneas se detectó calcificación microvascular cutánea (86%), necrosis (73%) y trombos de fibrina cuya presencia se relacionó con la severidad del dolor (p = 0.04) (Dutta P, 2019).
También se ha descrito una calcifilaxis no urémica, asociada a la ingesta de warfarina, sin daño renal significativo y fisiopatológicamente diferente. En un estudio realizado en California se agruparon 18 pacientes con calcifilaxis no urémica de los cuales 15 eran mujeres (83%) con una edad de 19 a 86 años. Antes del diagnóstico de calcifilaxis los pacientes habían tomado warfarina durante 32 meses. Las lesiones se localizaban en las piernas en 2/3 de los casos y todos los pacientes tenían el producto calcio-fósforo normal (Yu WY, 2017).
El manejo debe ser multidisciplinar, con control calcio-fósforo-PTH, retirada de fármacos de riesgo, tiosulfato sódico en casos seleccionados, curas, prevención de infección y analgesia intensiva (Glennon CM, 2026). Uno de los tratamientos más utilizados es el tiosulfato sódico i.v., pero tiene una mala tolerabilidad con nauseas, hipocalcemia, acidosis metabólica y alargamiento del intervalo QT (Galassi A, 2018). Por ello, en casos localizados, se ha propuesto el tratamiento con tiosulfato sódico intralesional (IL) (Zuhaili B, 2019).
g. Amiloidosis
La amiloidosis es una de las enfermedades por proteínas plegadas. Se produce por un plegamiento anormal y depósito extracelular de unas proteínas fibrilares insolubles en los tejidos, formando una masa tóxica conocida como material amiloide. Dicho depósito, que puede localizarse en un solo tejido o bien ser sistémico, puede visualizarse con la tinción de rojo Congo (Alvarez-Ruiz SB, 2005). Se conoce que existen treinta y ocho proteínas diferentes con potencial amiloidogénico (Spanggaard MB, 2023). Además de la amiloidosis, el depósito de amiloide puede dar lugar a enfermedades degenerativas como el Alzheimer (Ma C, 2022).
La amiloidosis se clasifica en hereditaria o adquirida, y en sistémica o localizada. La amiloidosis por cadenas ligeras (AL) y la amiloidosis por transtiretina (ATTR) son los dos subtipos más frecuentes. Los agregados pueden afectar diversos órganos, como el corazón, el hígado, los pulmones, los riñones y la piel (Spanggaard MB, 2023).
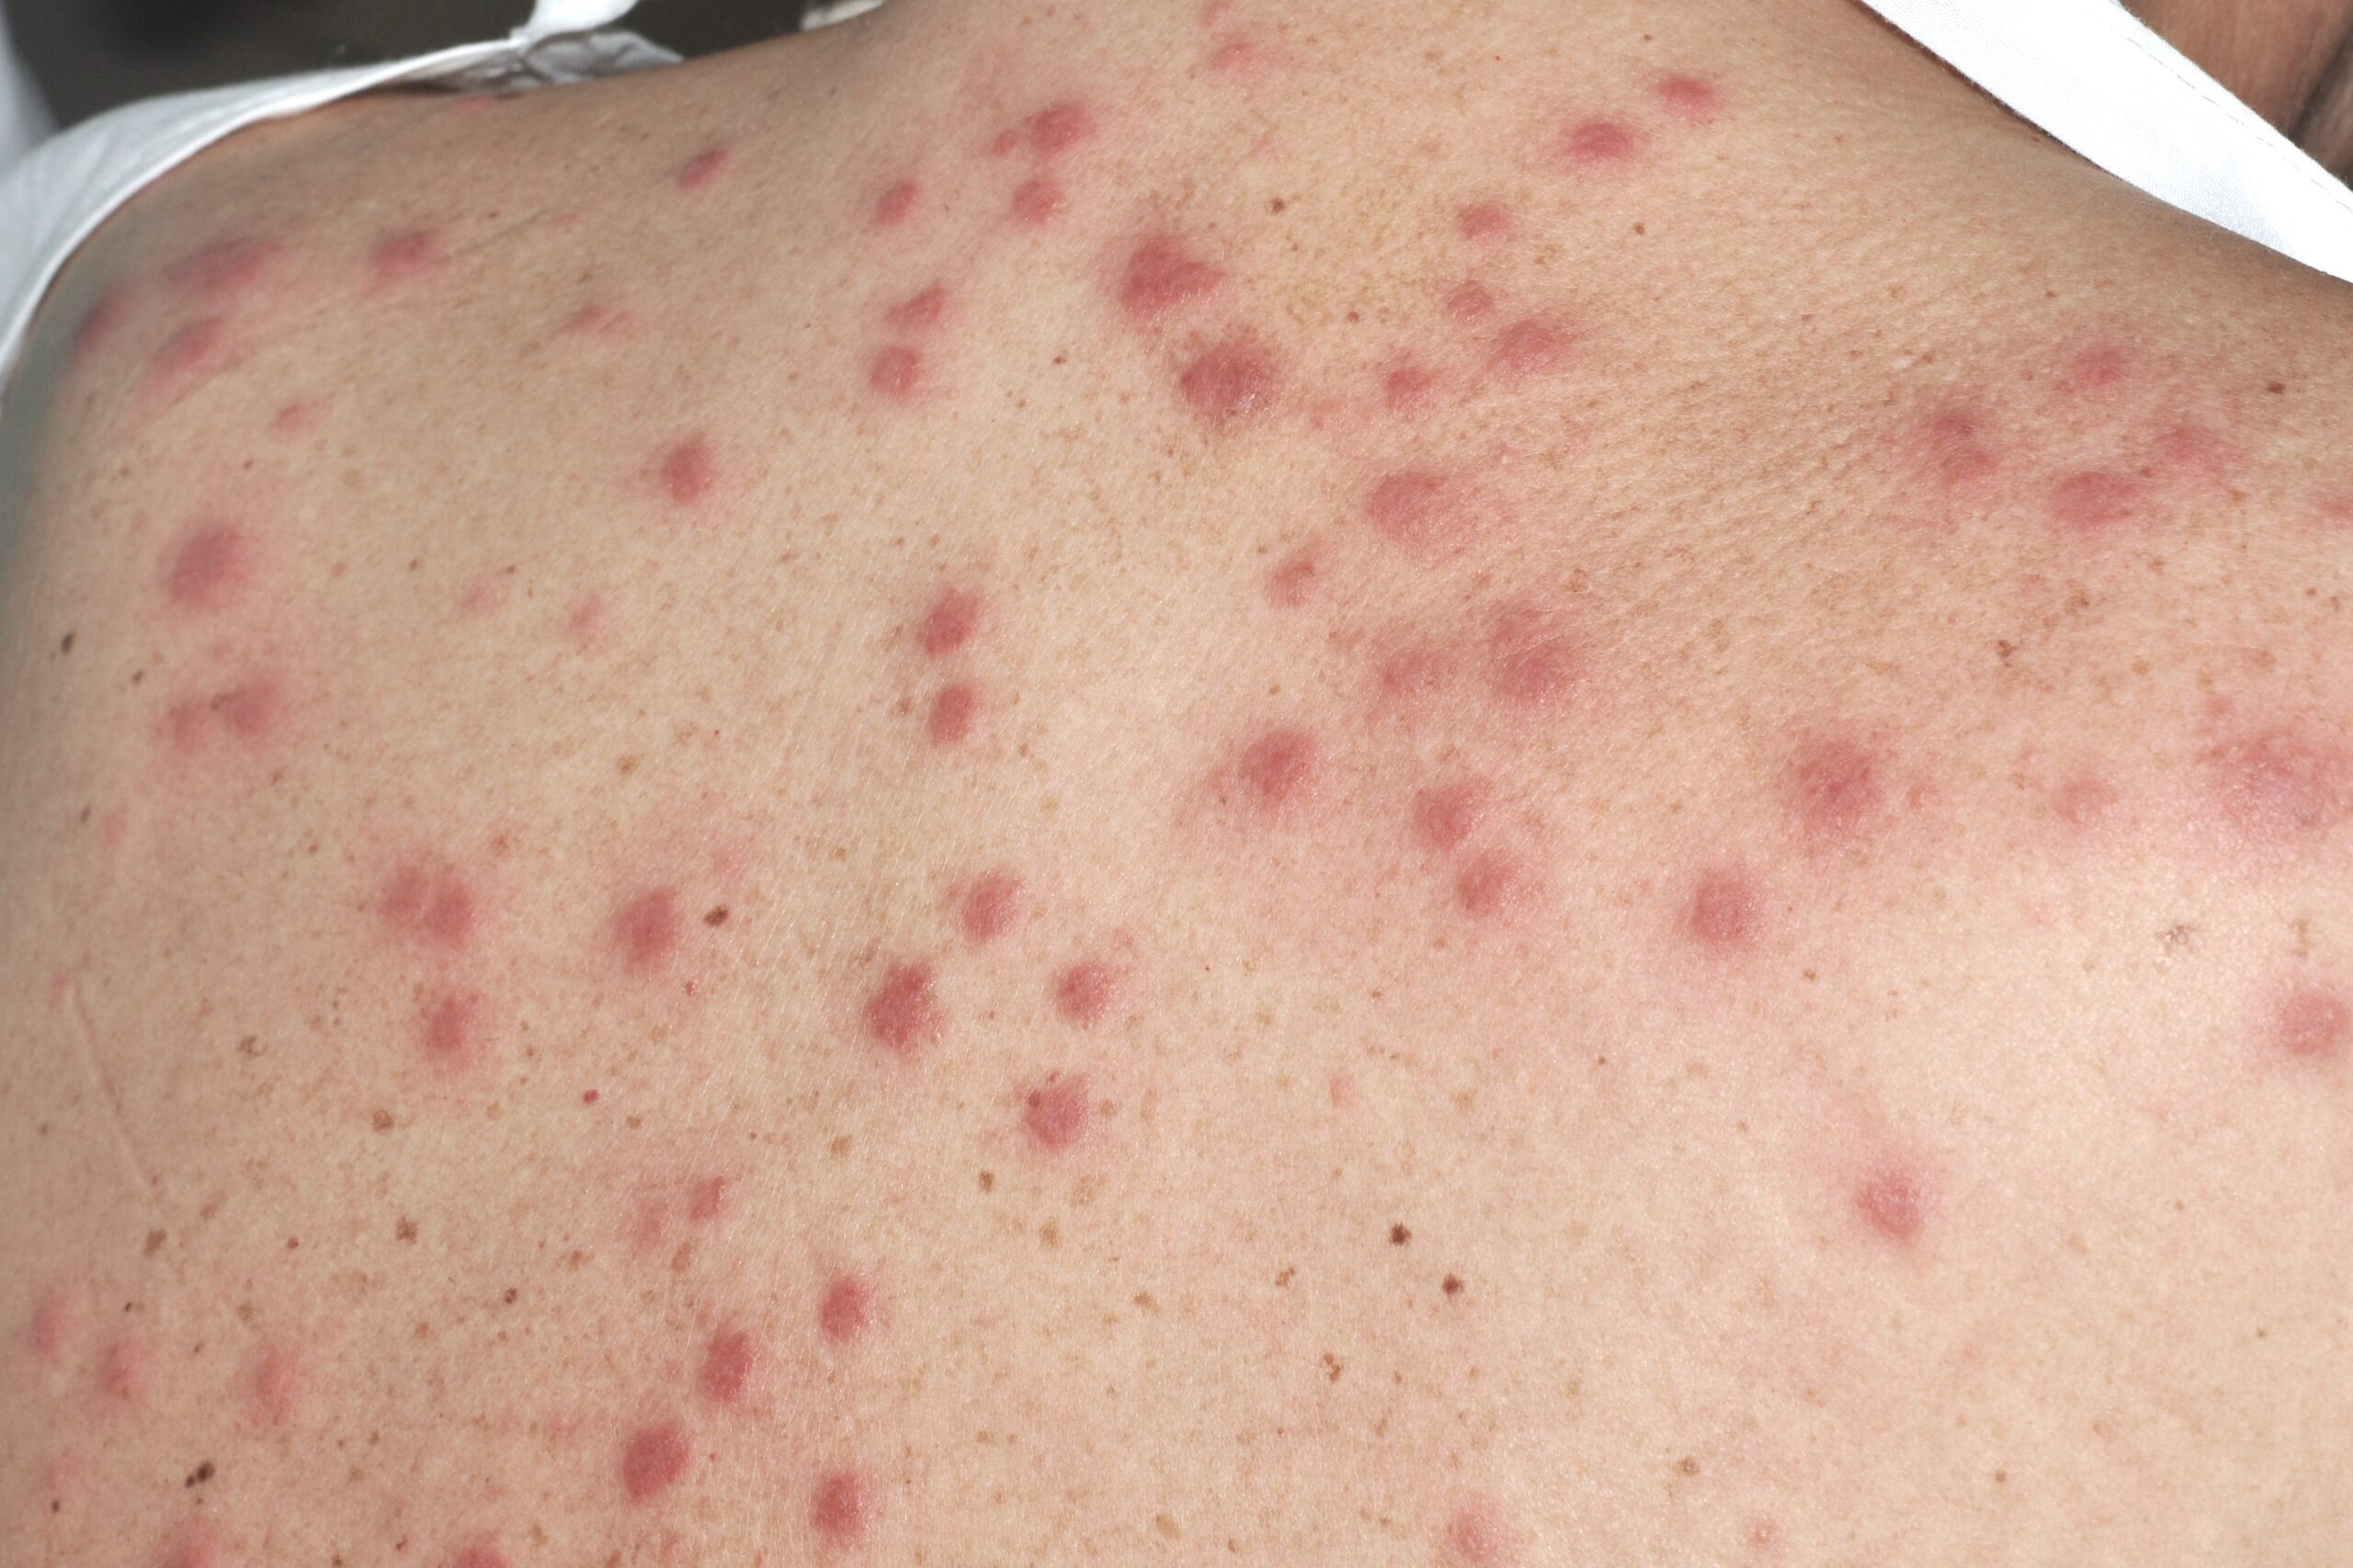
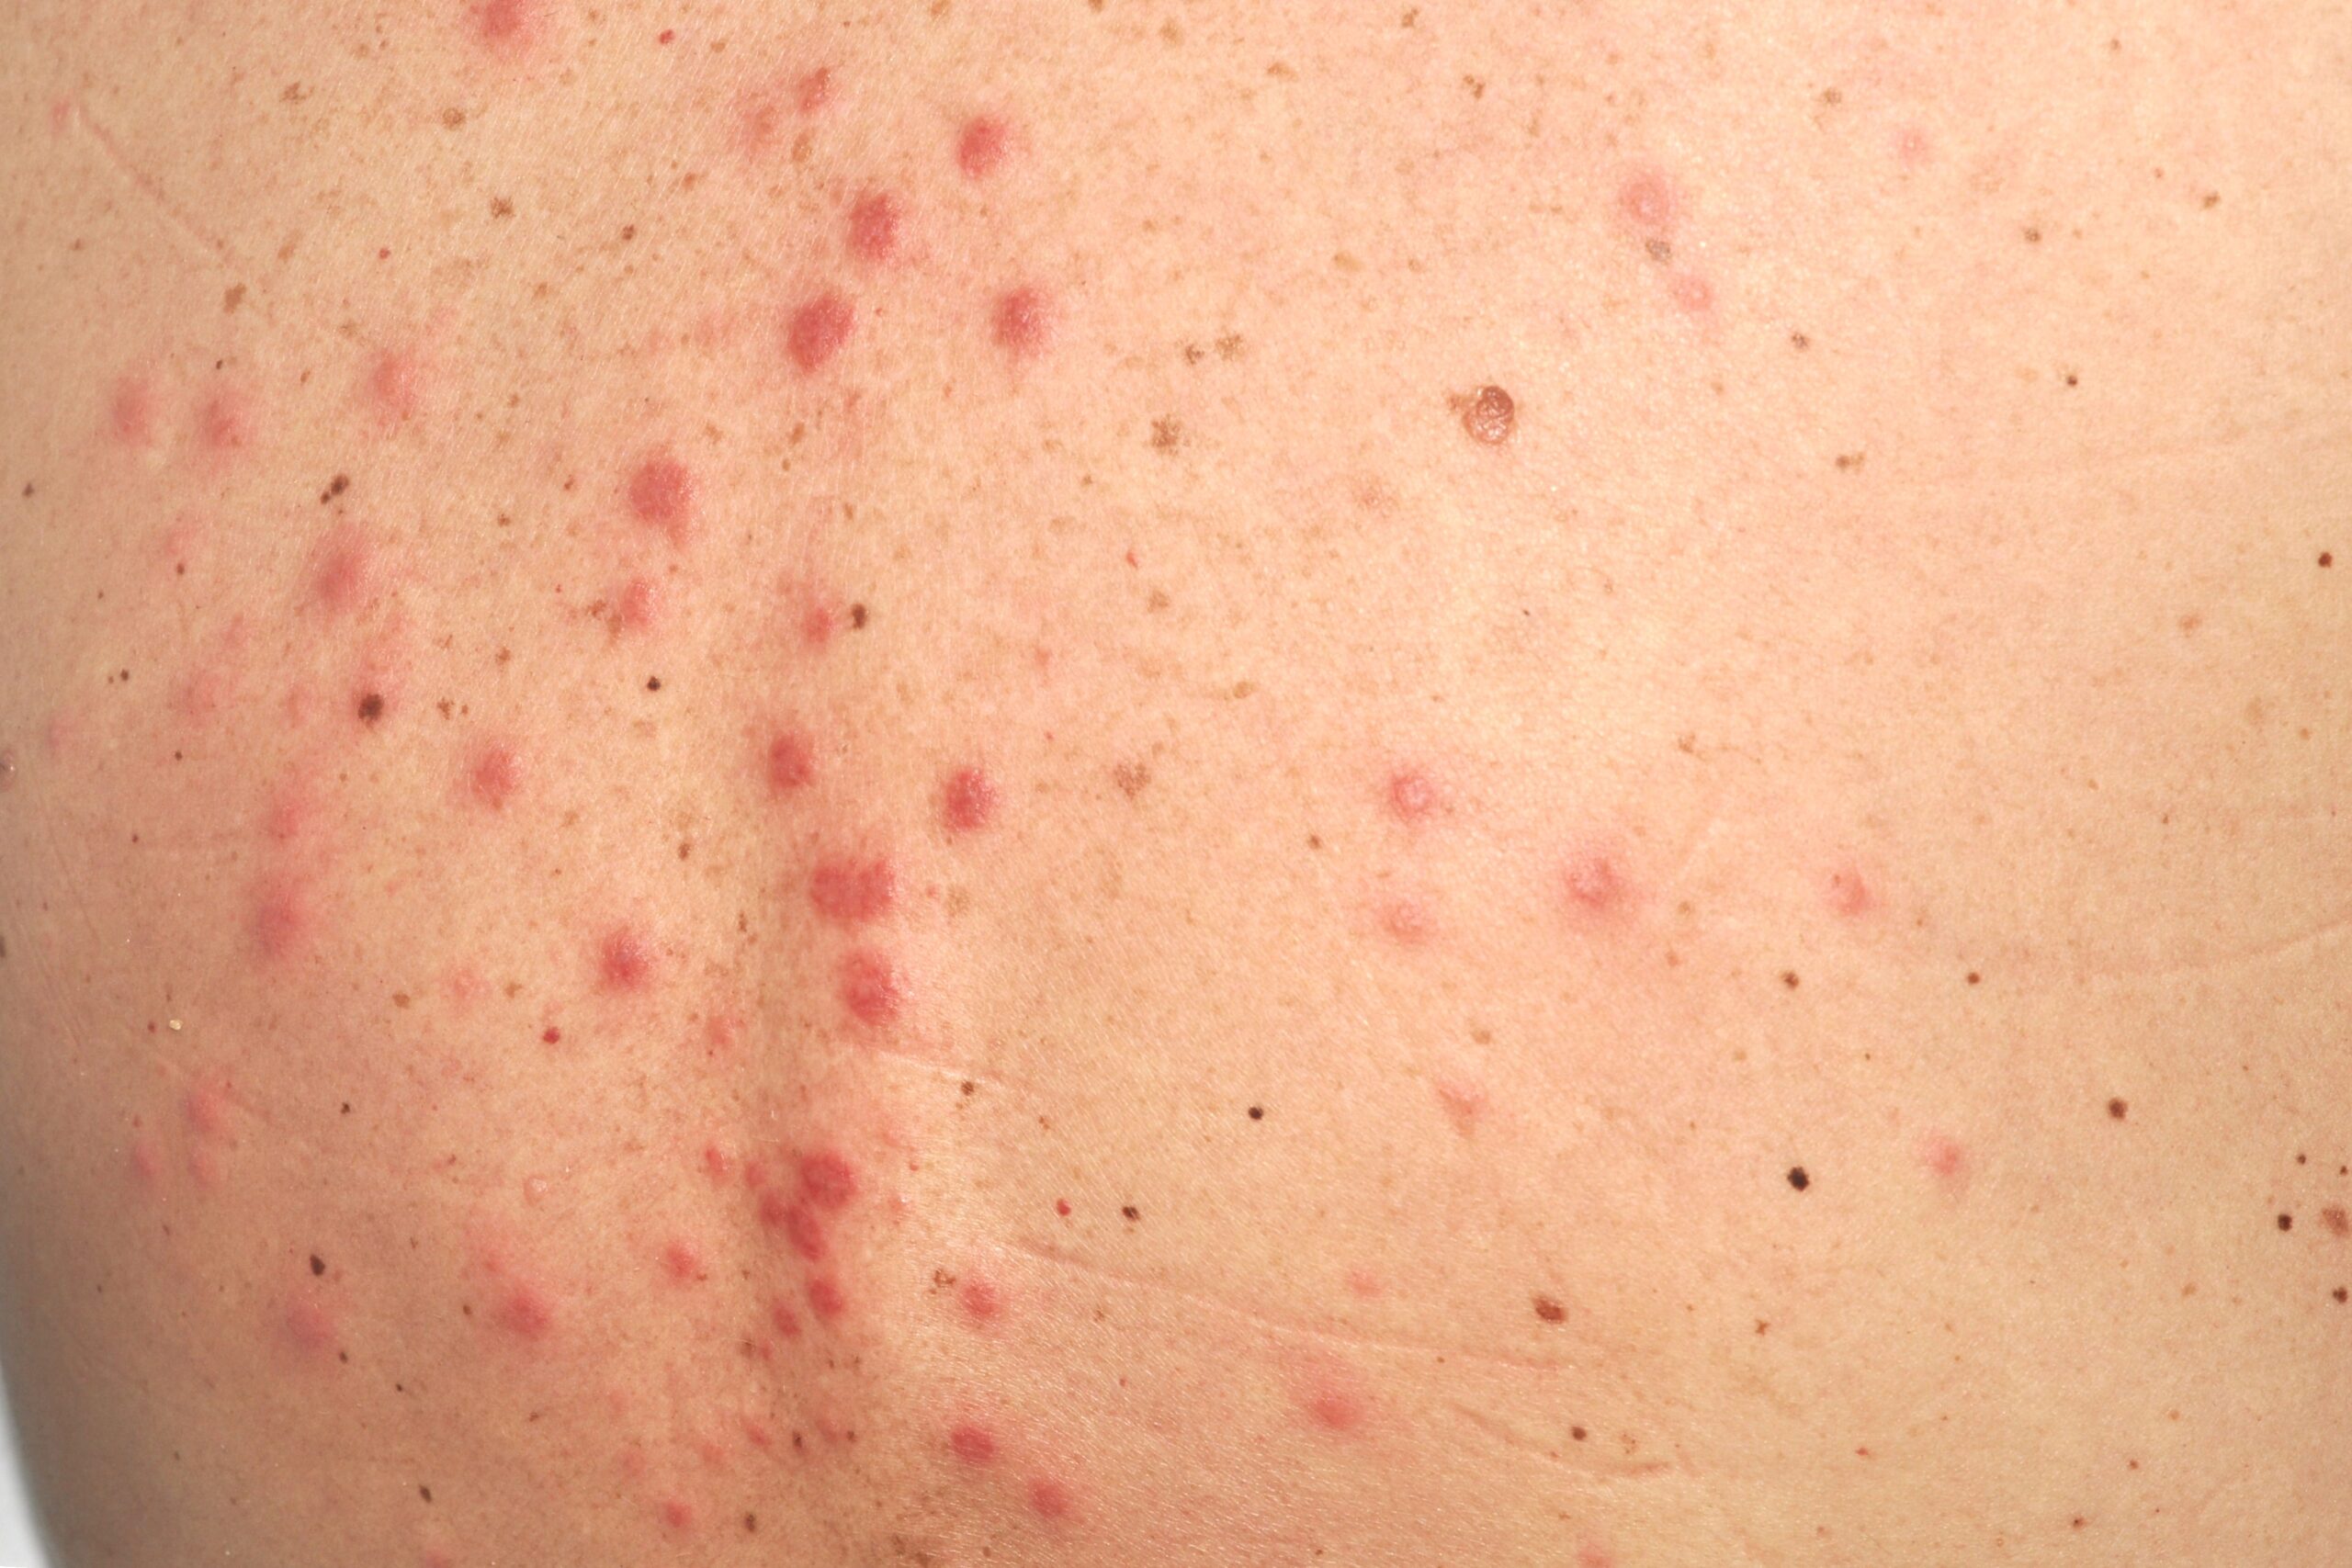
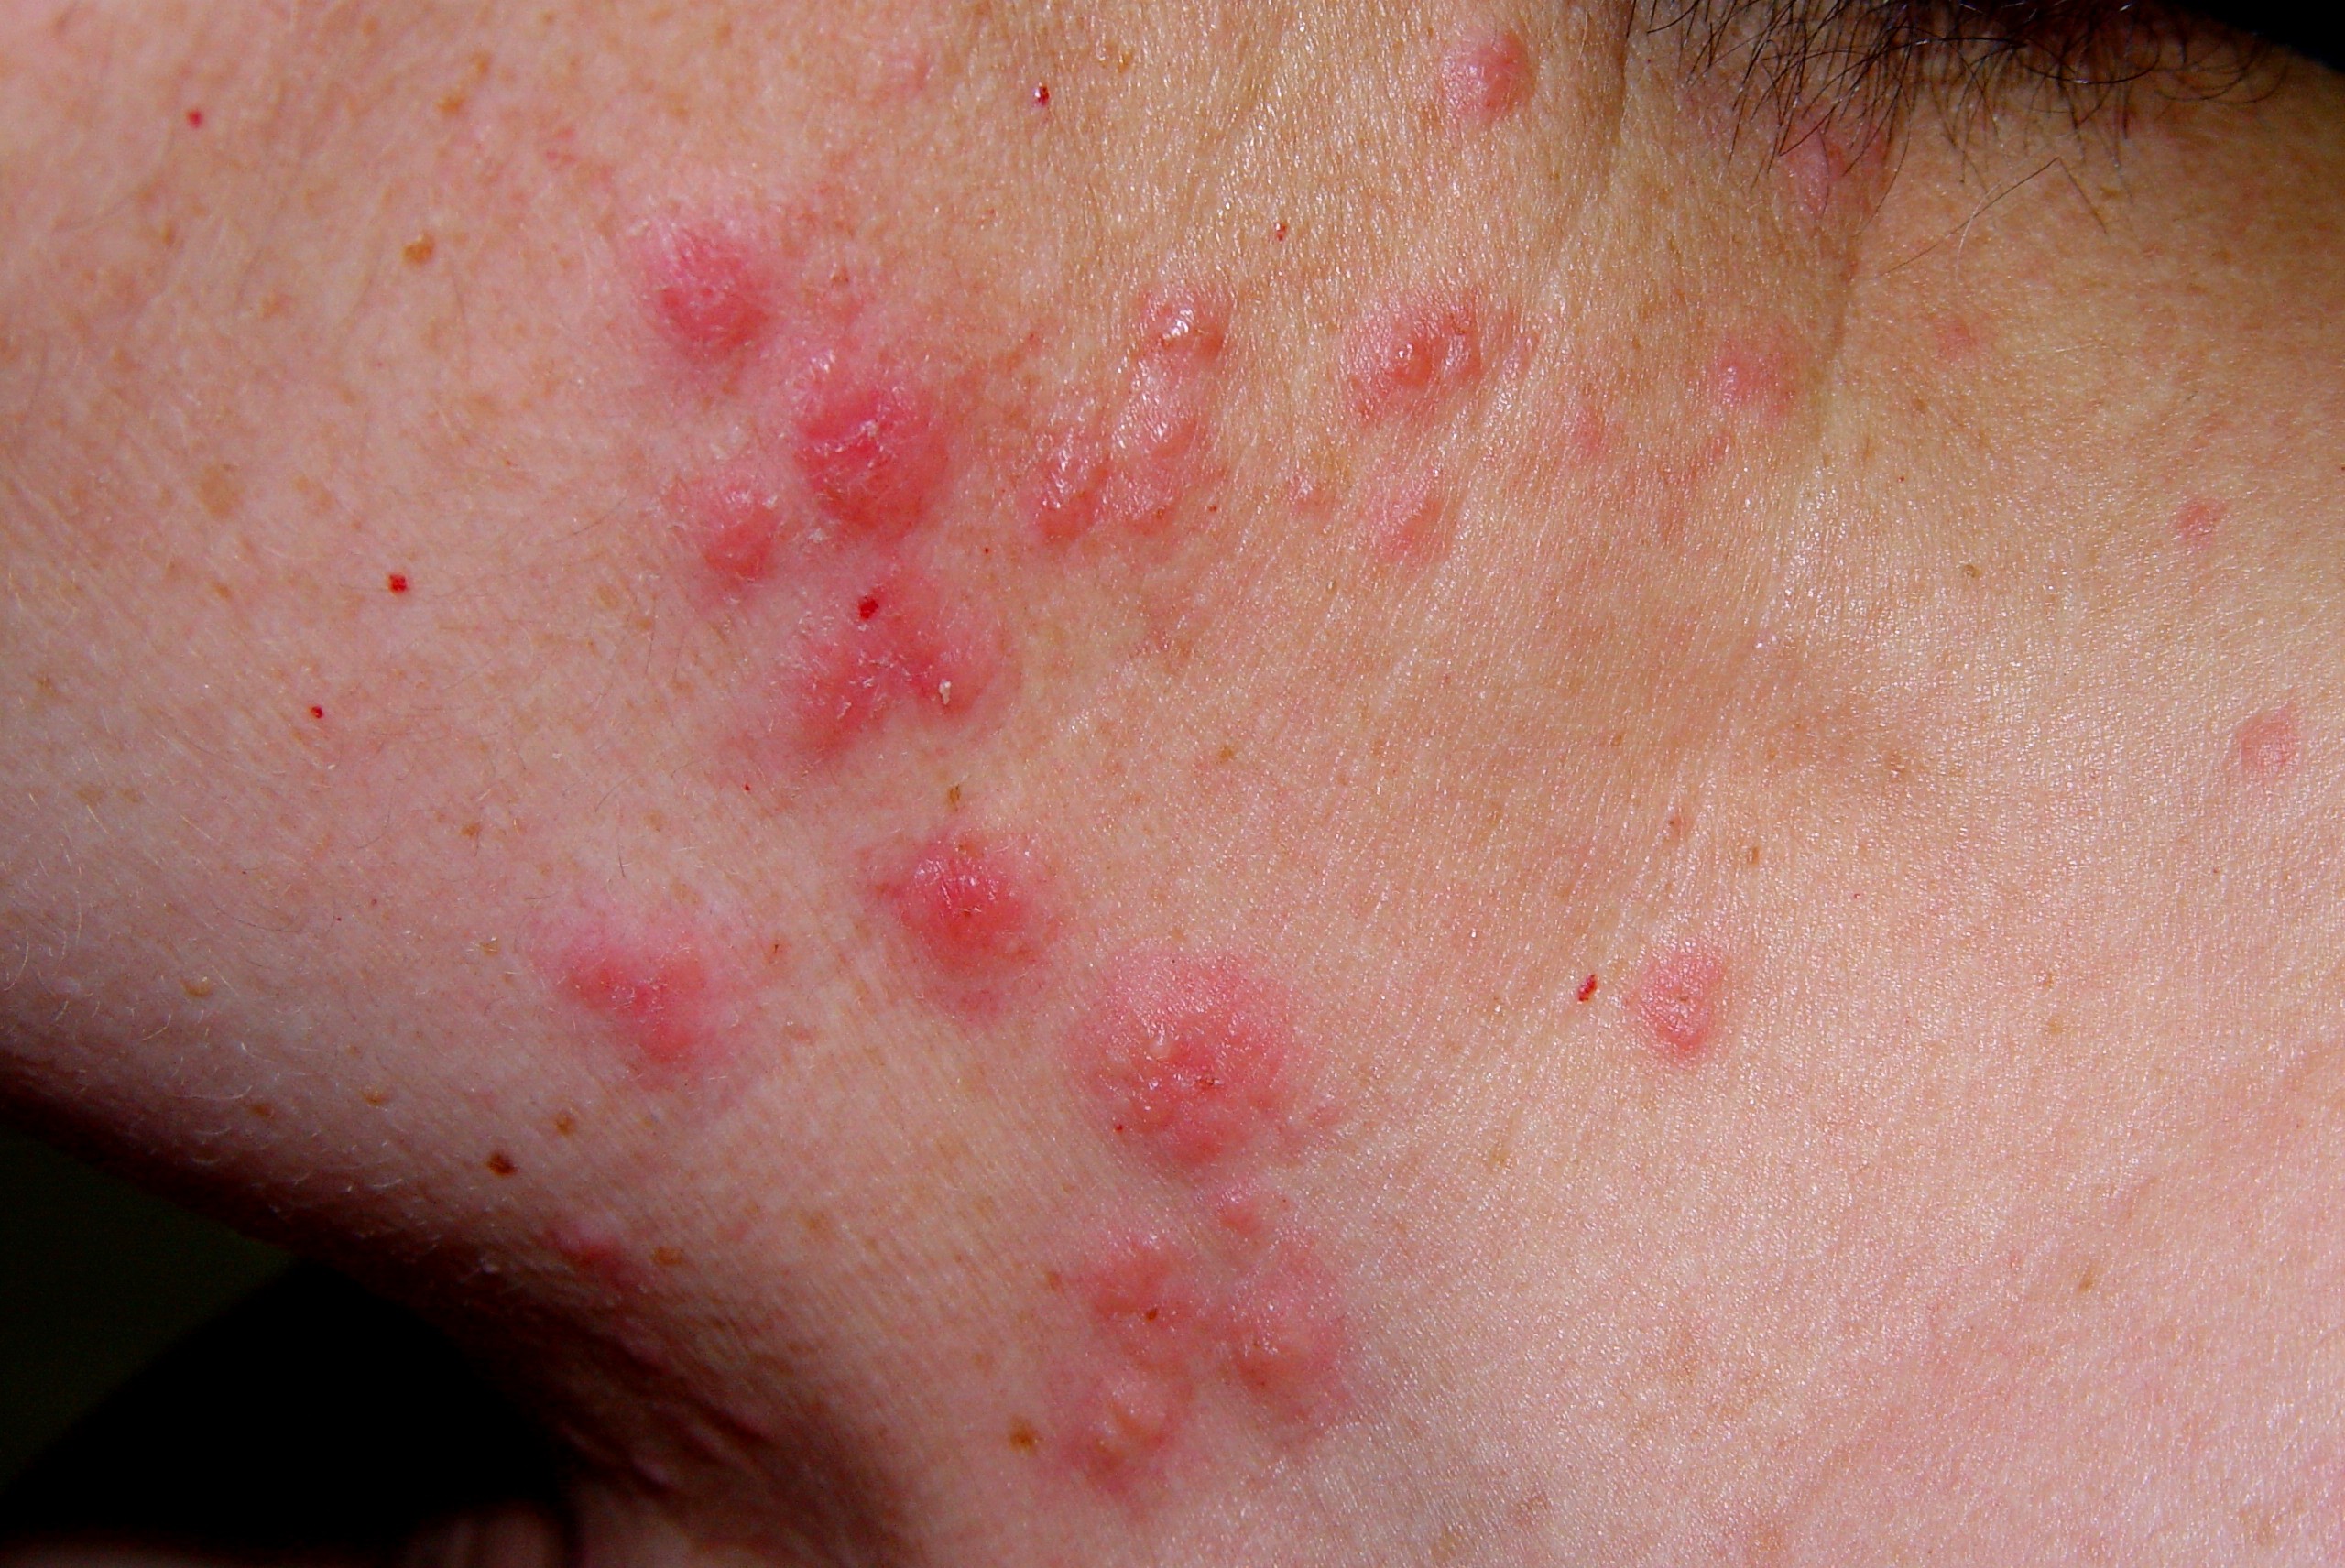
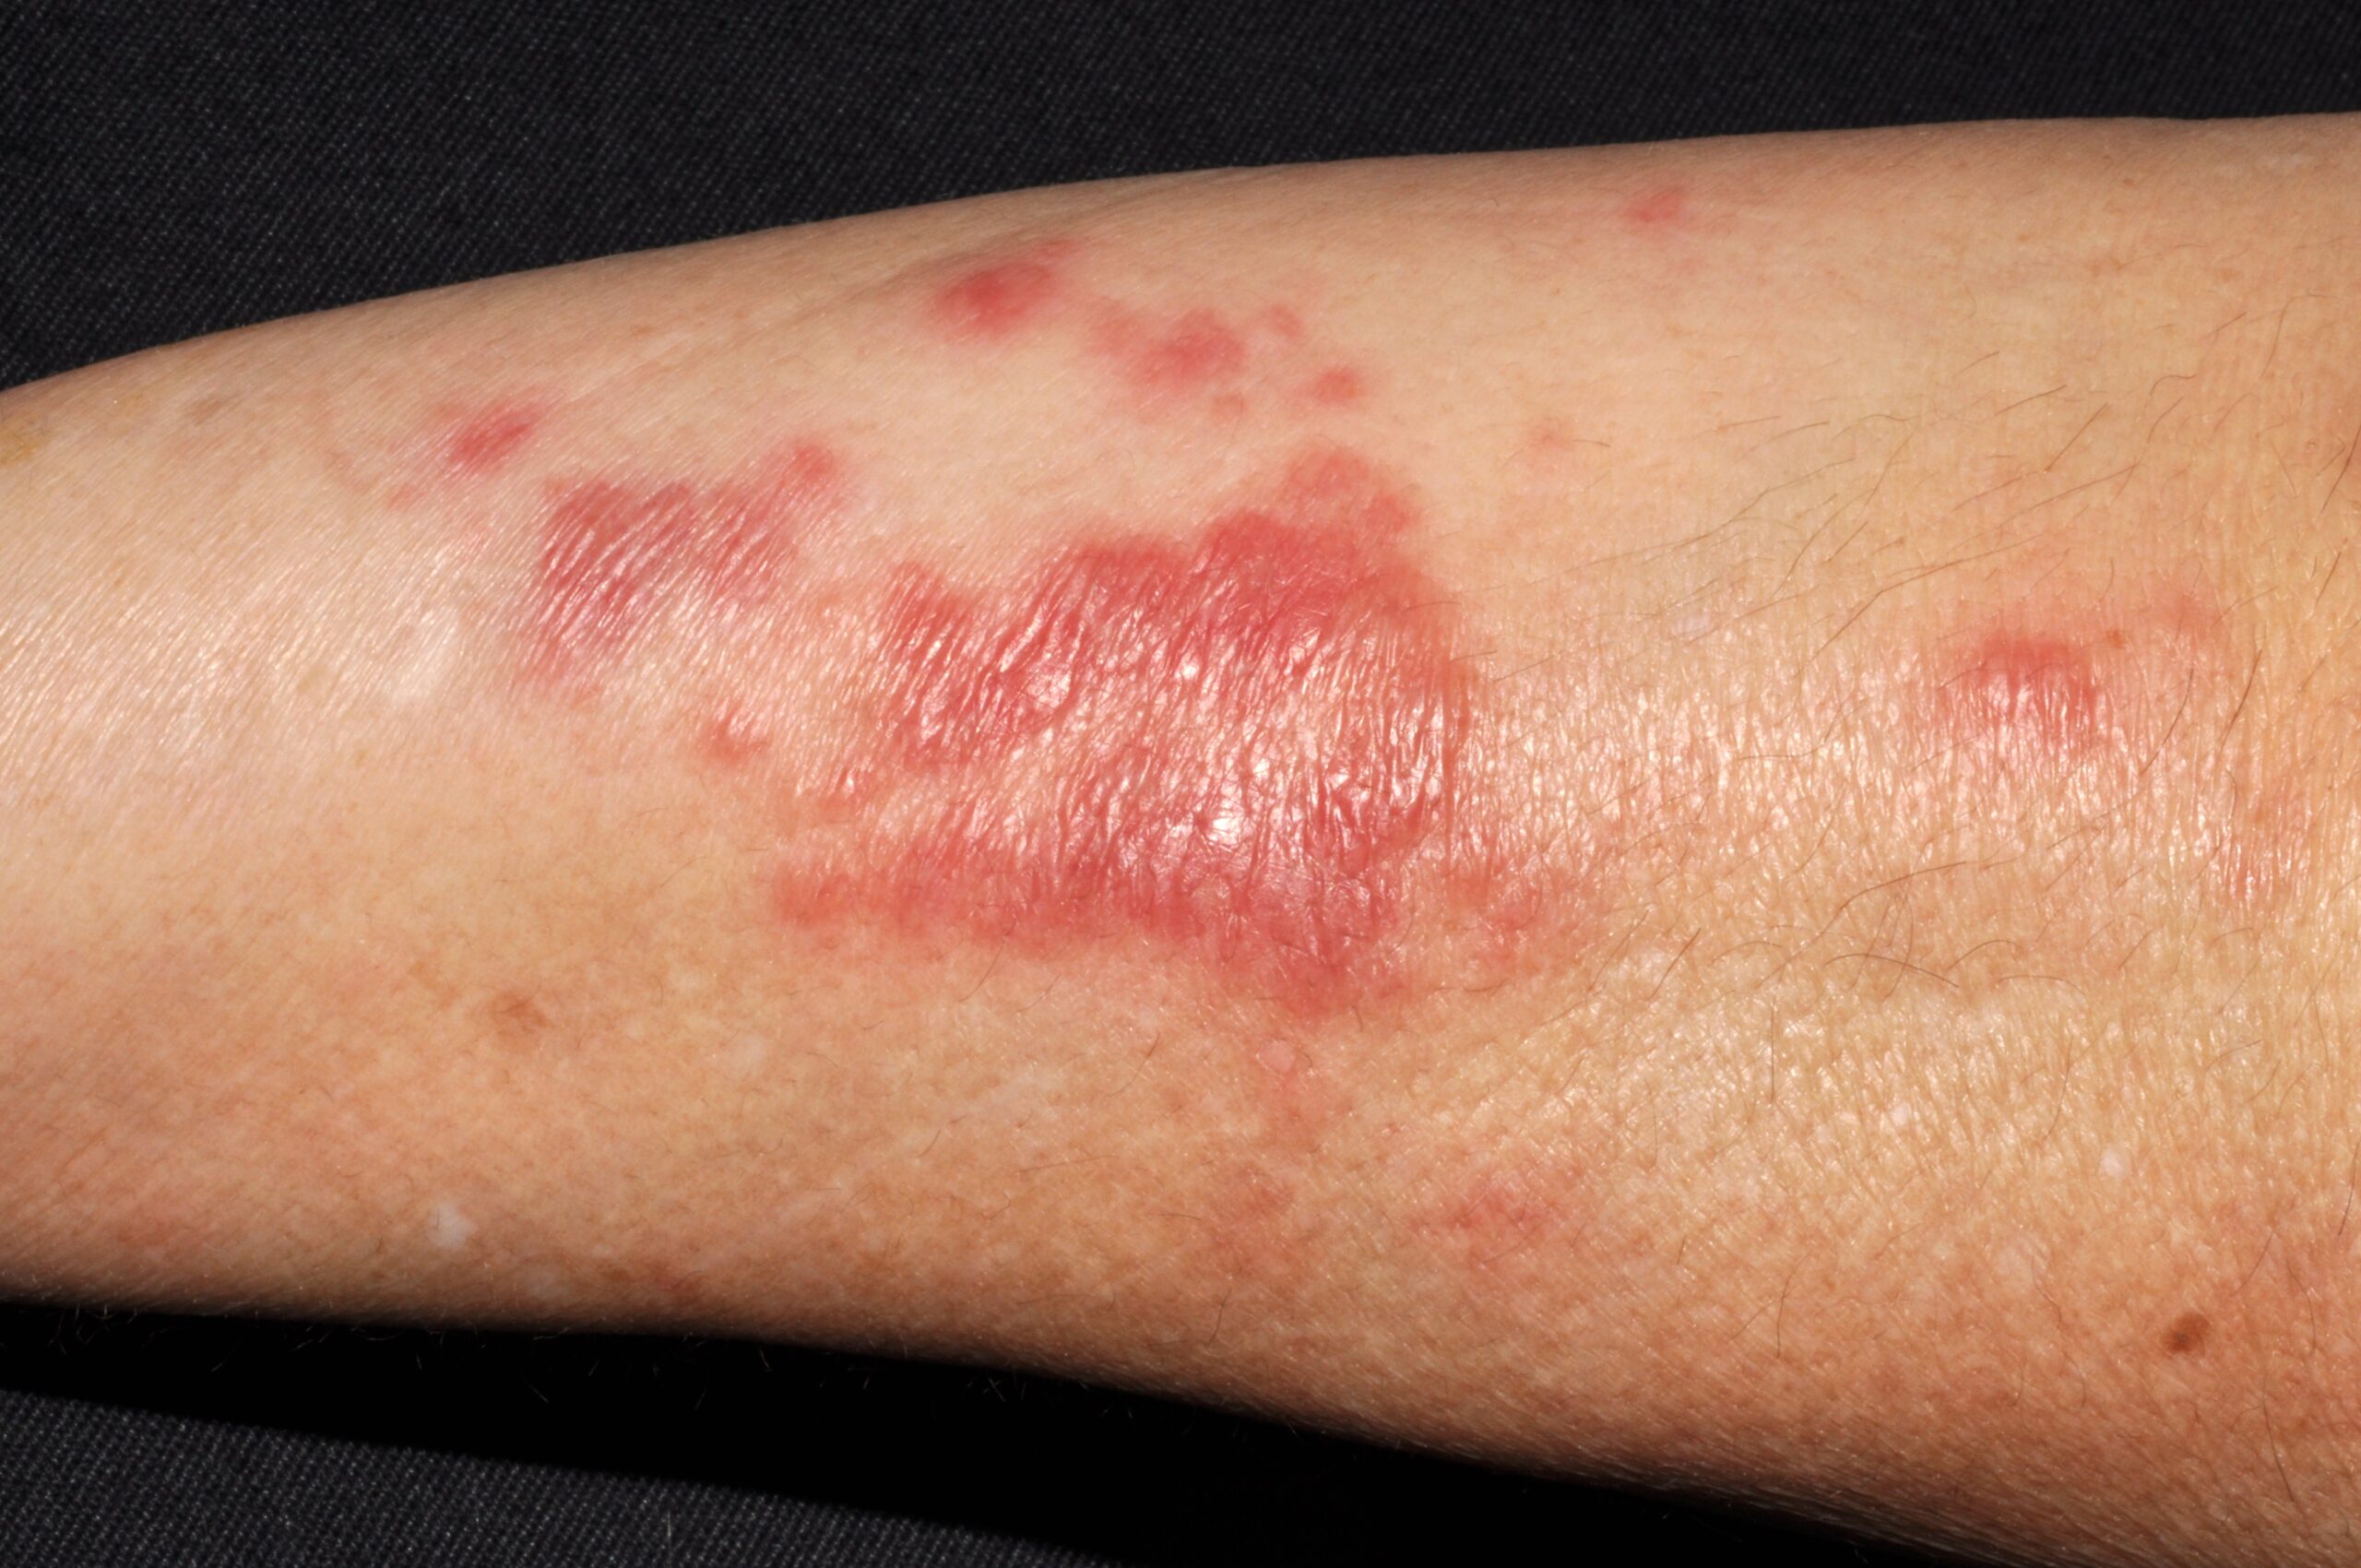
La piel puede afectarse de una forma exclusiva o bien en el contexto de una amiloidosis sistémica. Las amiloidosis puramente cutáneas incluyen la amiloidosis macular (máculas pigmentadas de bordes imprecisos, típicamente en la espalda), la amiloidosis papular o liquenoide, caracterizada por pápulas marrón-grisáceas de evolución crónica y localizadas en la región pretibial), la amiloidosis bifásica y la amiloidosis nodular. Las dos primeras son intensamente pruriginosas y existe entre ellas un cierto solapamiento (Marano AL, 2018), el amiloide puede derivar de los los queratinocitos apoptoicos y una parte de su composición estar formada material fibrilar de queratina (Yang M, 2009). La amiloidosis bifásica representa una combinación las 2 anteriores, mientras que la amiloidosis nodular (AN) representa una discrasia plasmocitaria localizada con un riesgo bajo de manifestarse como enfermedad sistémica (Janodia R, 2026). Se debe a la proliferación de células plasmáticas y al depósito de cadenas ligeras de inmunoglobulinas en la piel, sin asociación con amiloidosis sistémica ni con discrasias hematológicas. En algunos casos se ha asociado a otras enfermedades autoinmunes del tejido conectivo, siendo el síndrome de Sjögren (SS) la afección que presenta una asociación más fuerte. La coexistencia de amiloidosis nodular y SS se ha descrito especialmente en mujeres que se encuentran en la séptima década de vida que presentan lesiones nodulares en el tronco y/o las extremidades inferiores, mientras que la localización acral y facial es típica de la AN en ausencia de SS (Llamas-Molina JM, 2023).
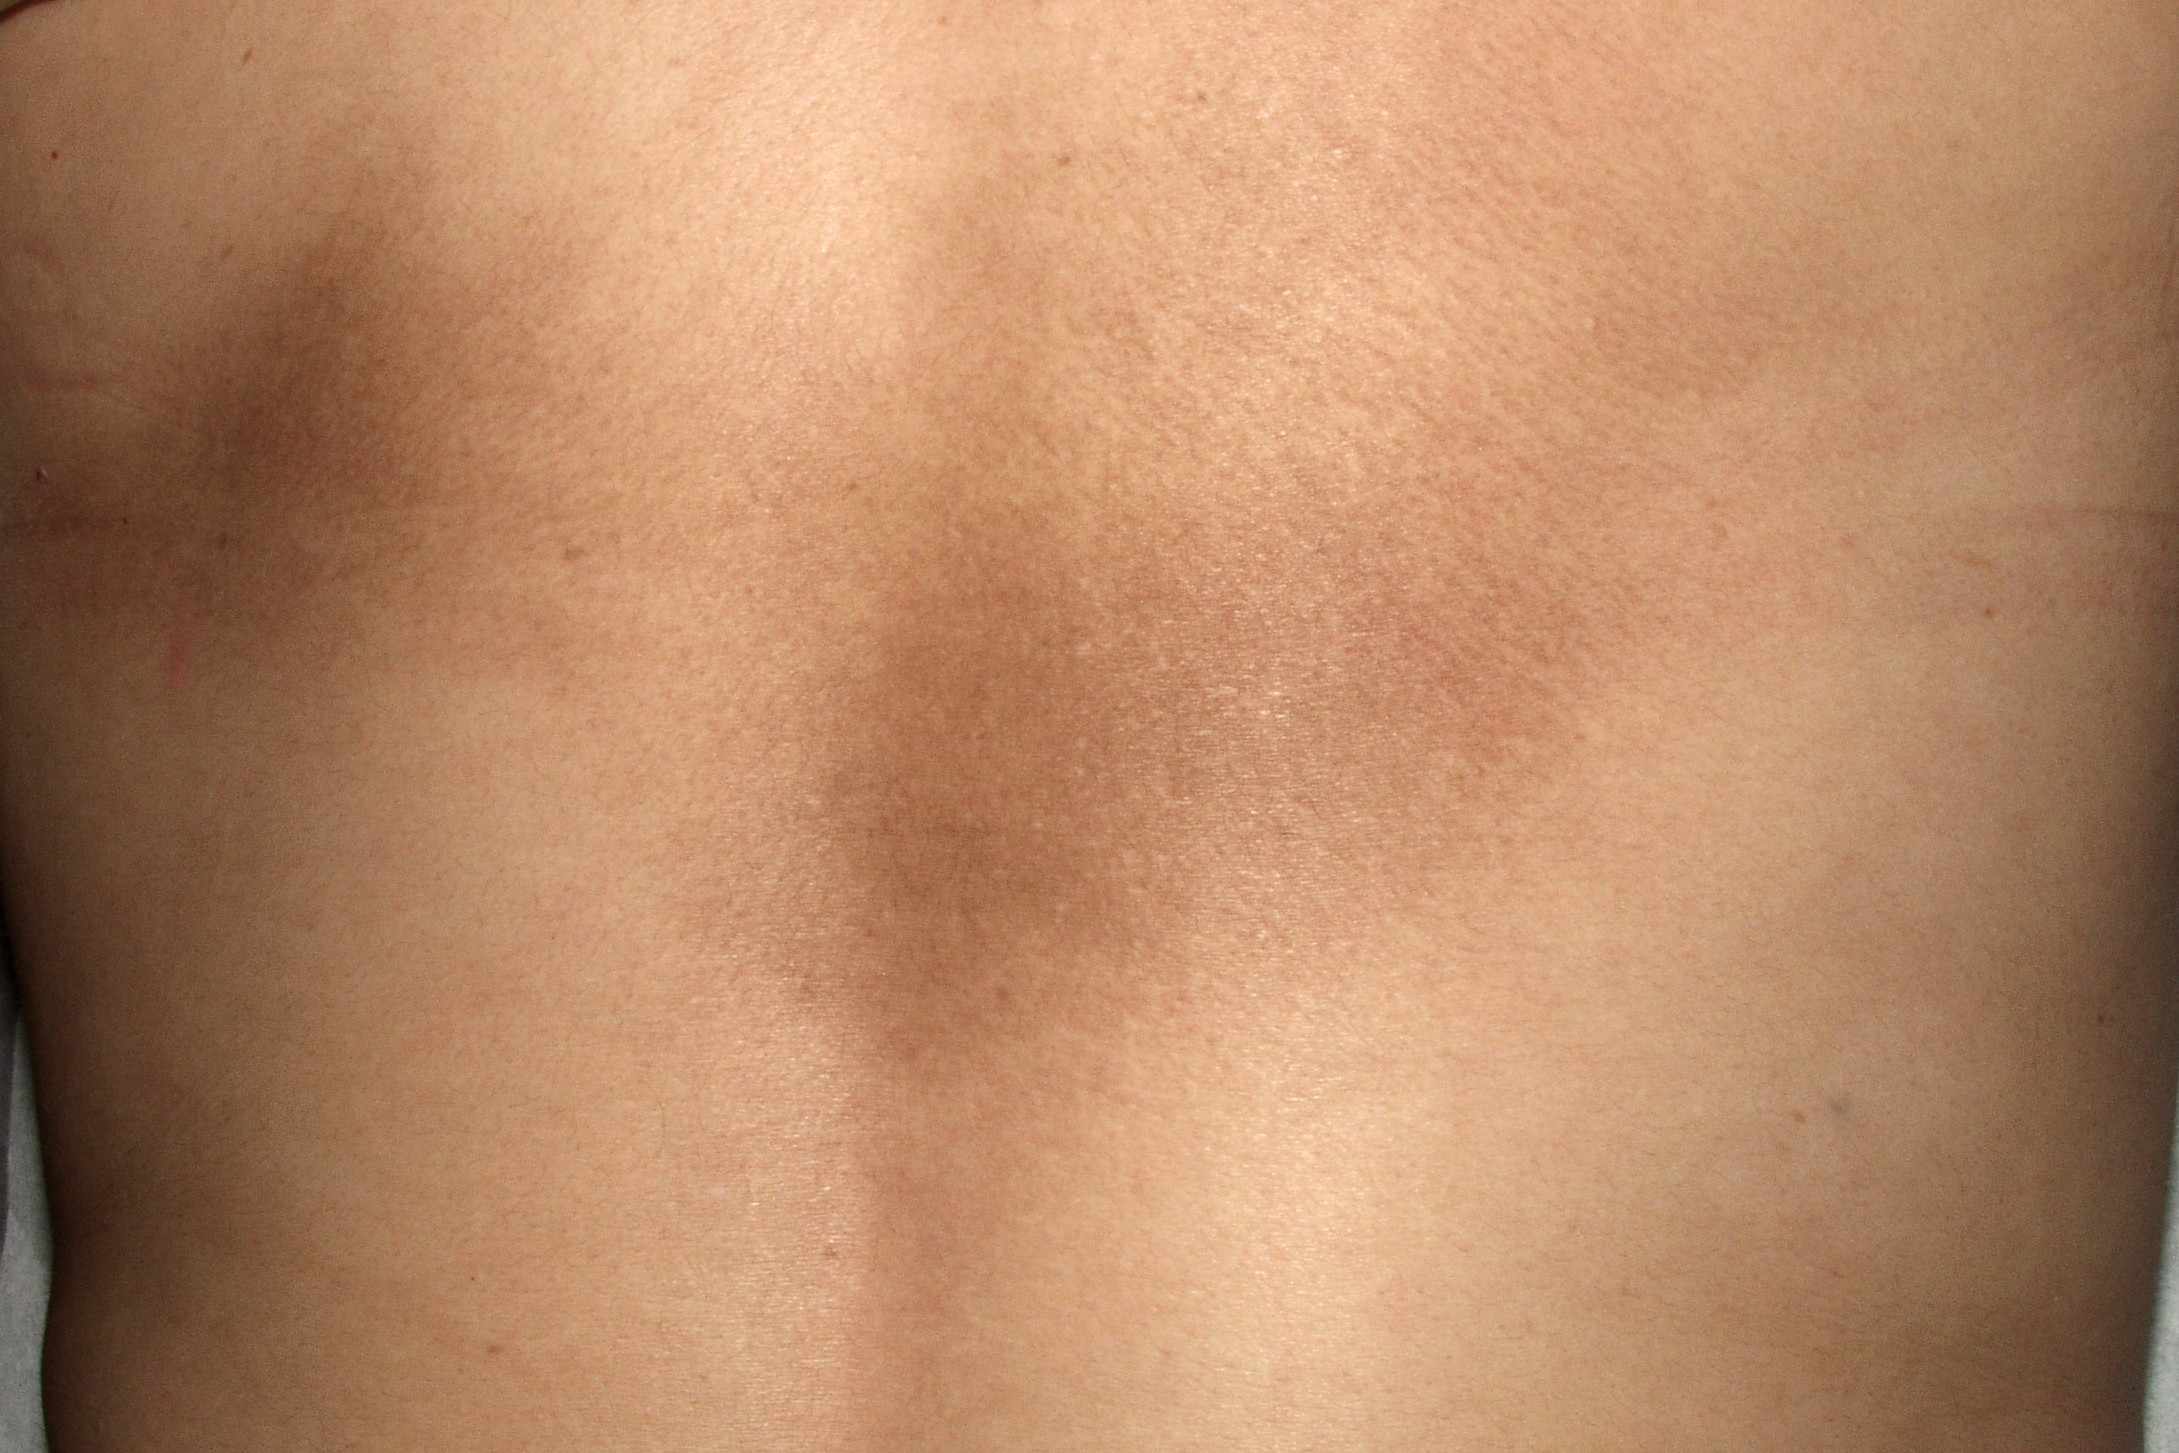
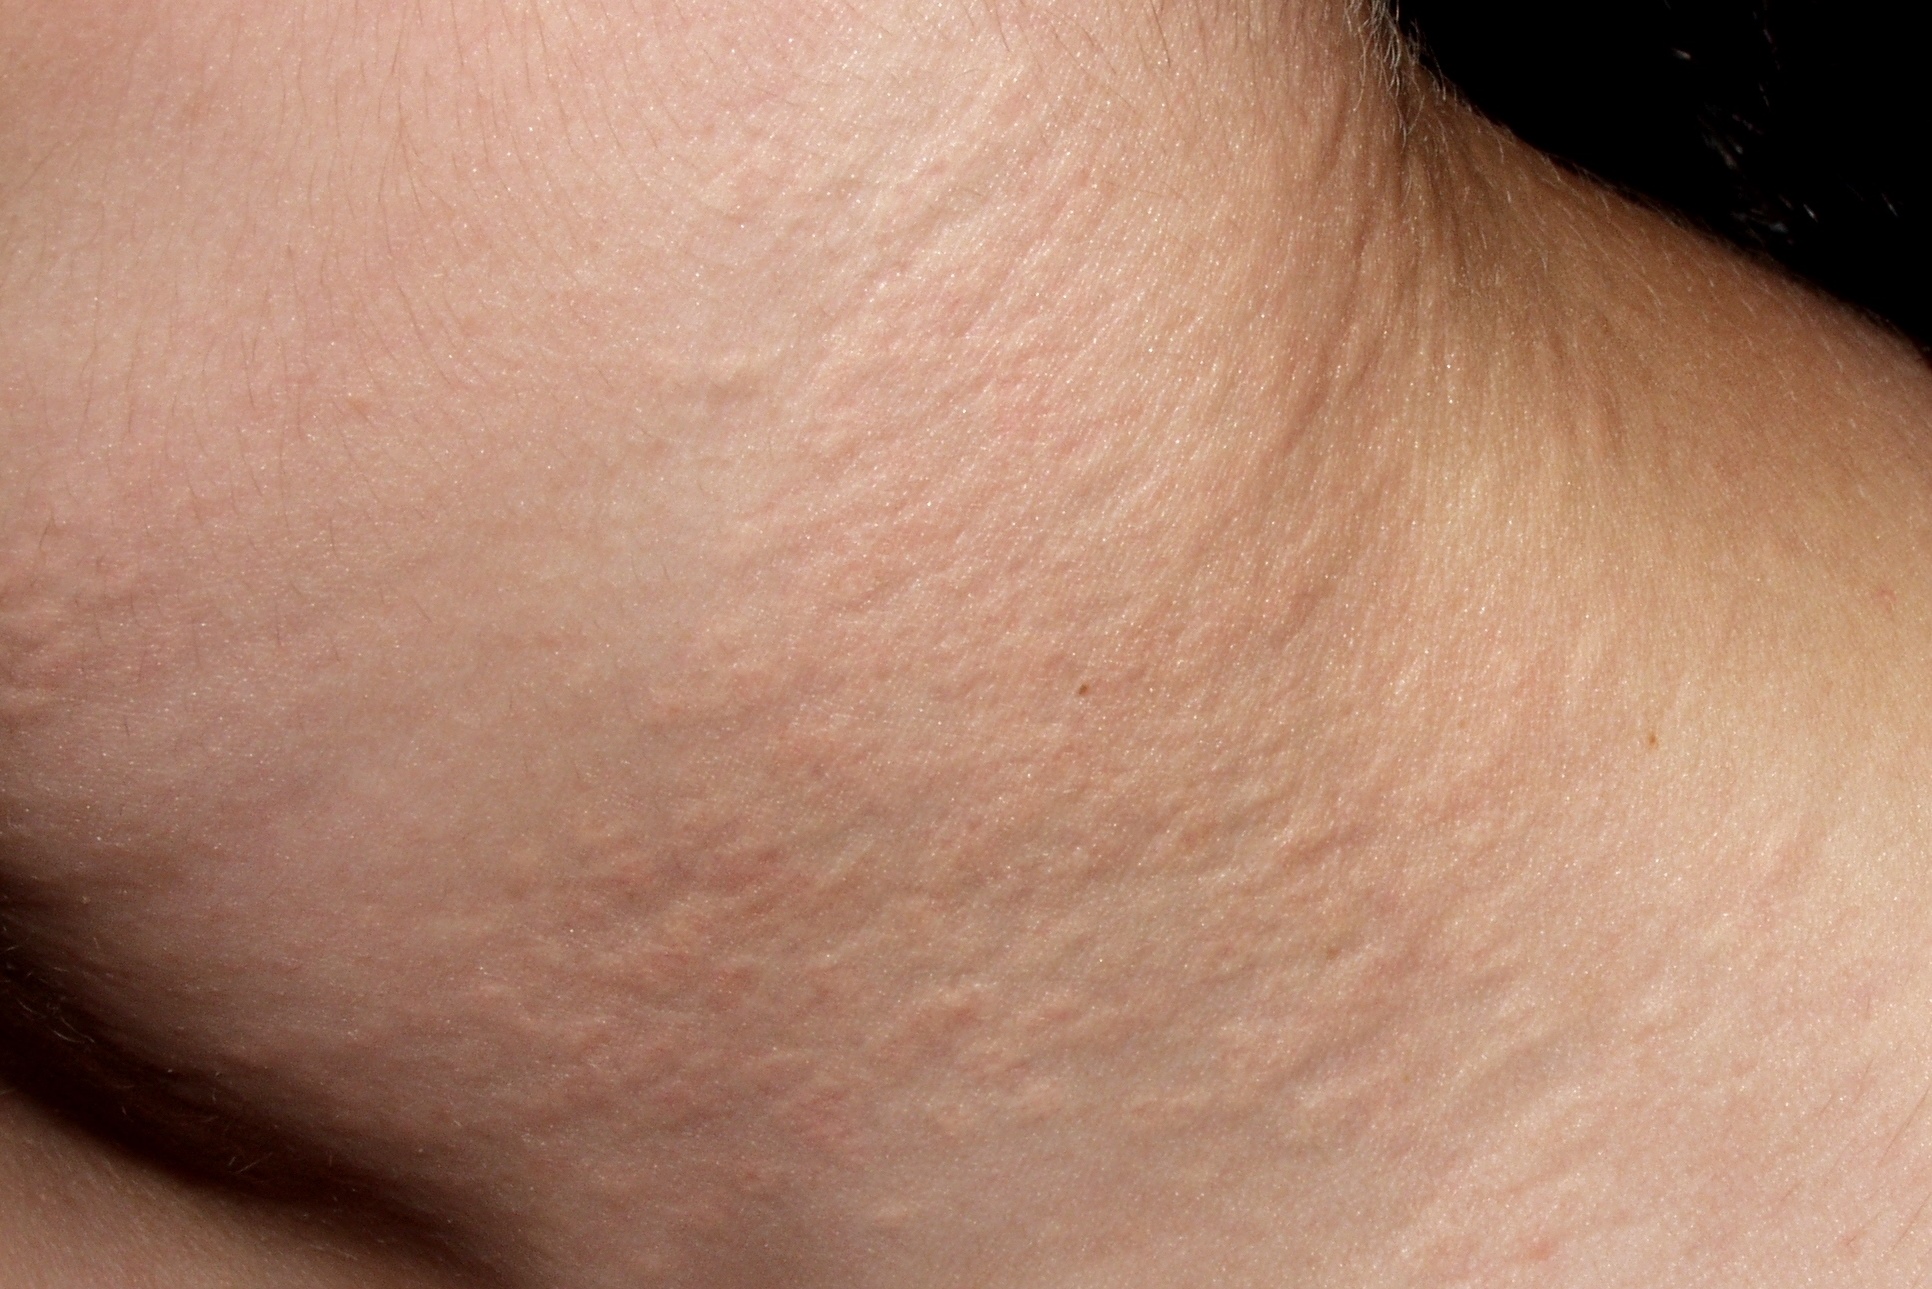
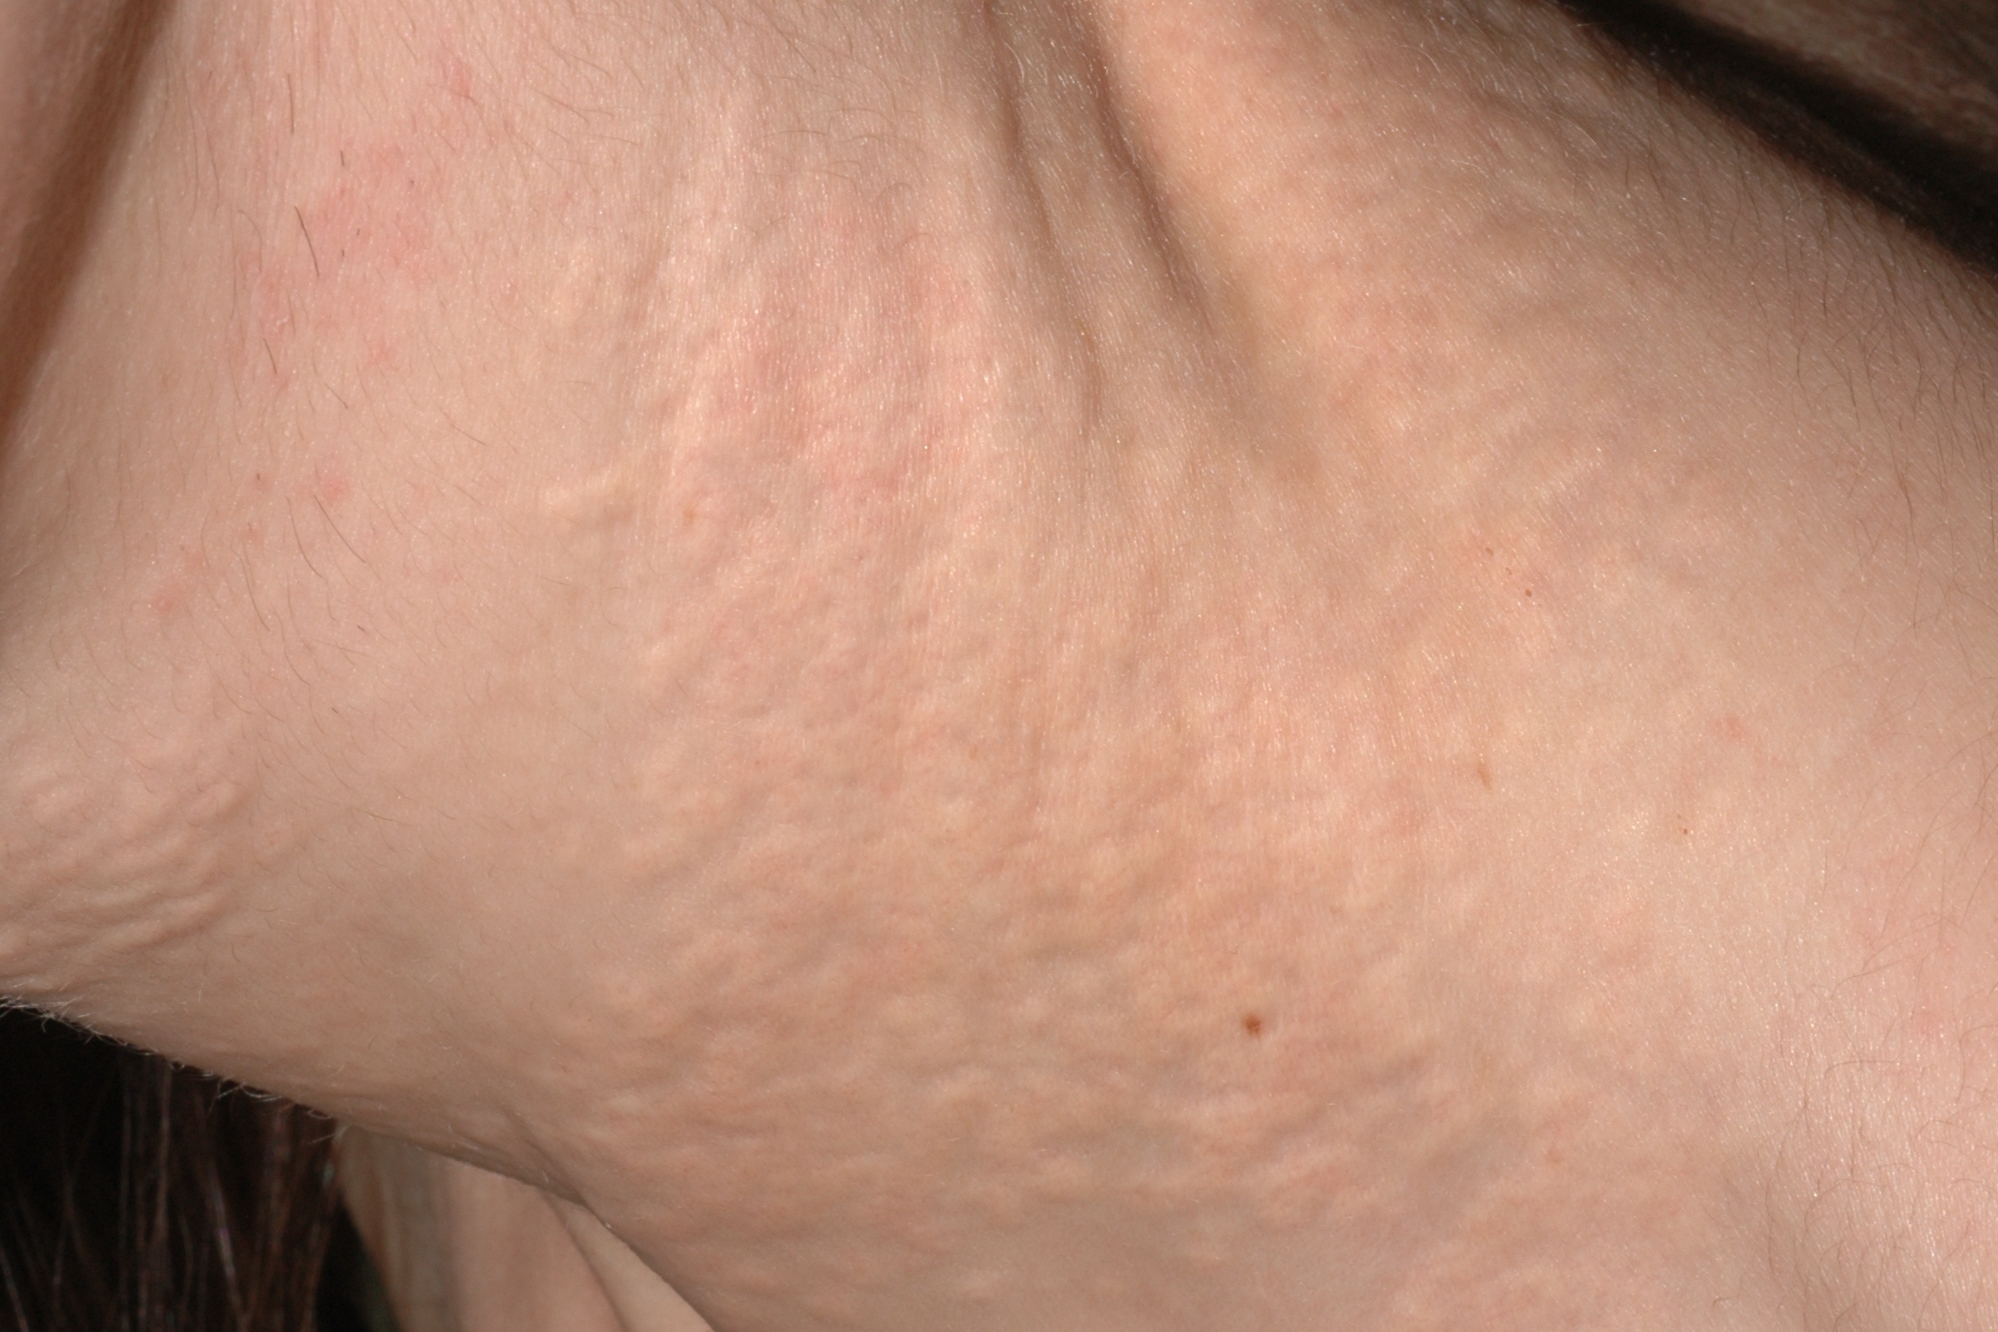
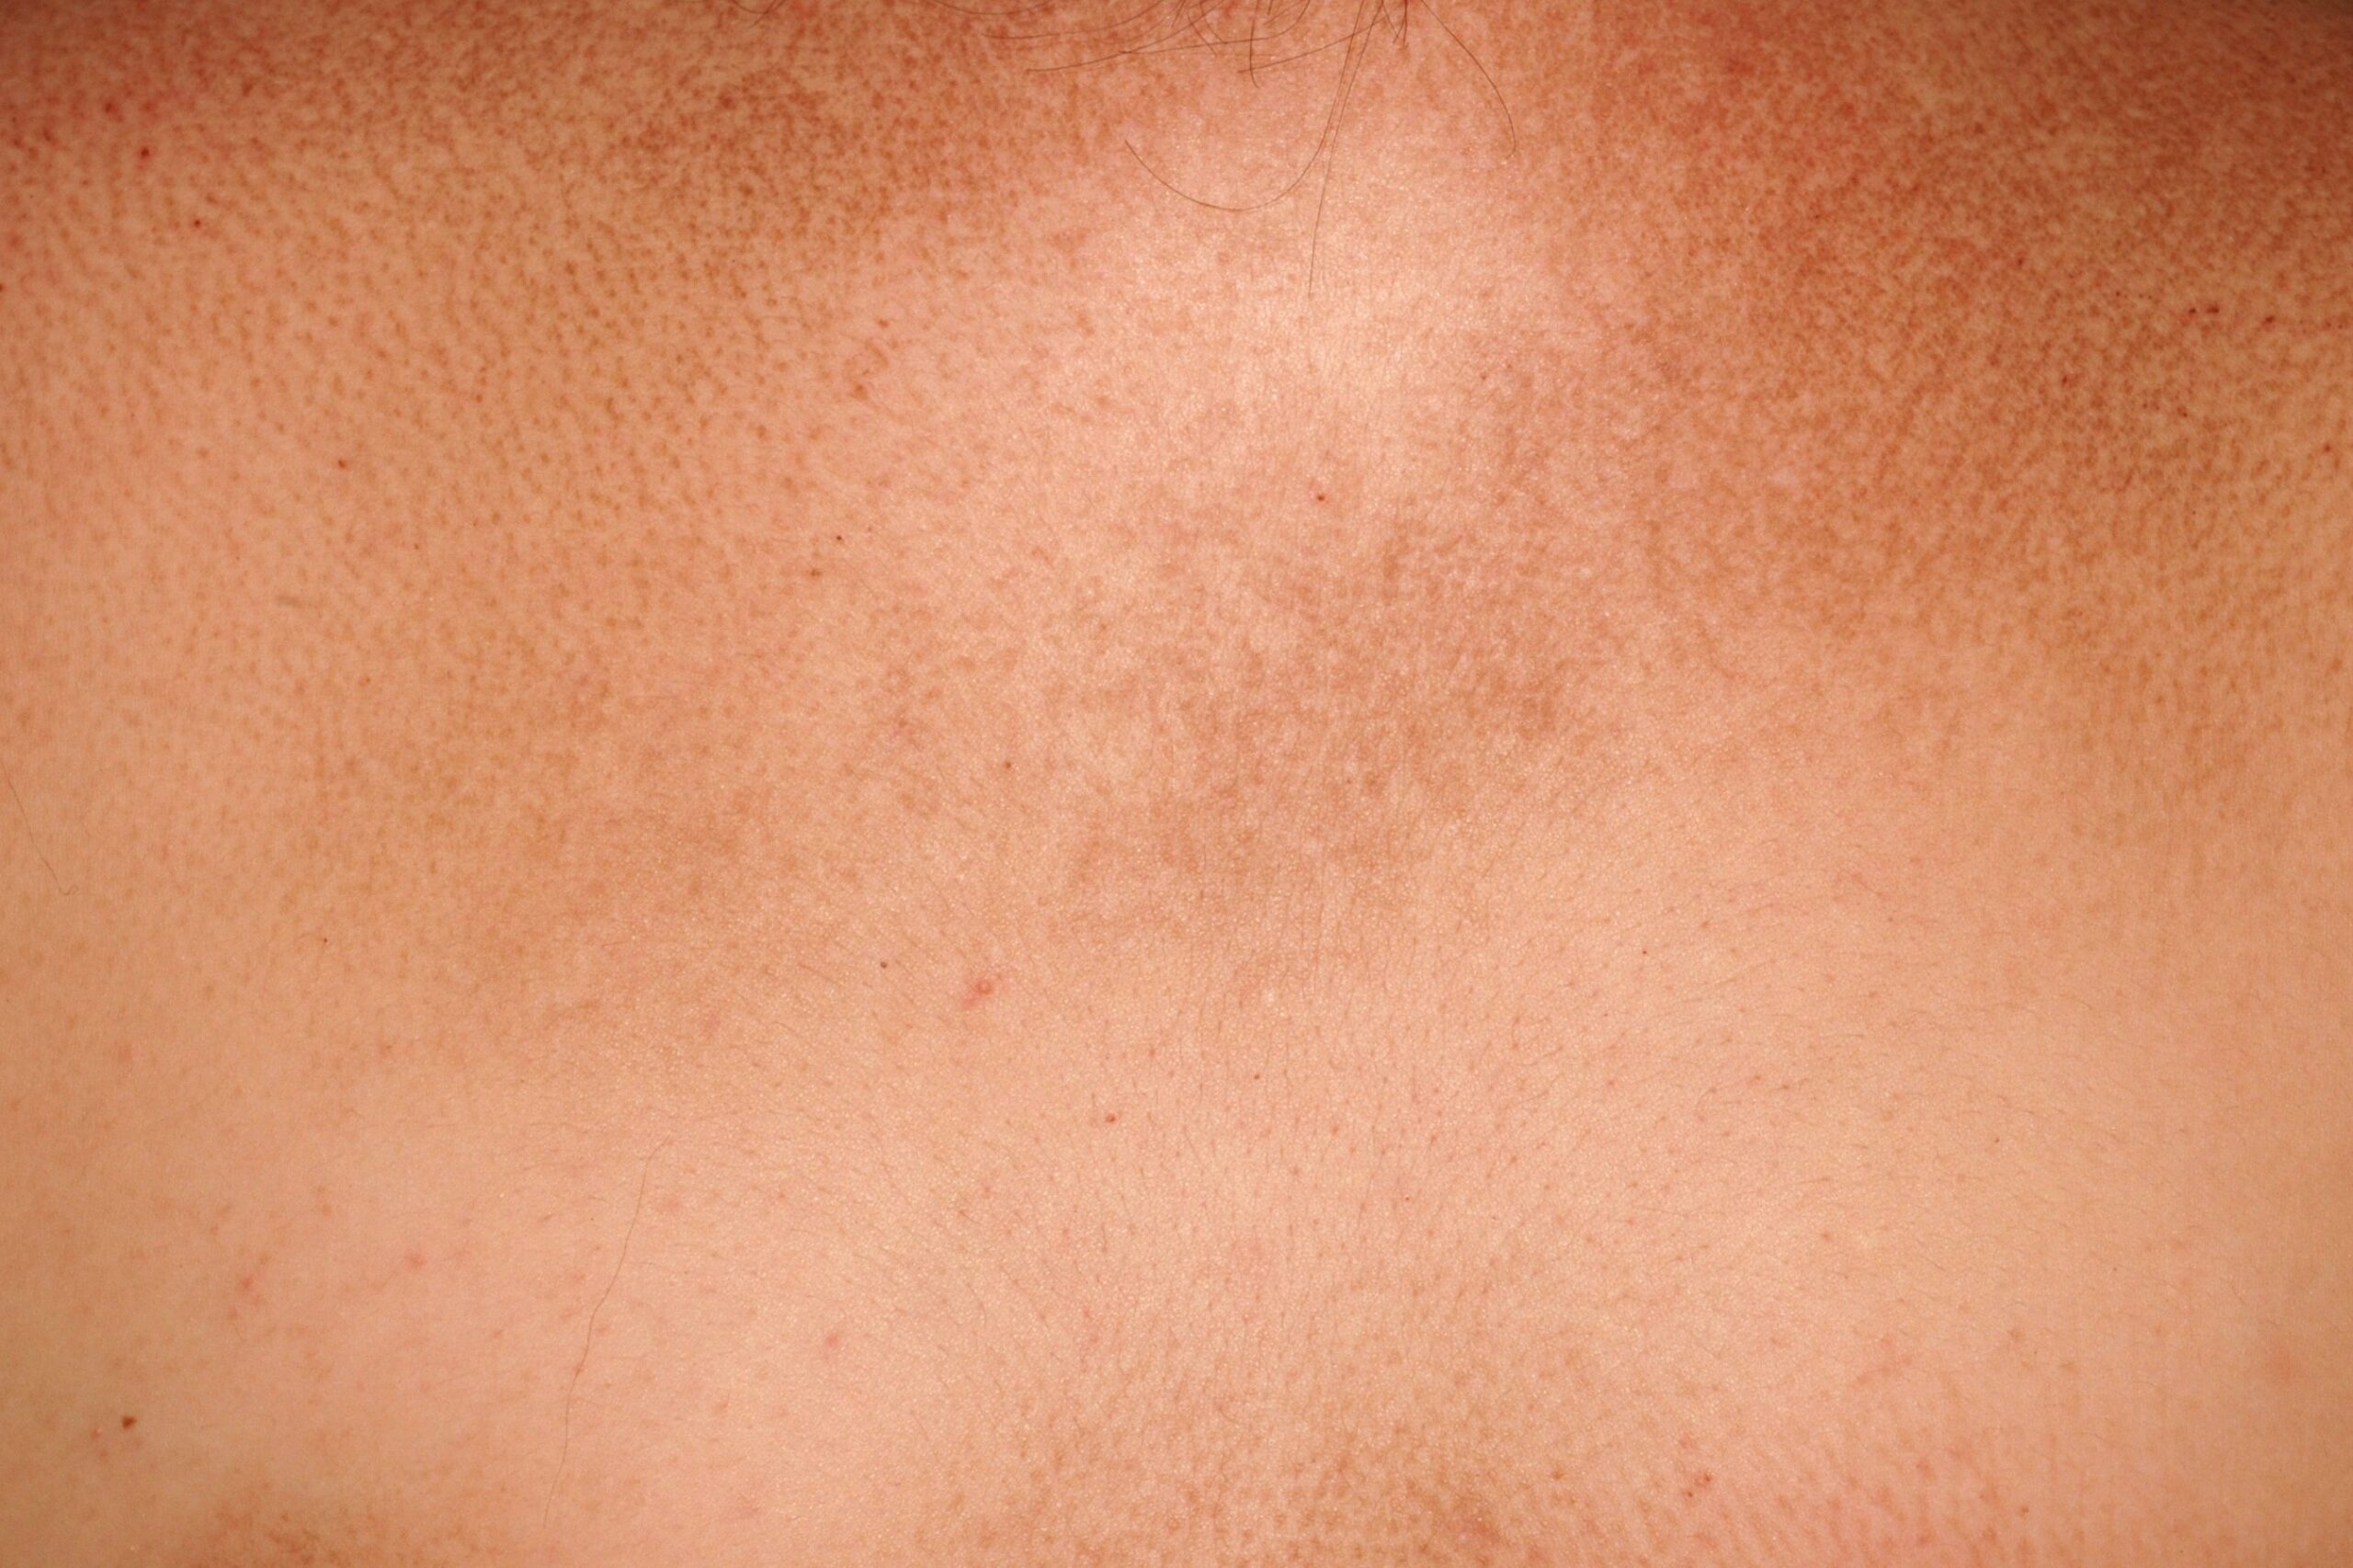
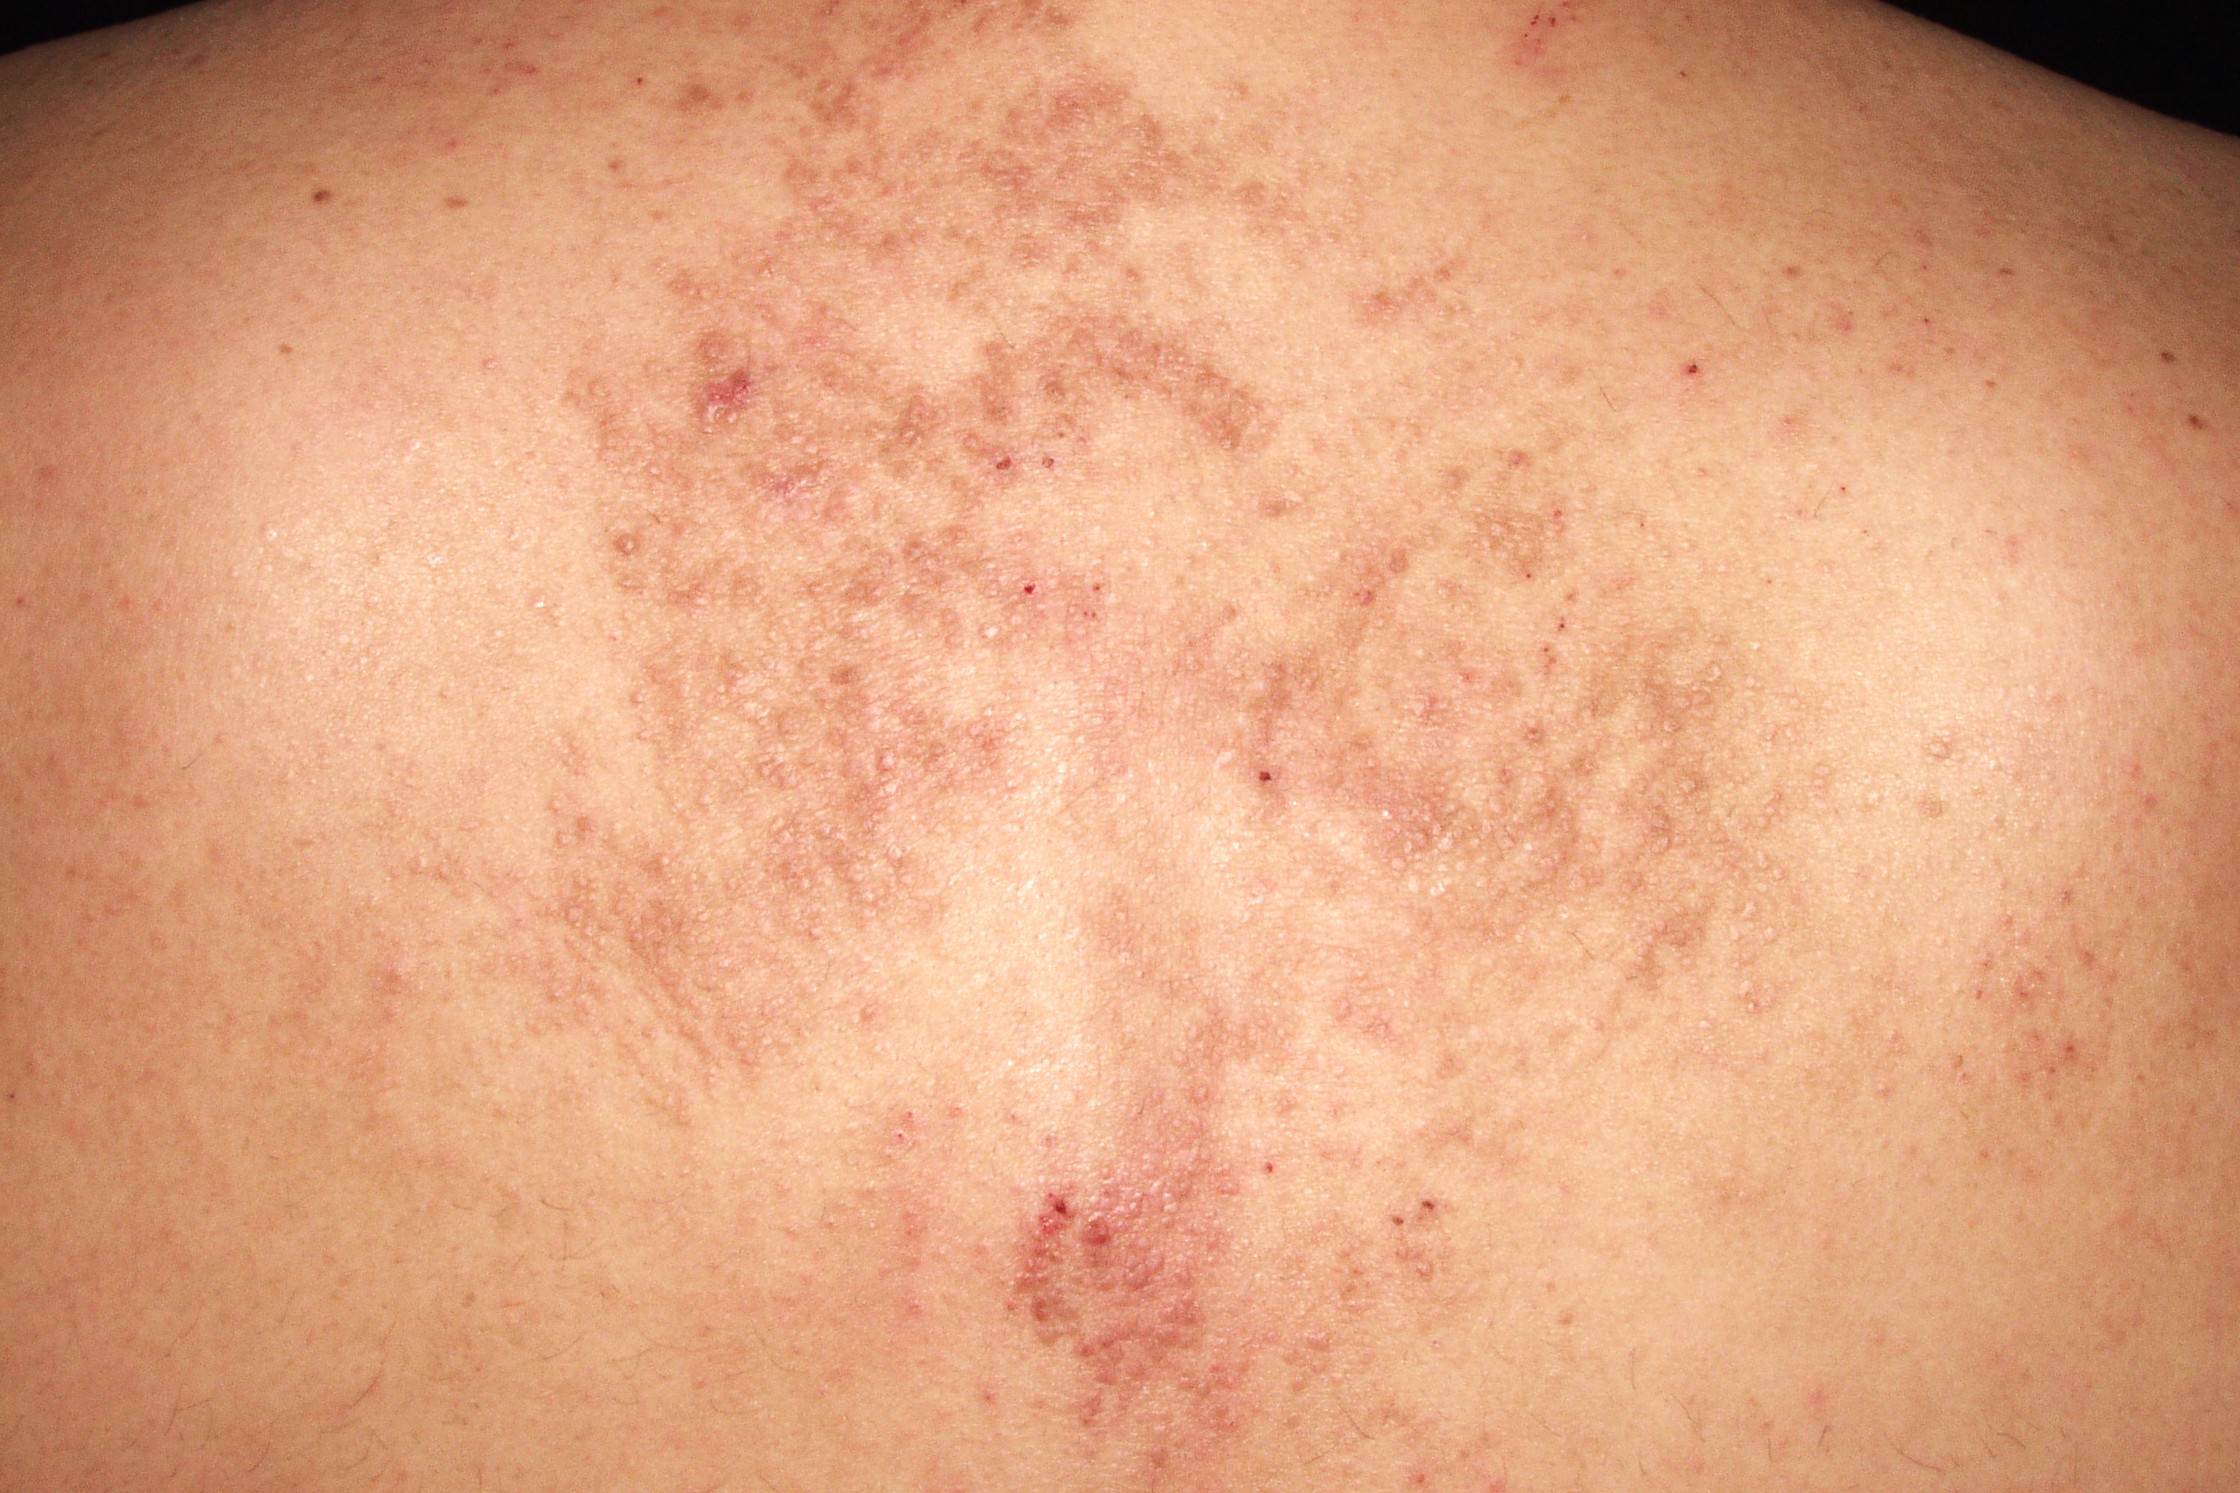
Amiloïdosi macular E85.4; máculas pigmentadas secundarias a la fricción del rascado en la región dorsal con pequeños depósitos focales de material eosinofílico facetado en dermis papilar en la histología que se tiñe con rojo Congo
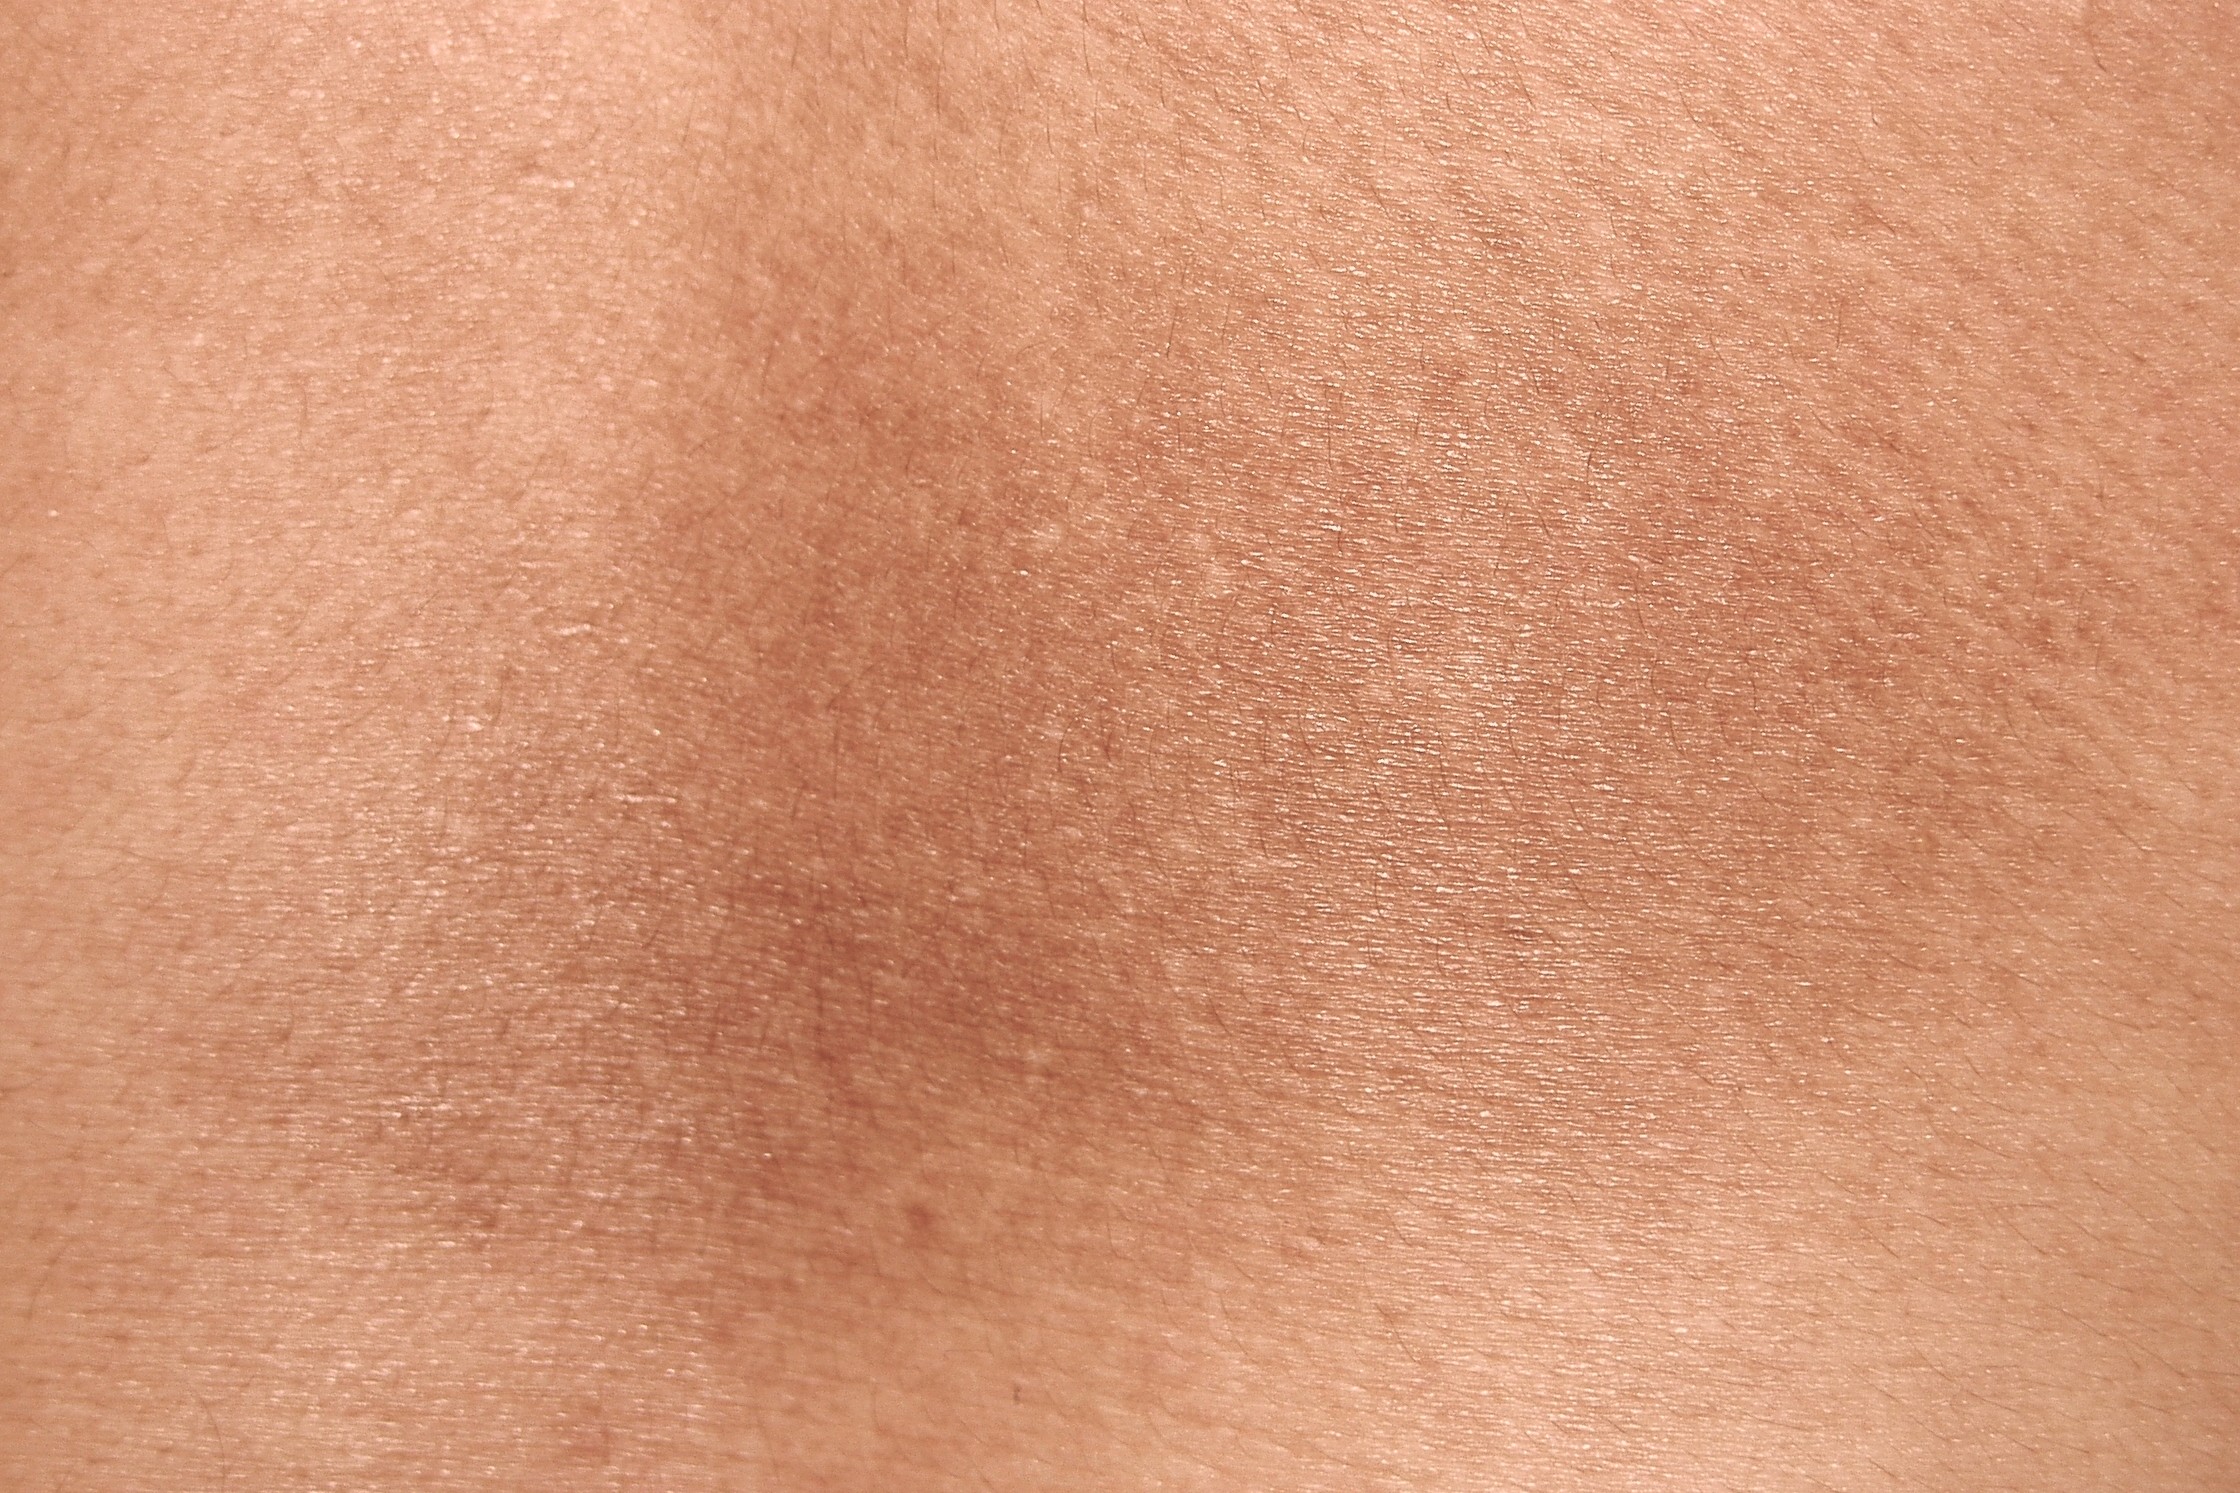
Amiloïdosi macular E85.4; detalle de la anterior
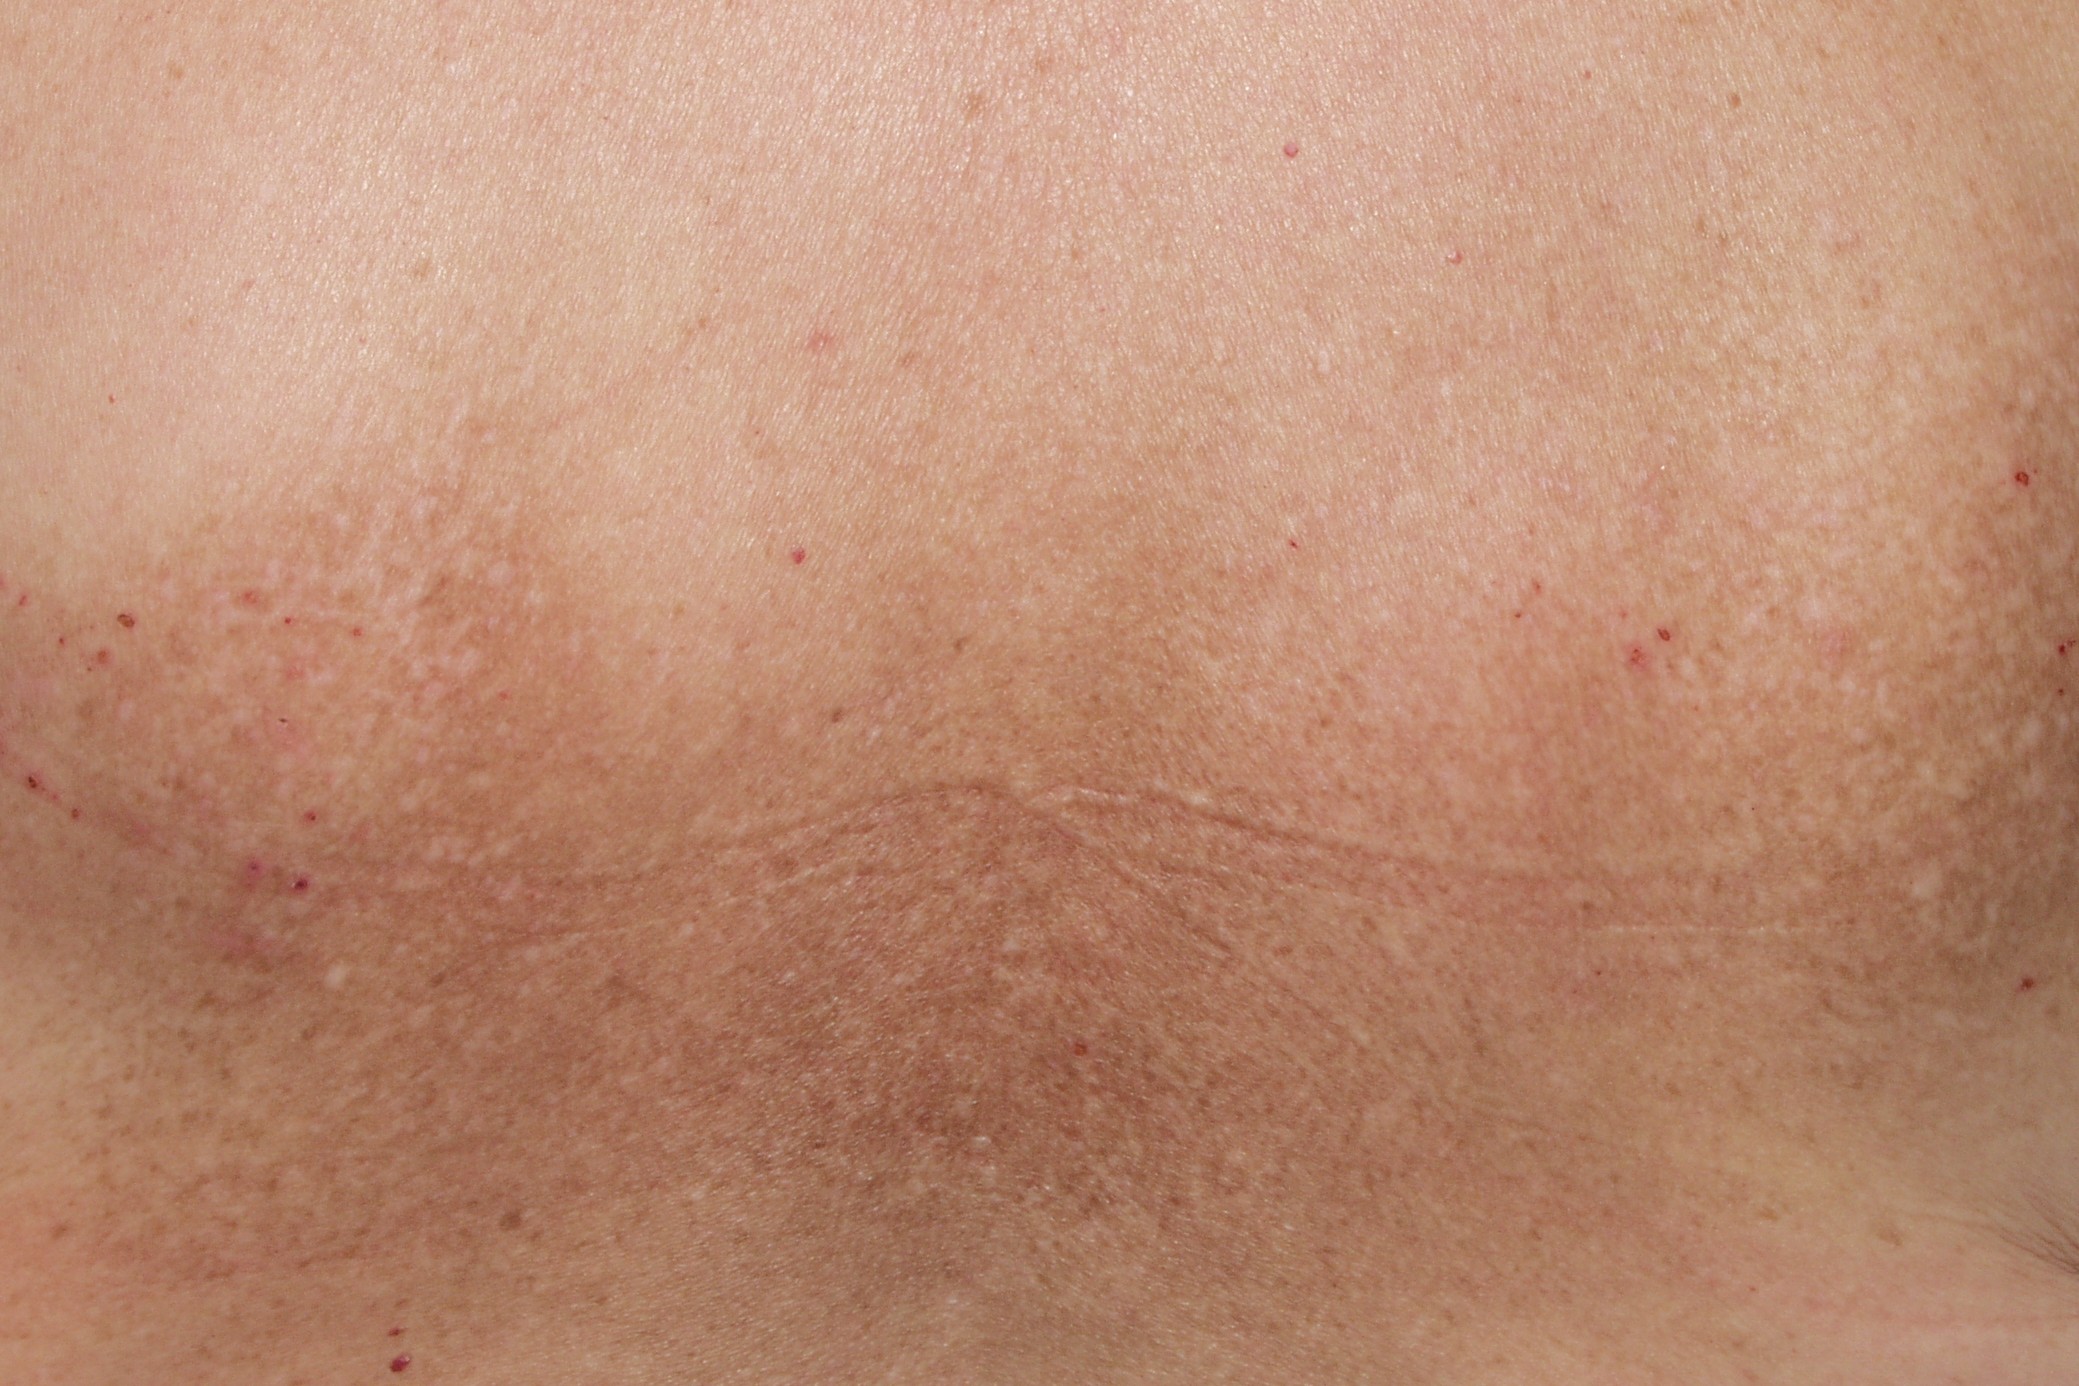
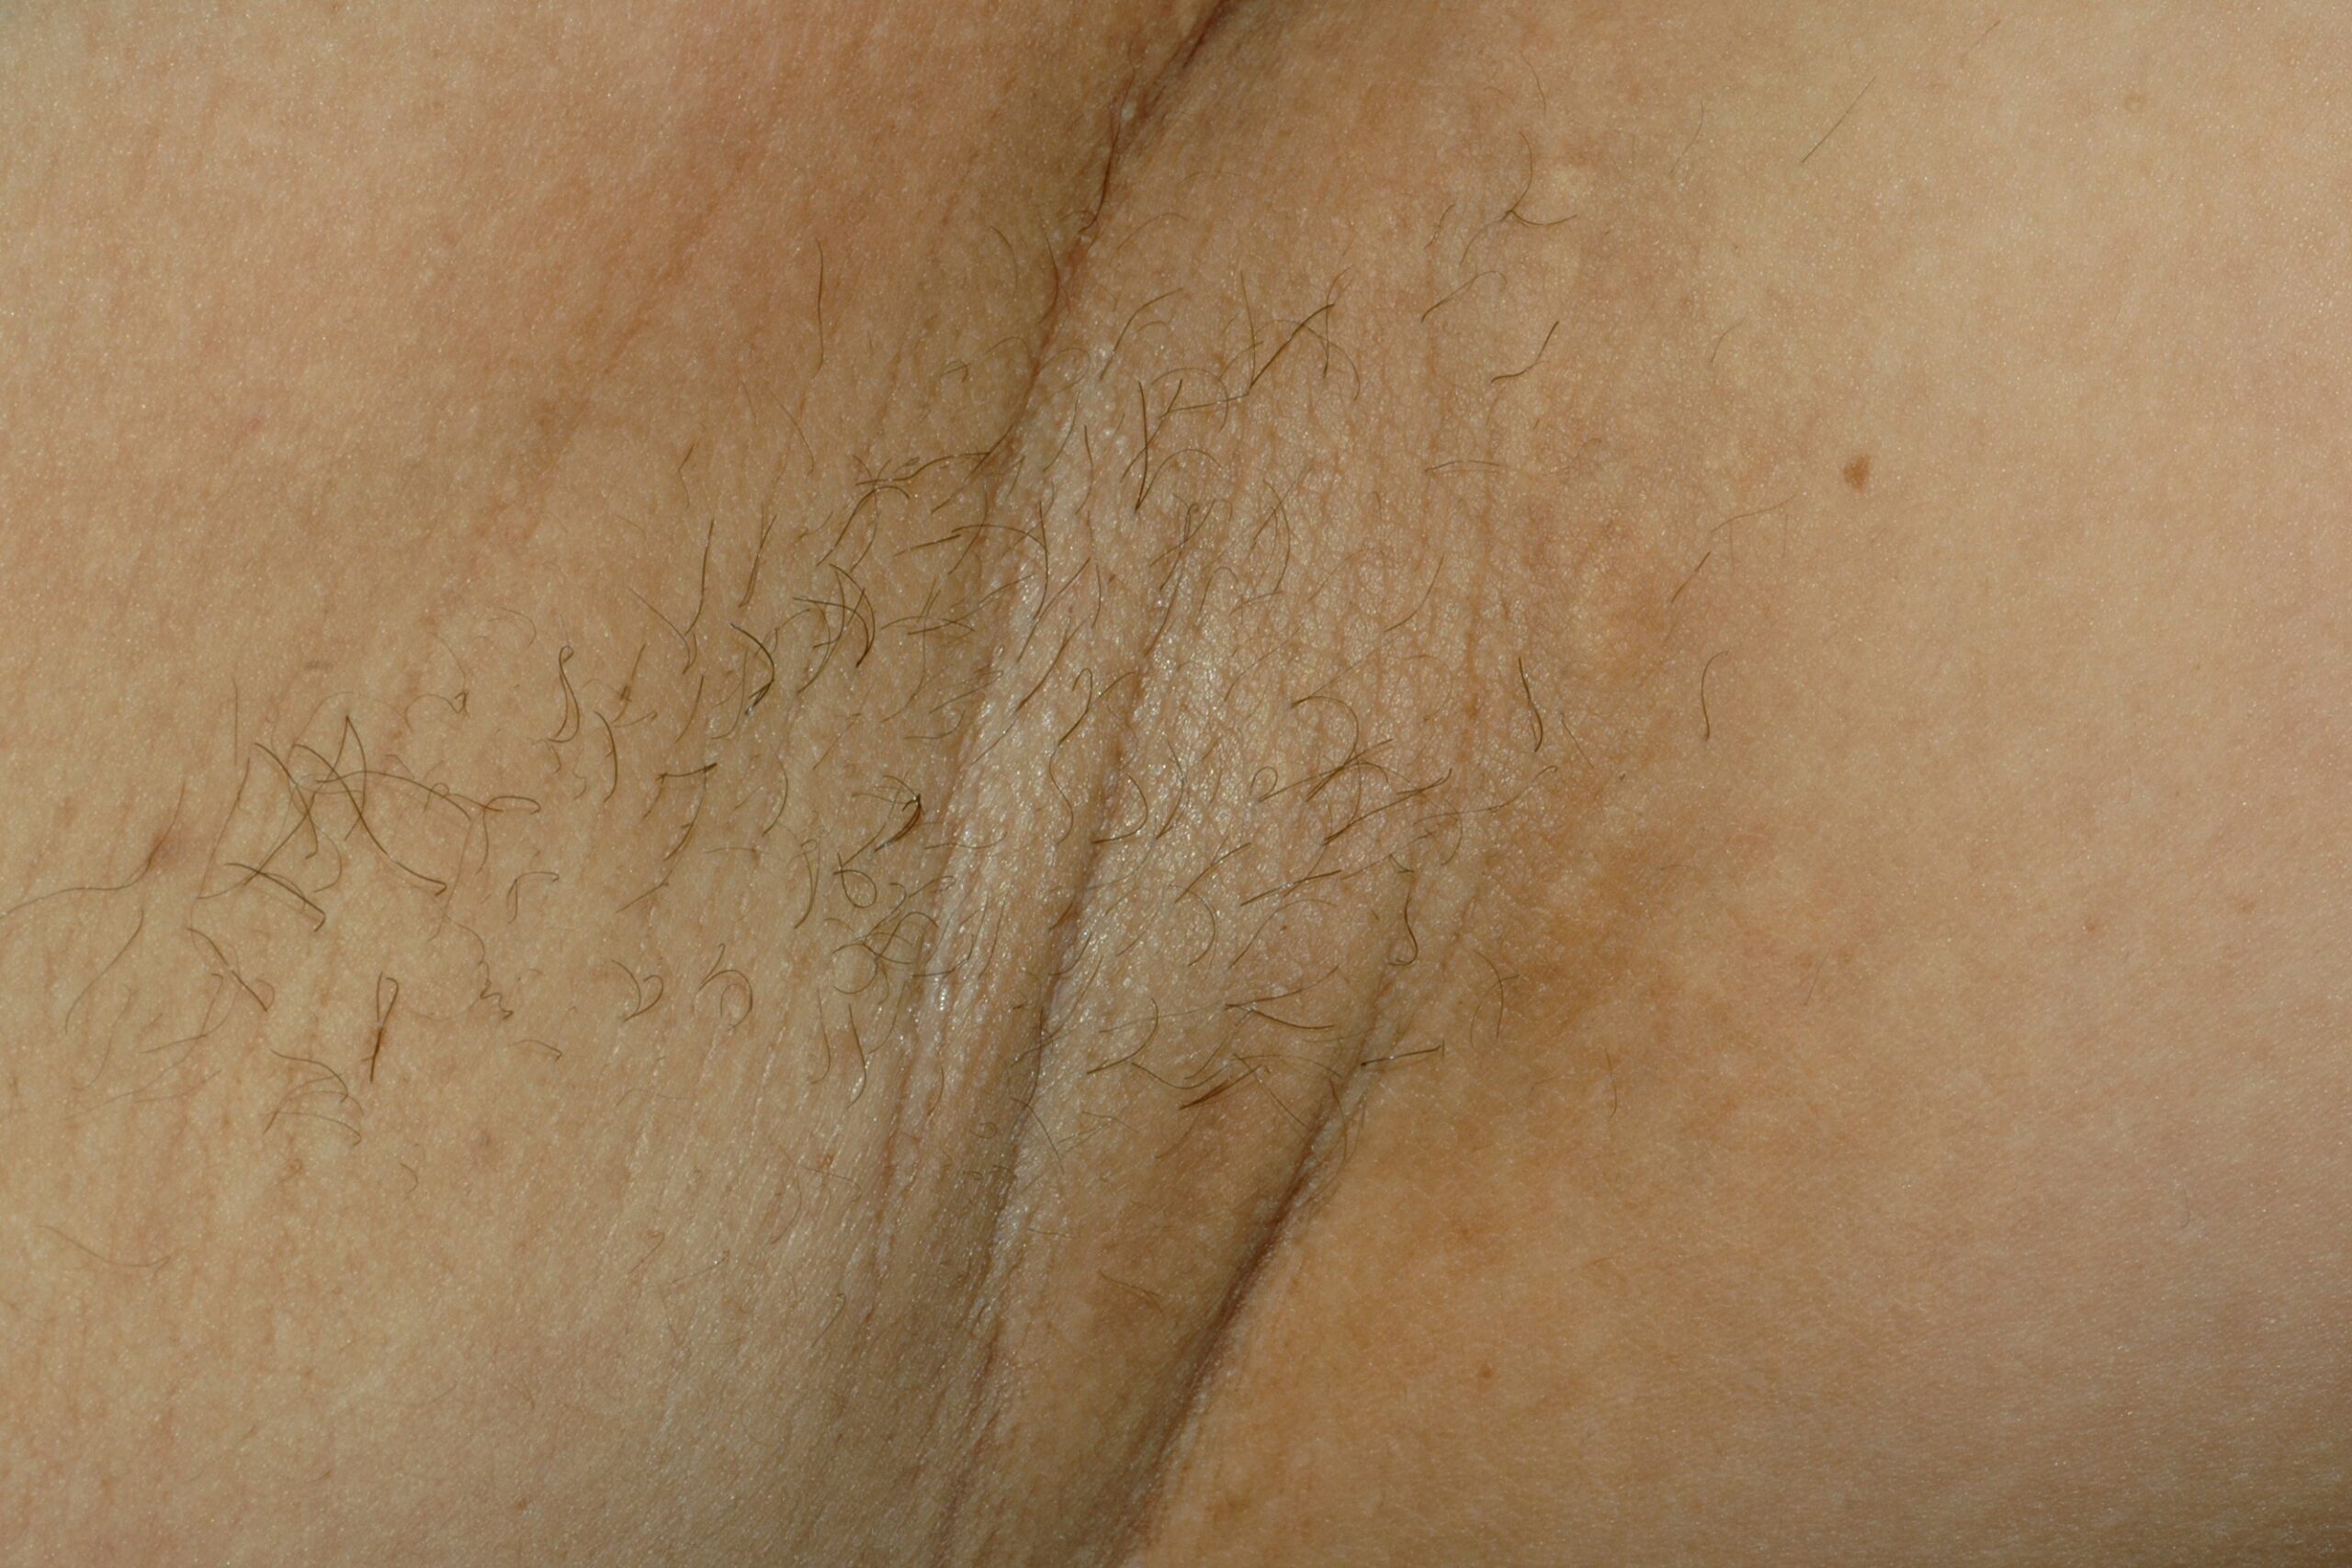
Amiloïdosi macular E85.4; máculas pigmentadas con prurito intenso en cuya histología se detectan depósitos focales de material eosinofílico facetado en dermis papilar que se tiñe con rojo Congo
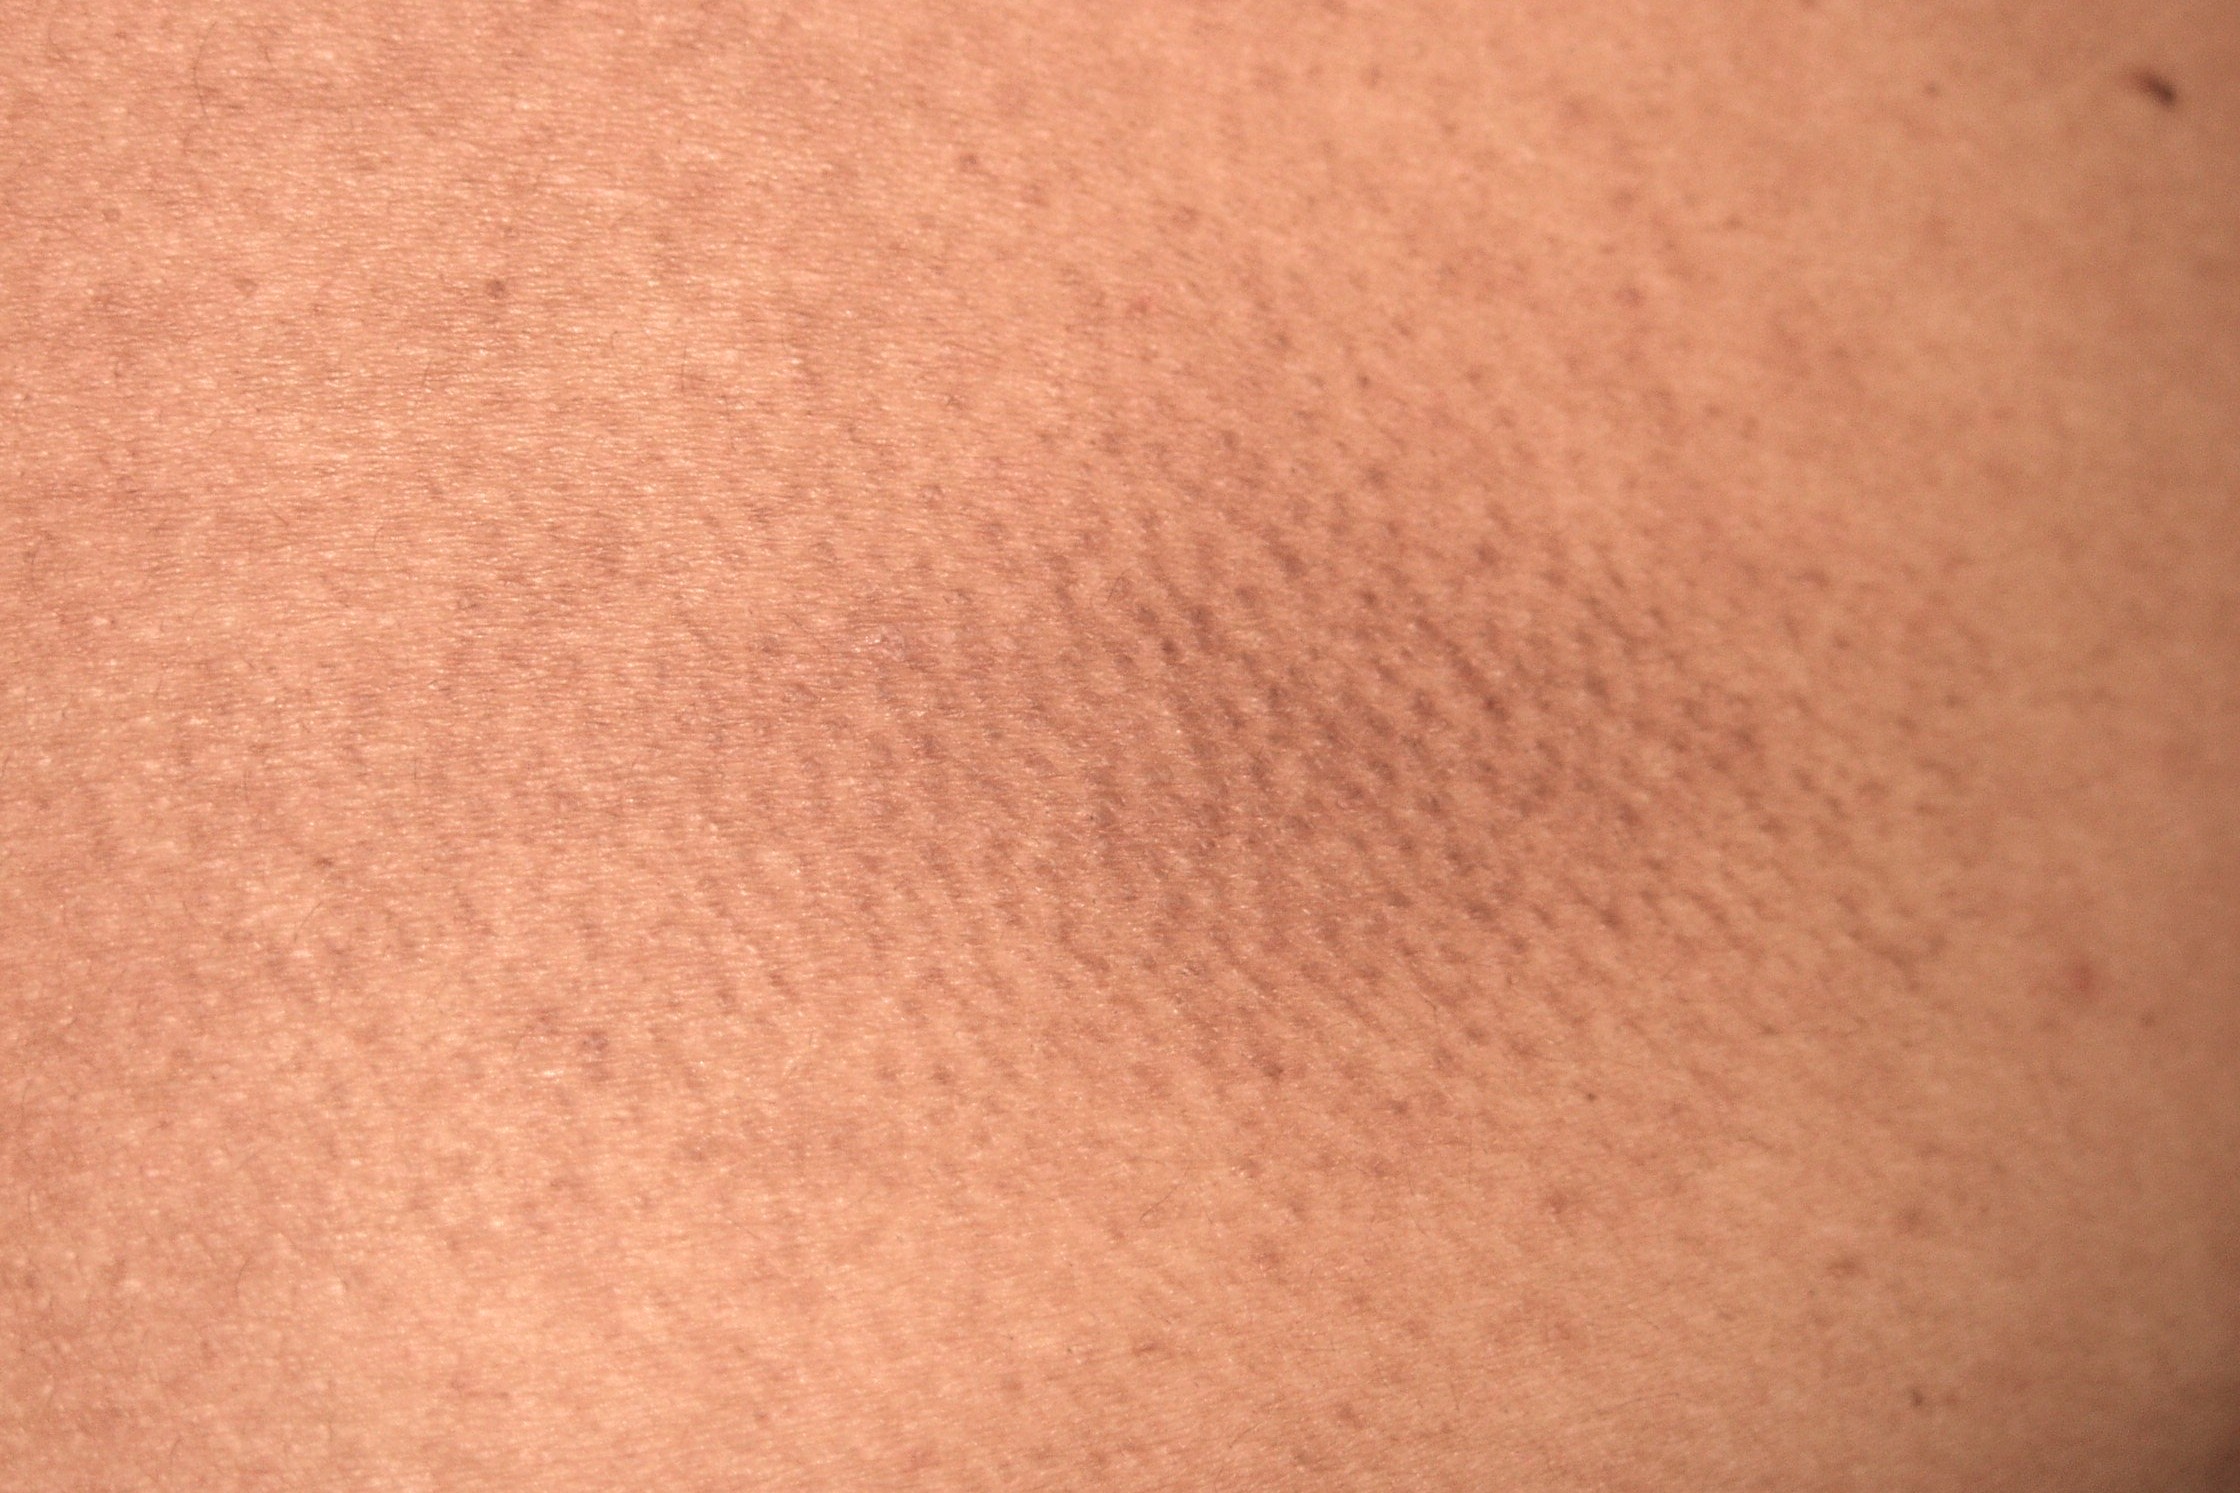
Amiloidosis papular o liquenoide E85; pápulas liquenoides secundarias al rascado en la zona dorsal de la espalda, con hiperqueratosis, acantosis, degeneración hidrópica basal y pequeños glóbulos de material eosinófilo en dermis papilar
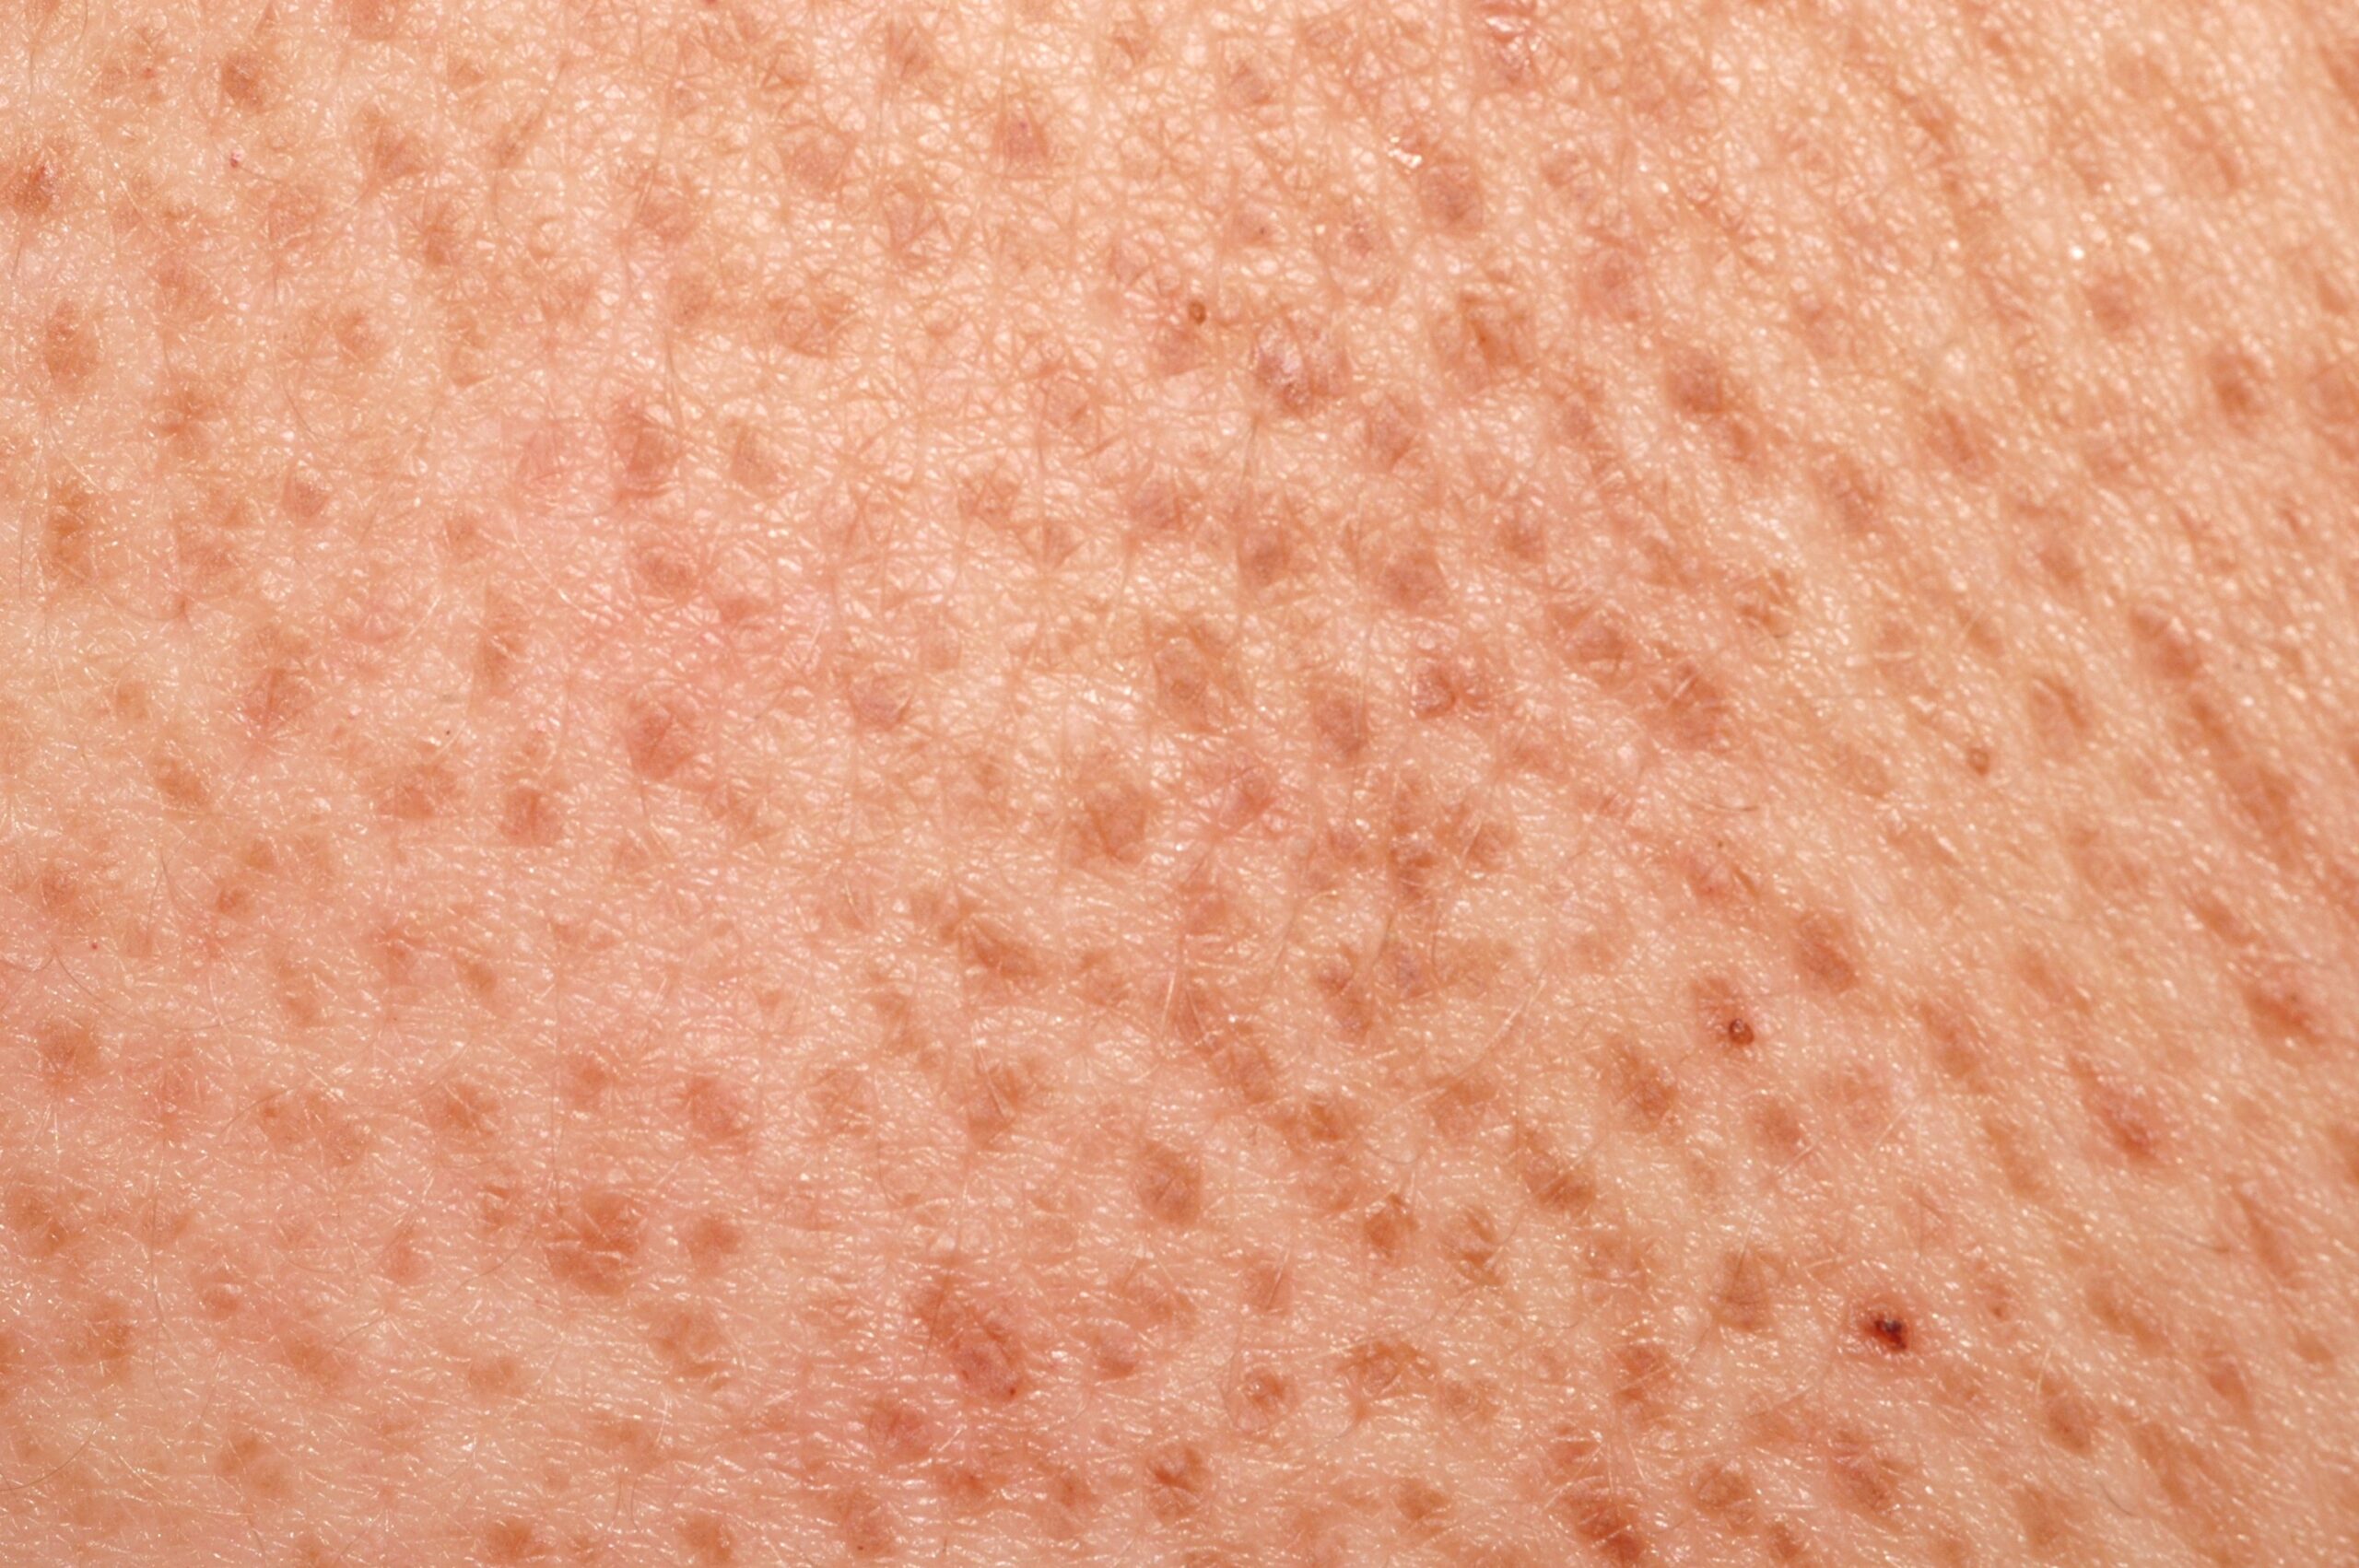
Amiloidosis papular o liquenoide E85; pápulas liquenoides en el centro de la espalda (detalle). Misma histología que la anterior
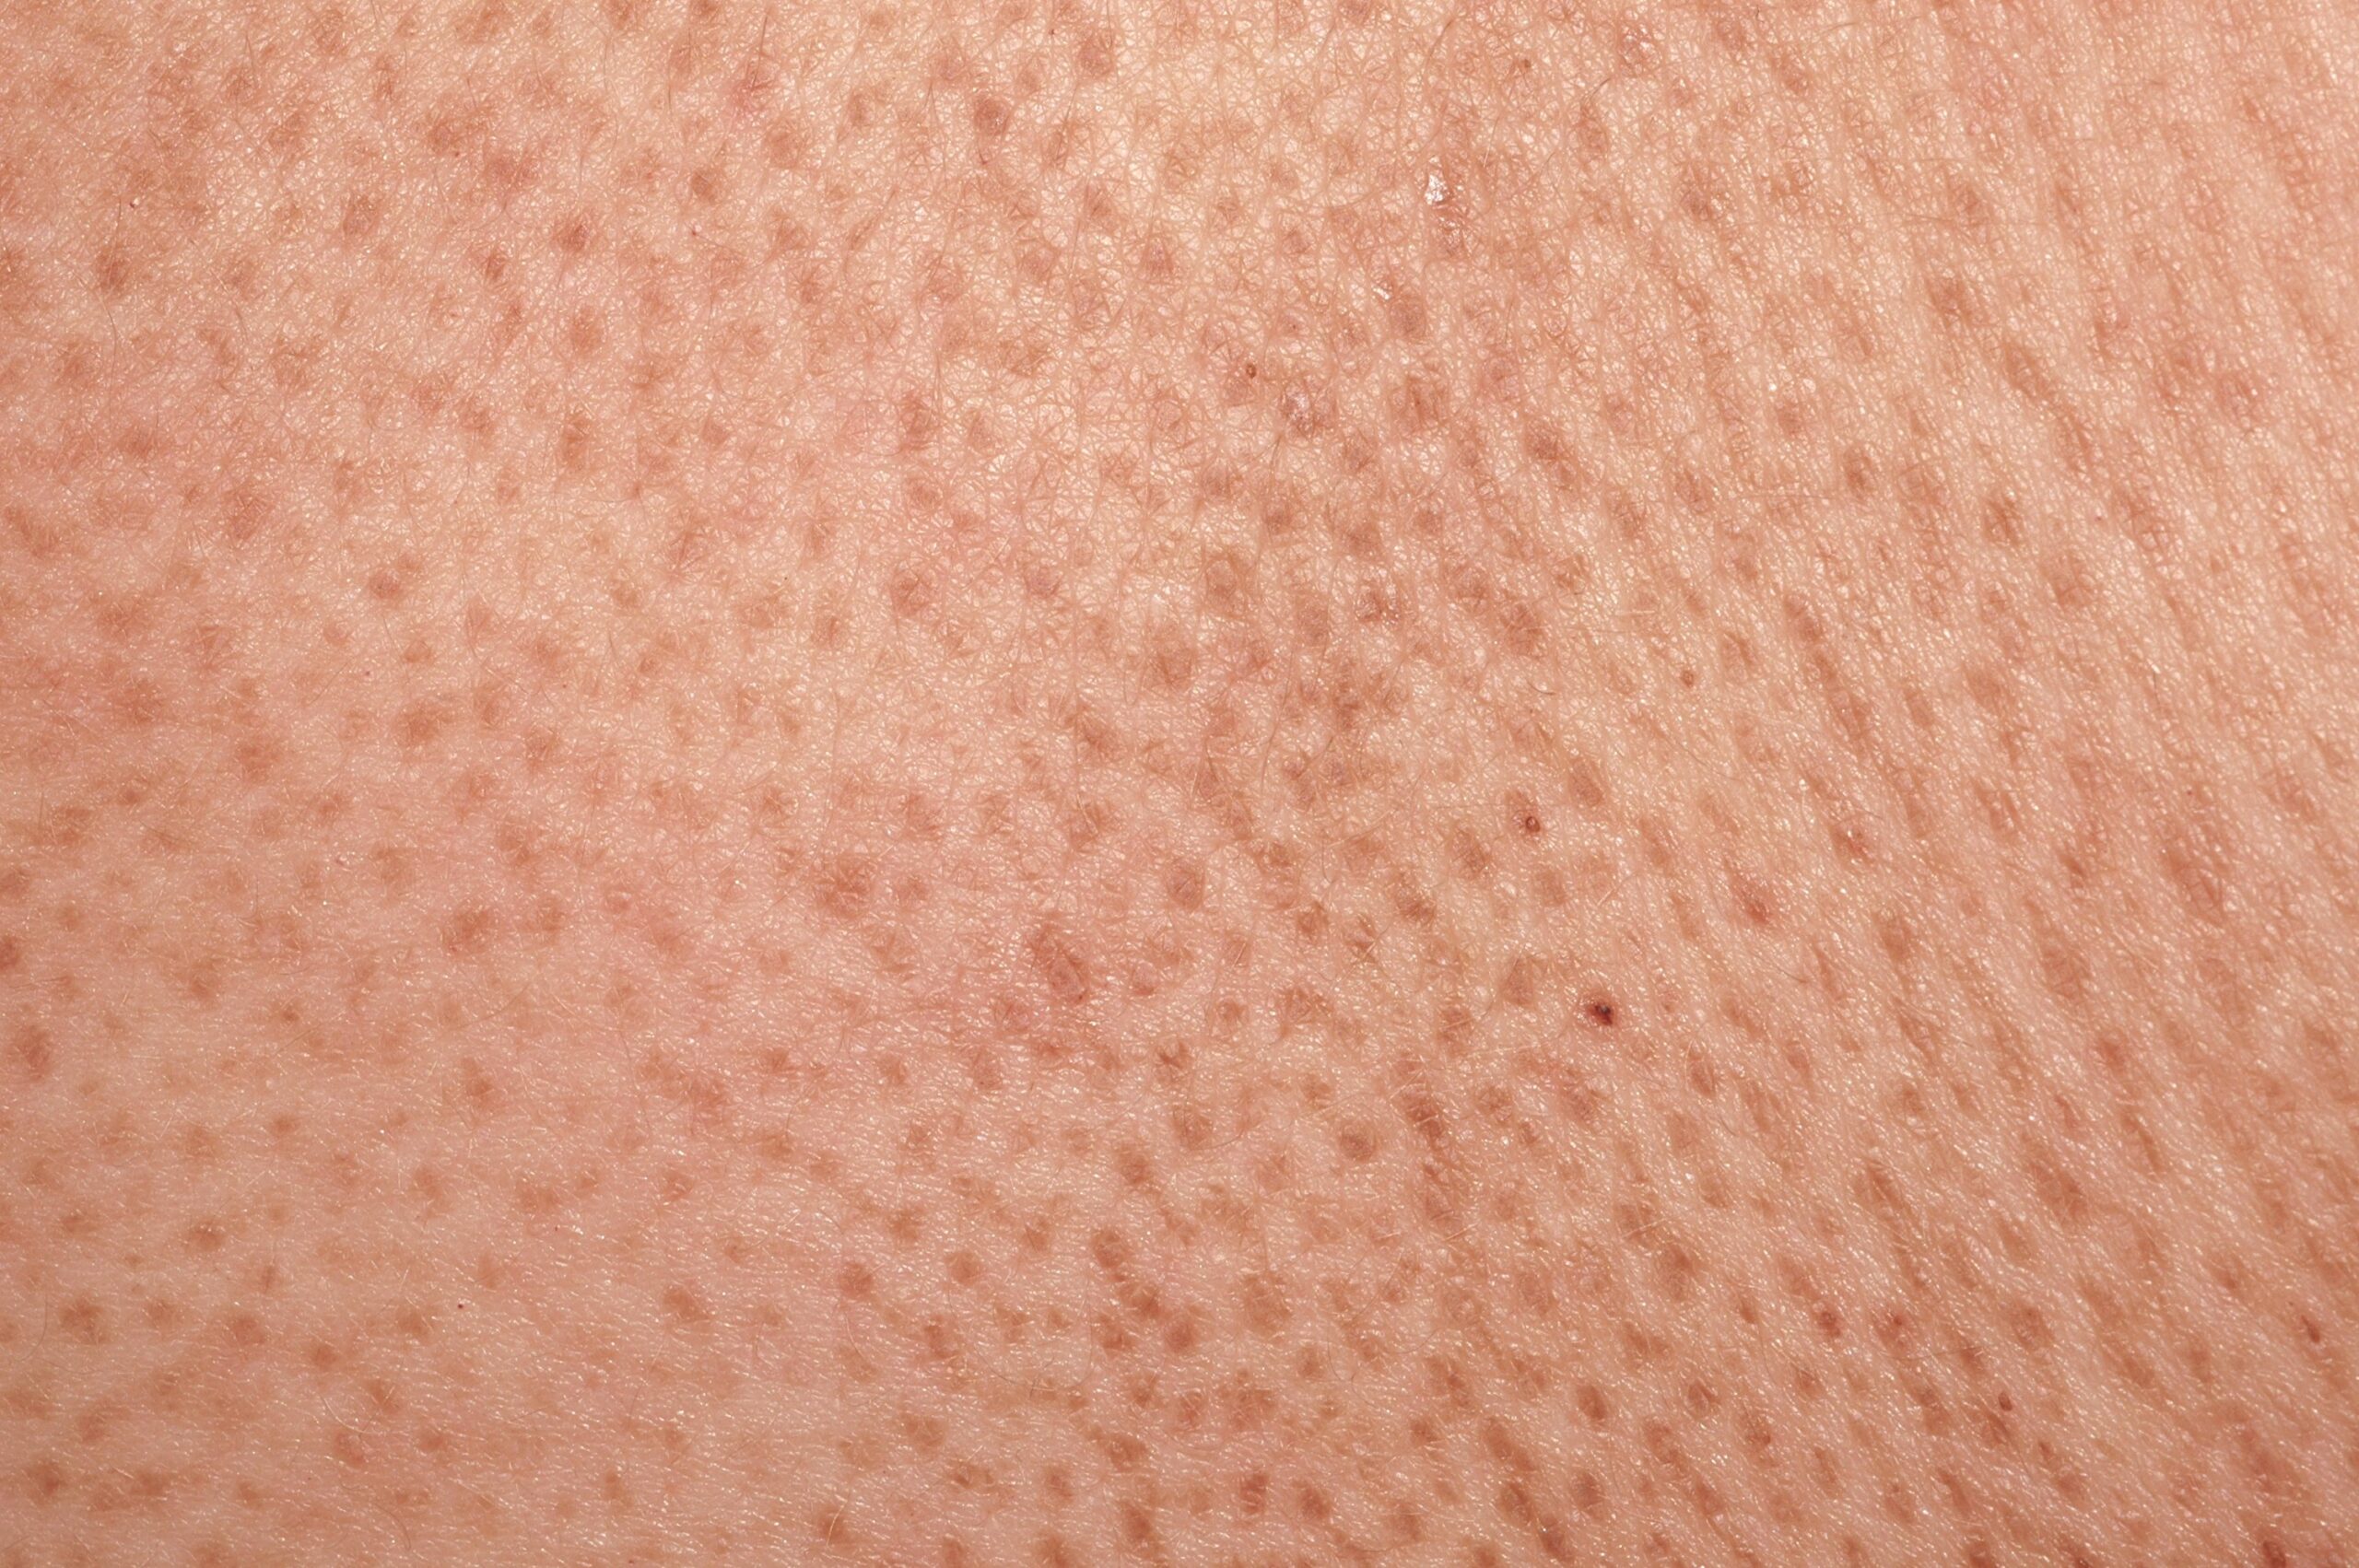
Amiloïdosis papular o liquenoide E85; pápulas liquenoides muy pruriginosas en la espalda, con hiperqueratosis, acantosis, degeneración hidrópica basal y pequeños glóbulos de material eosinófilo en dermis papilar que se ven como material birefringente verde manzana con rojo Congo
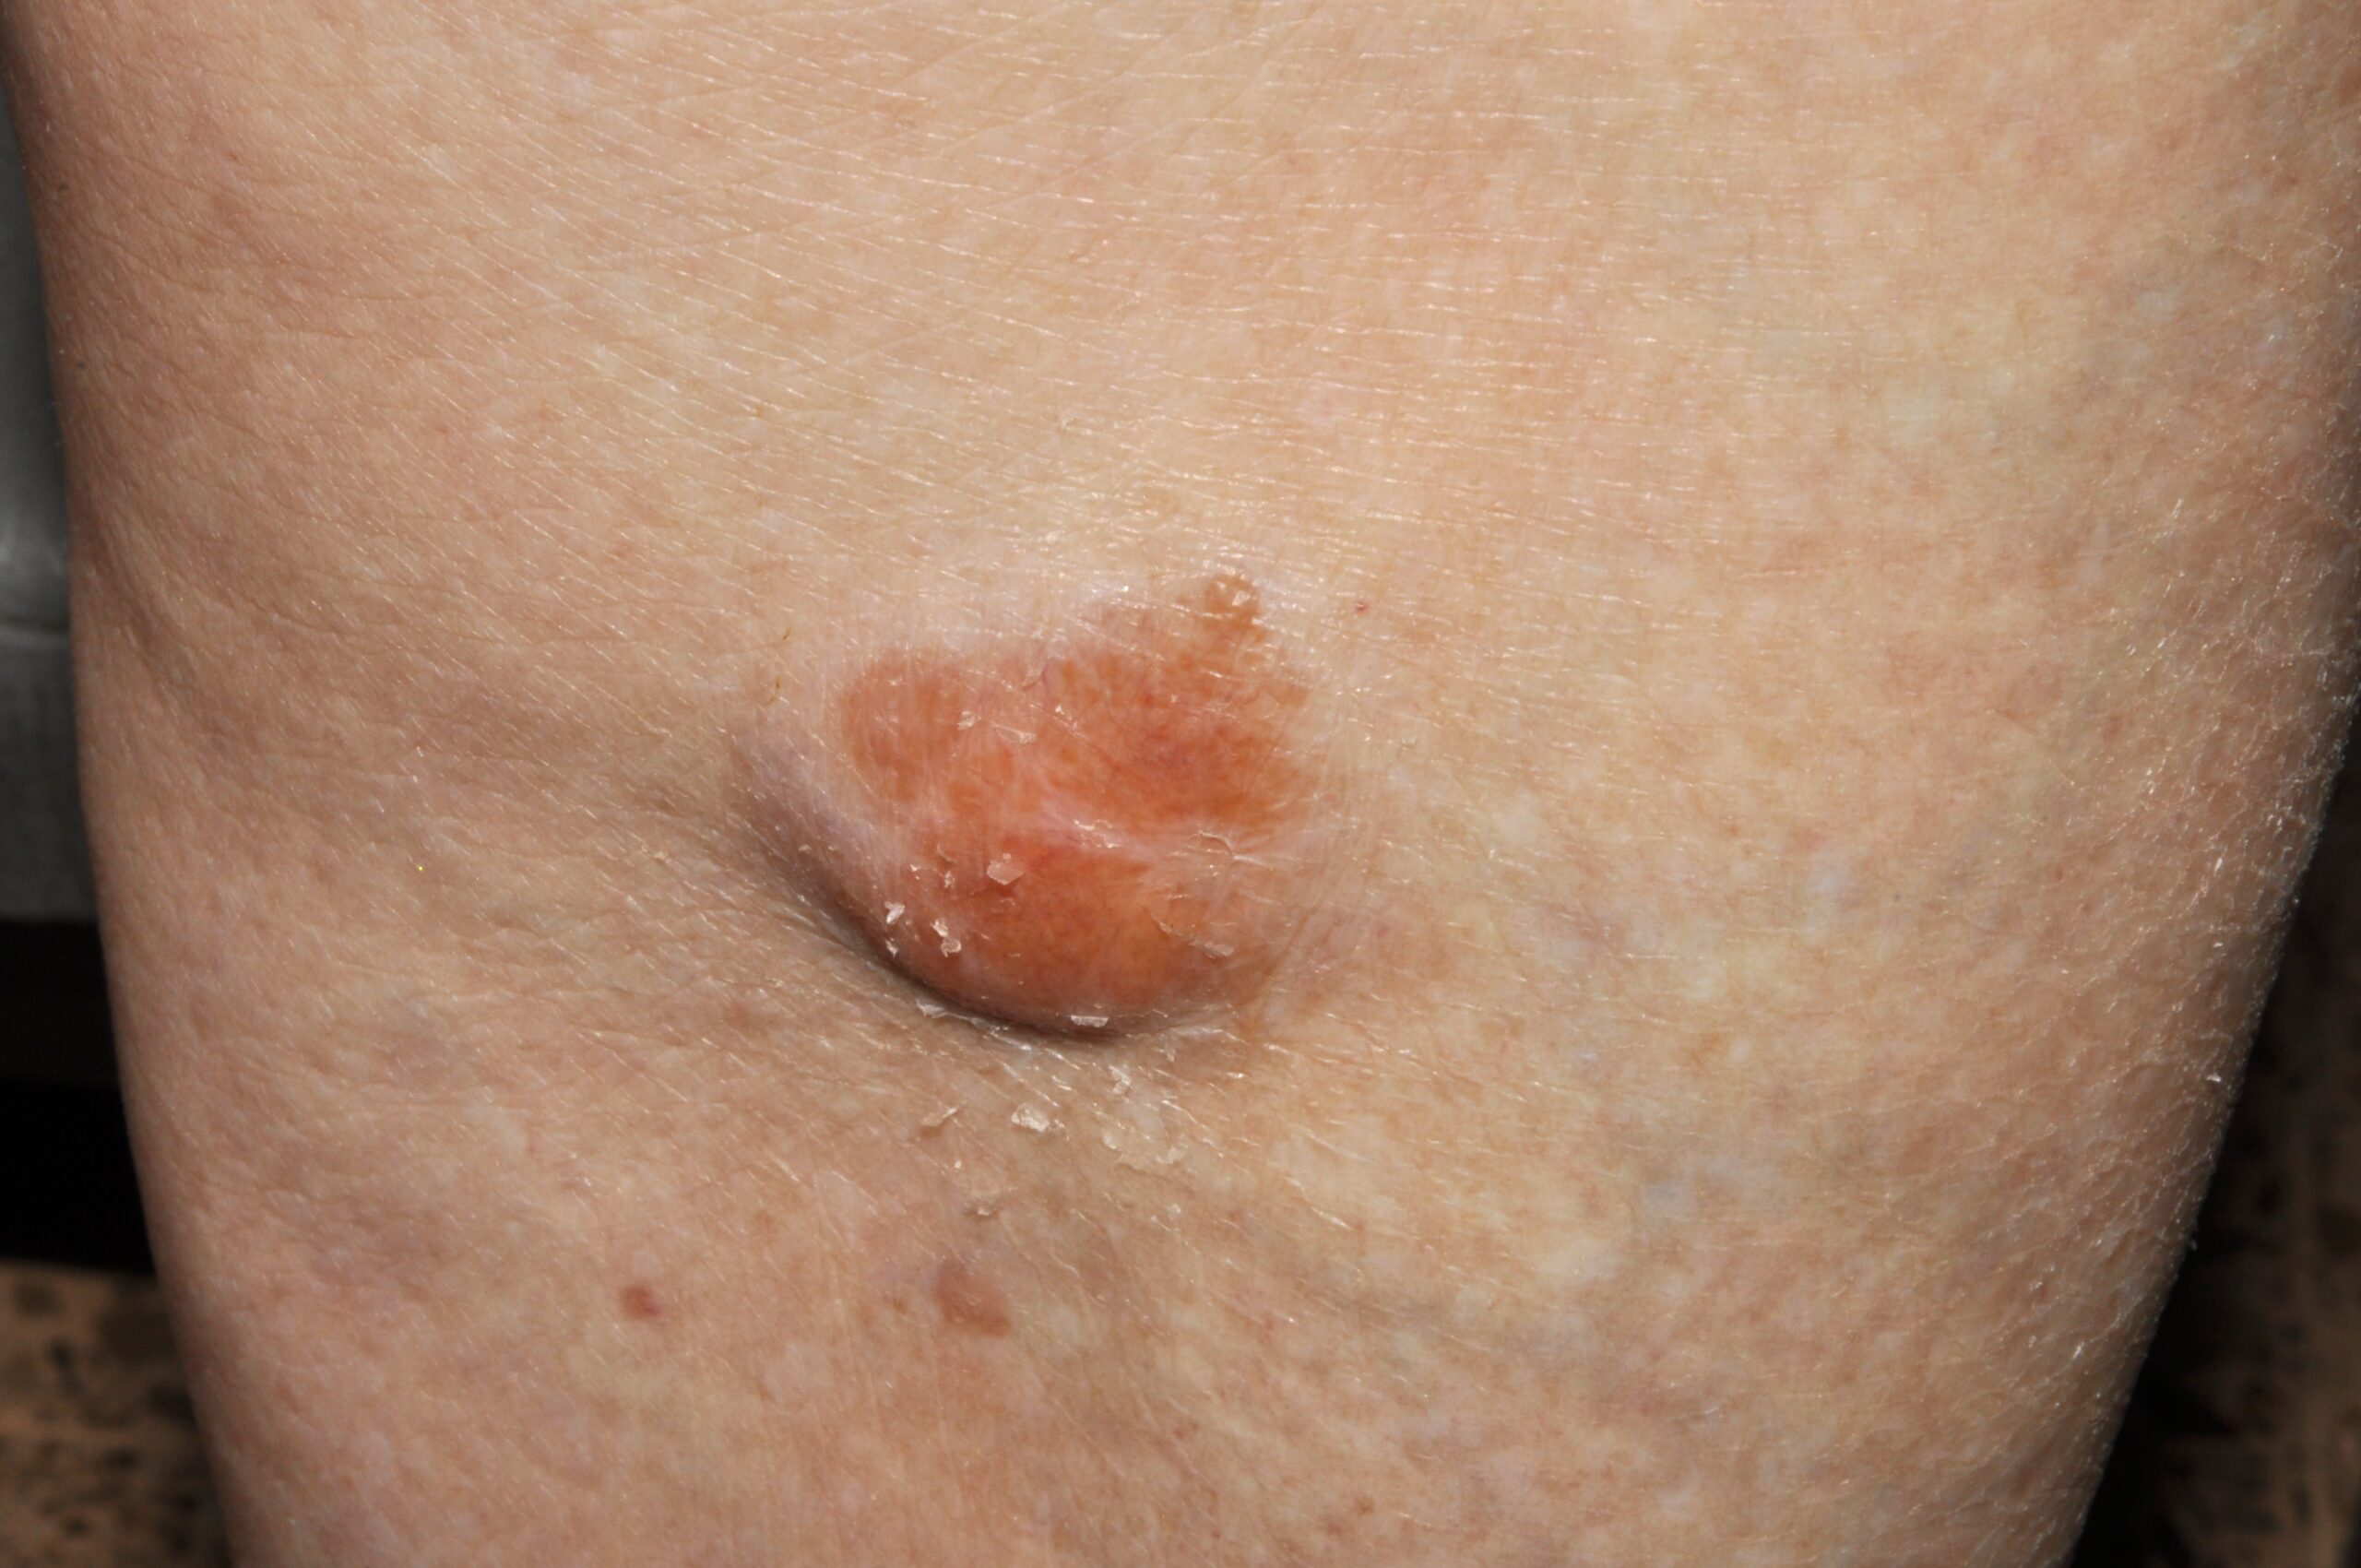
Amiloidosis nodular E85.4; nódulo anaranjado pretibial que mostraba ligero infiltrado inflamatorio crónico perivascular con eosinófilos y agregados de material eosinófilo homogéneo en dermis superficial y media que con rojo Congo mostraban birefringencia verde manzana
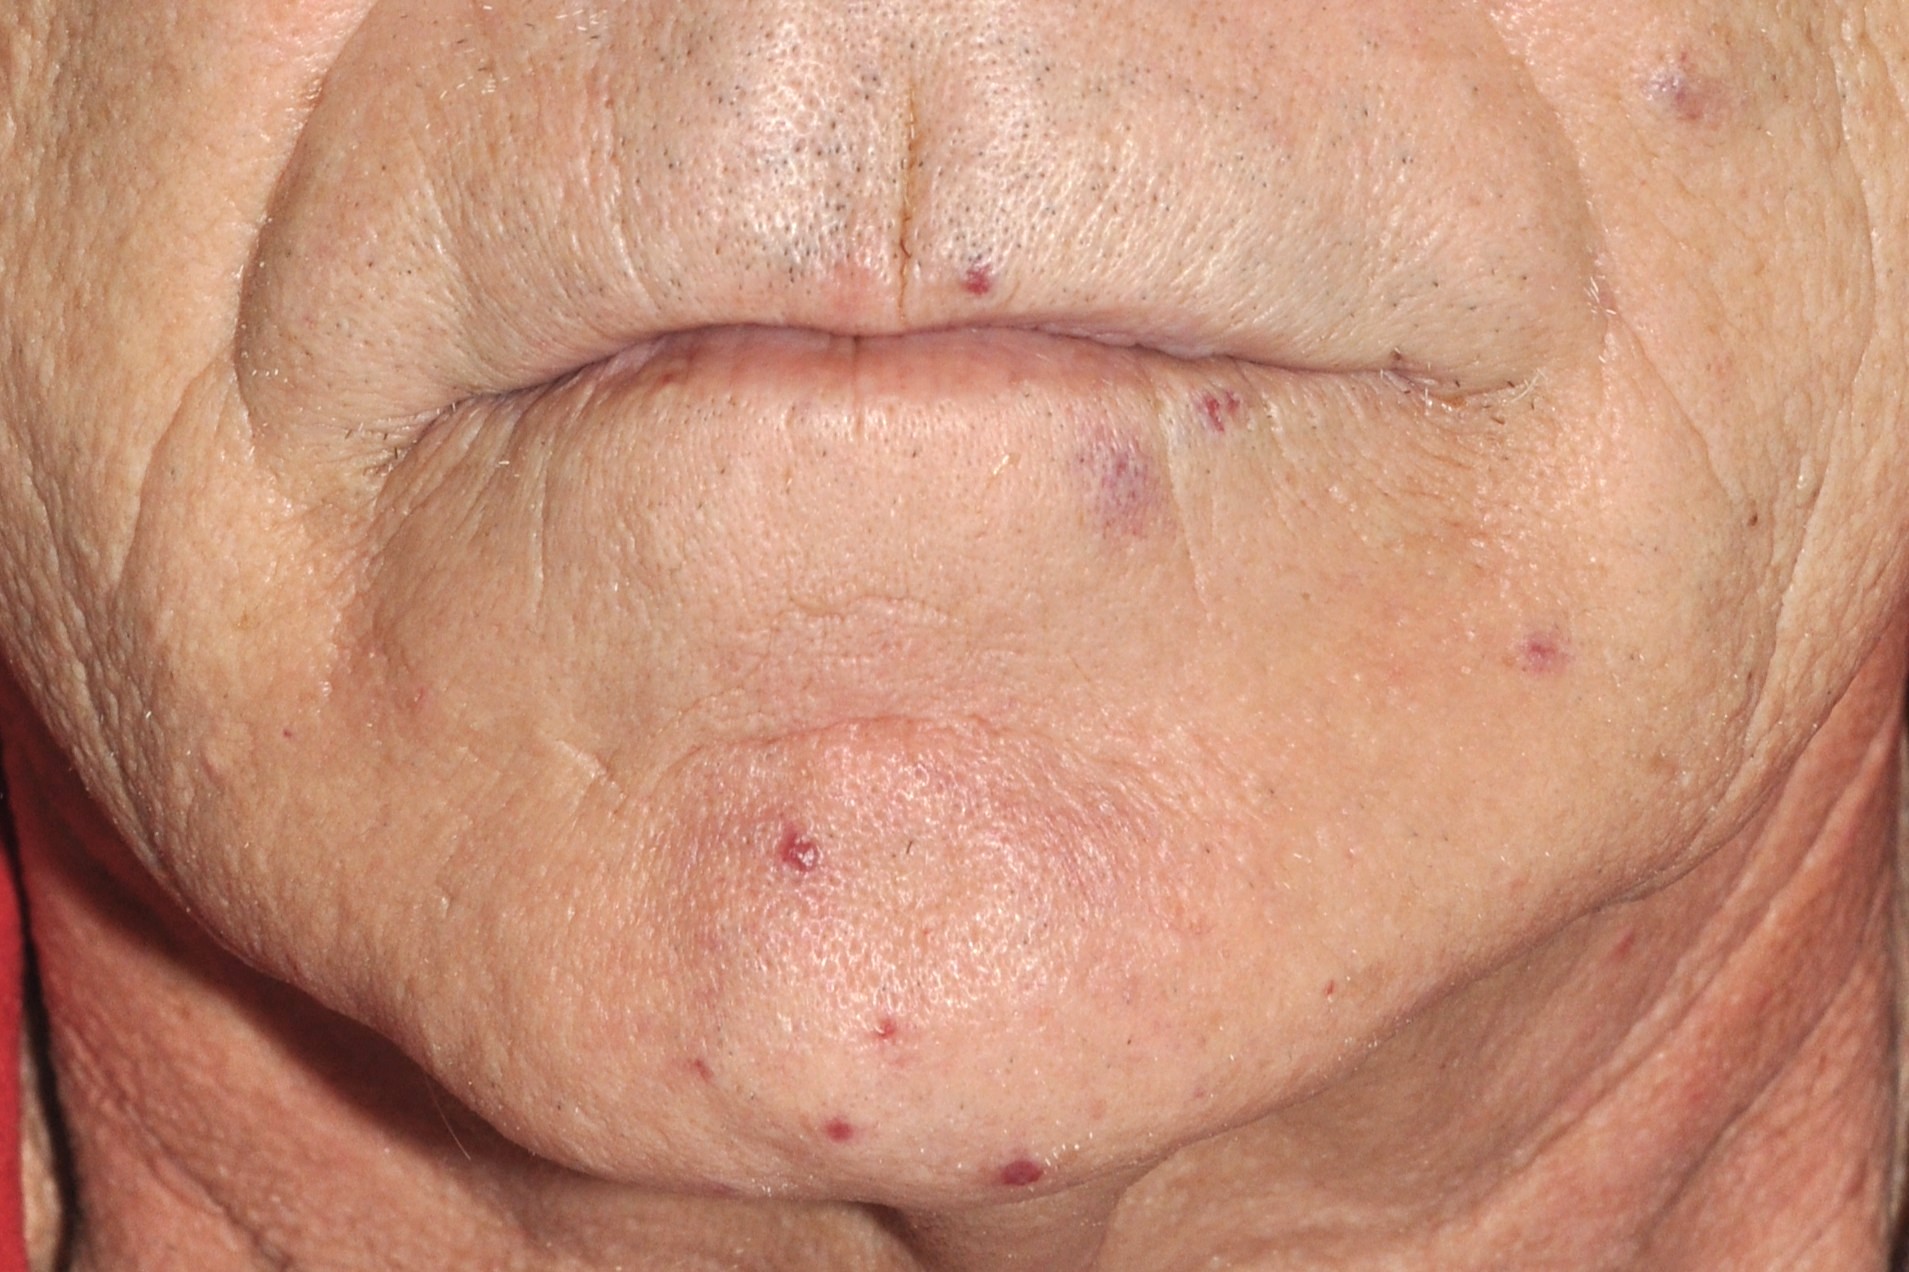
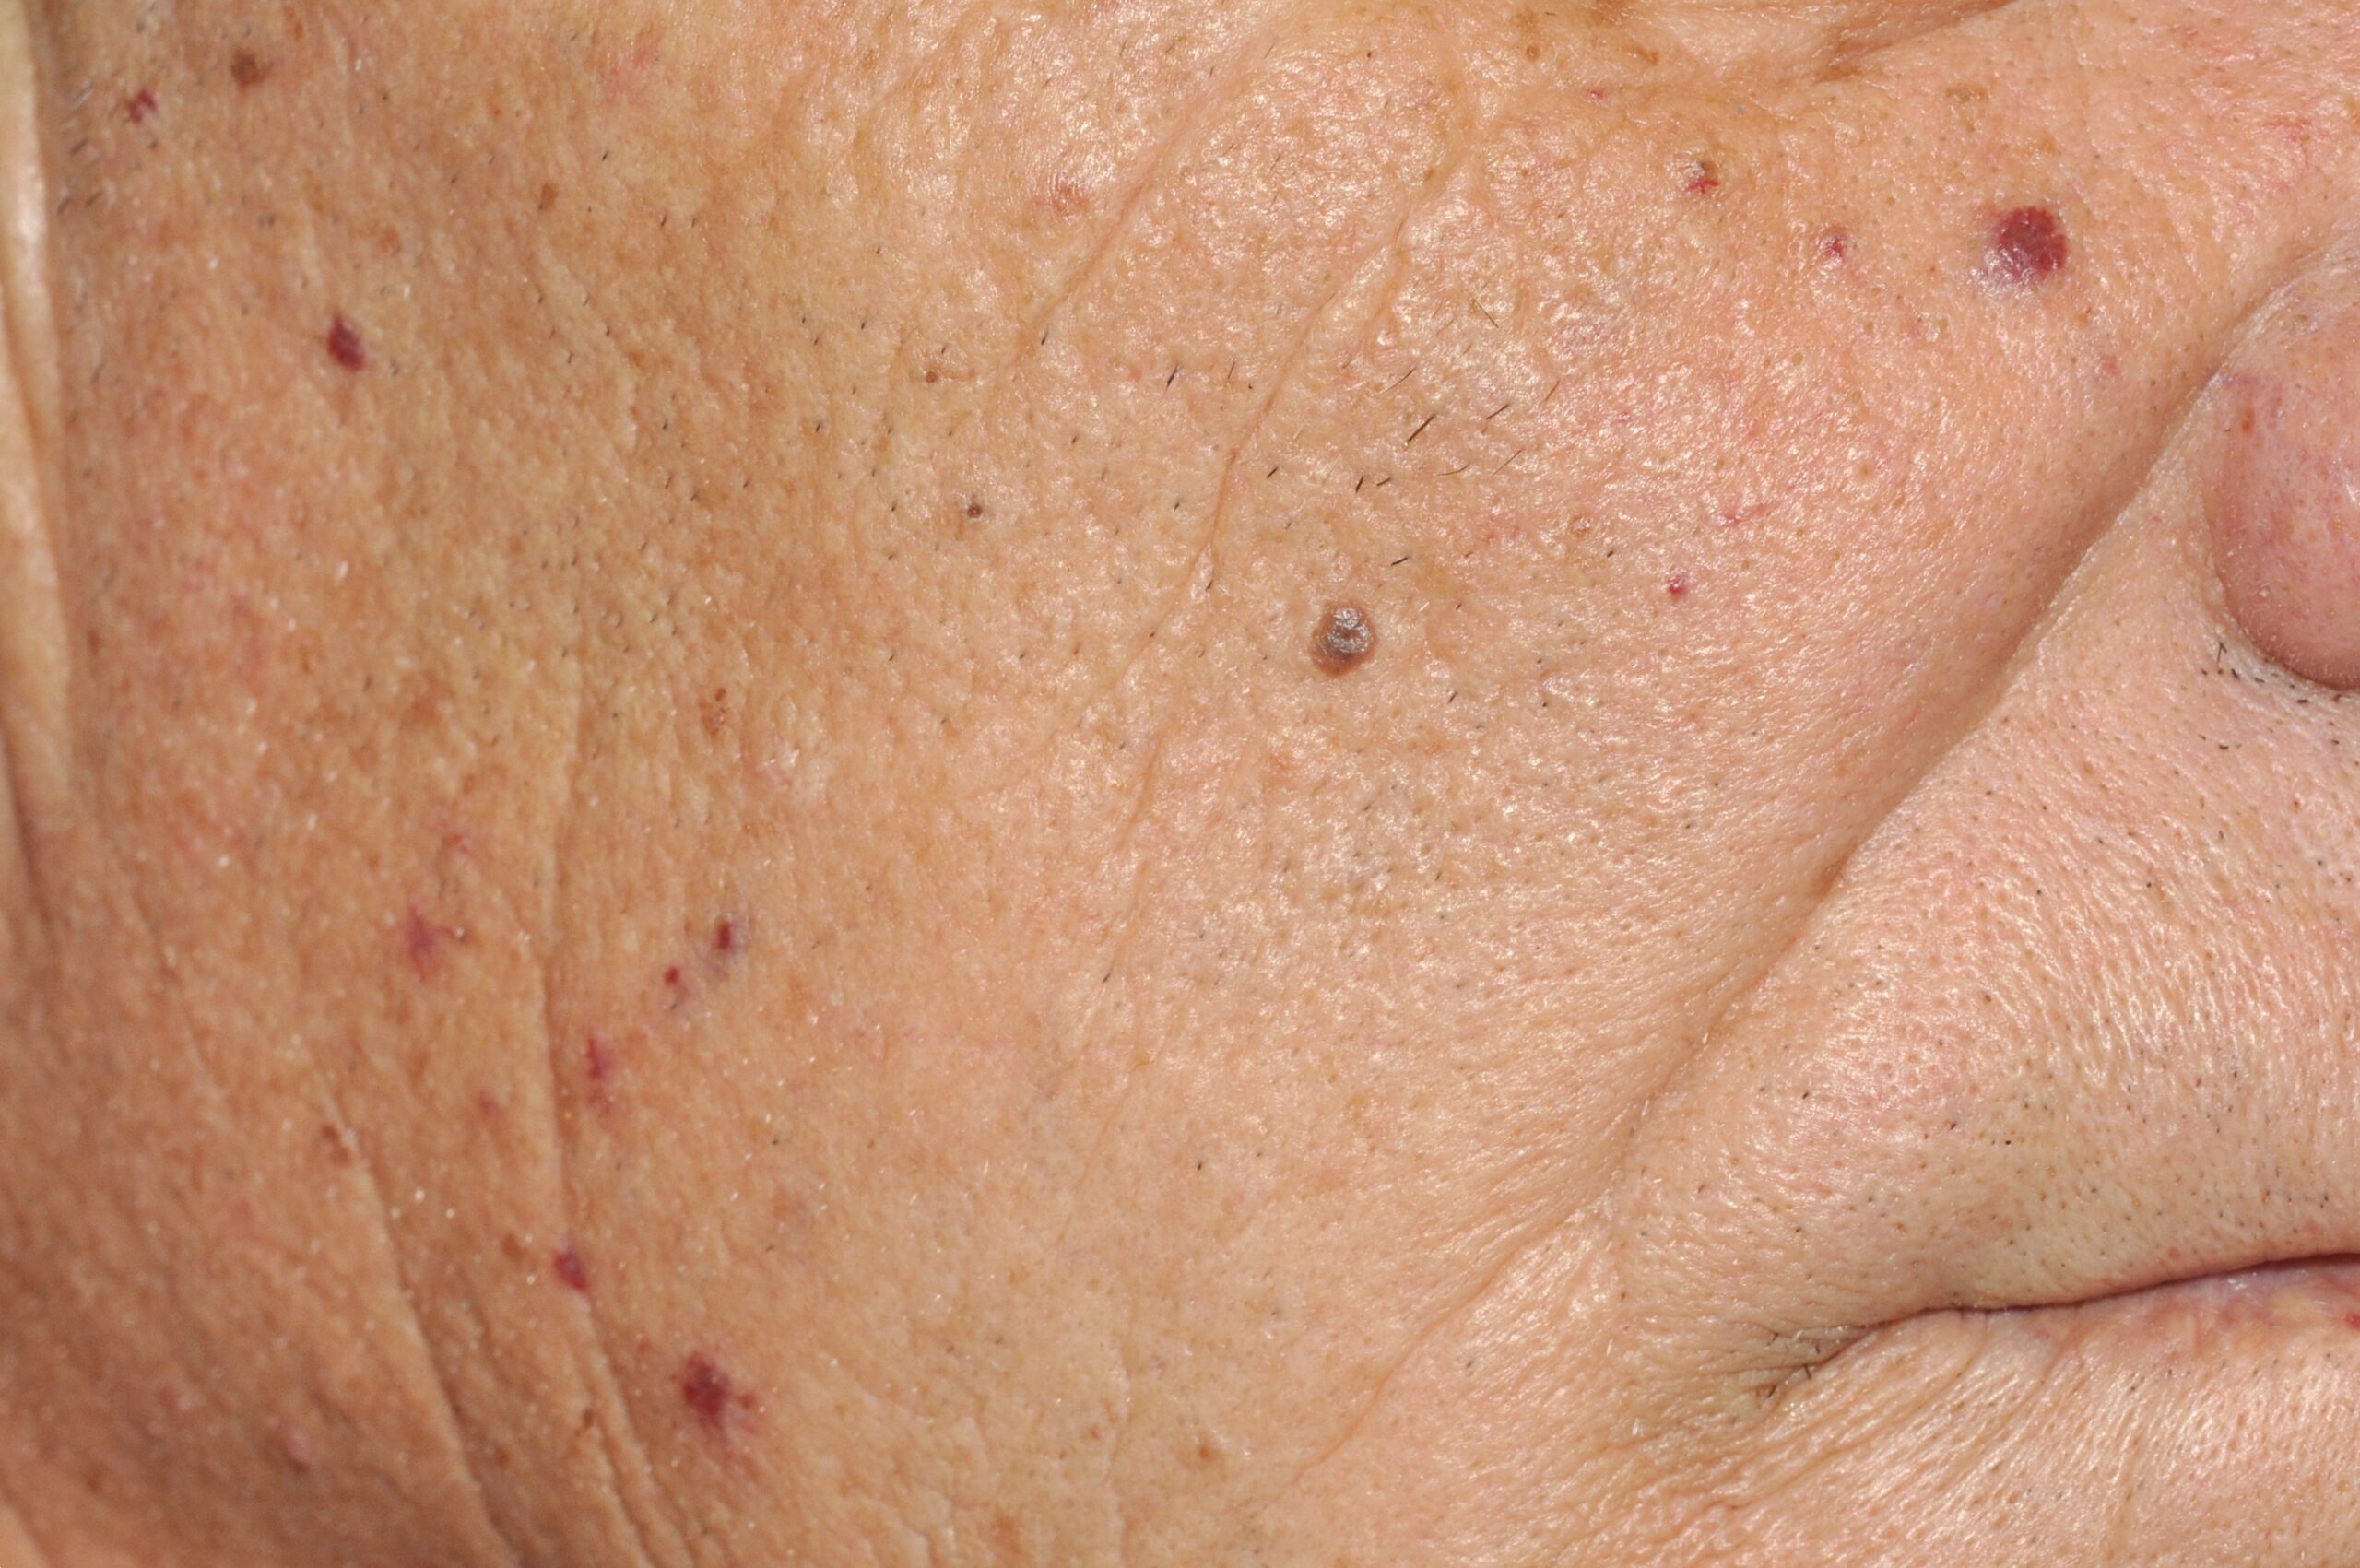
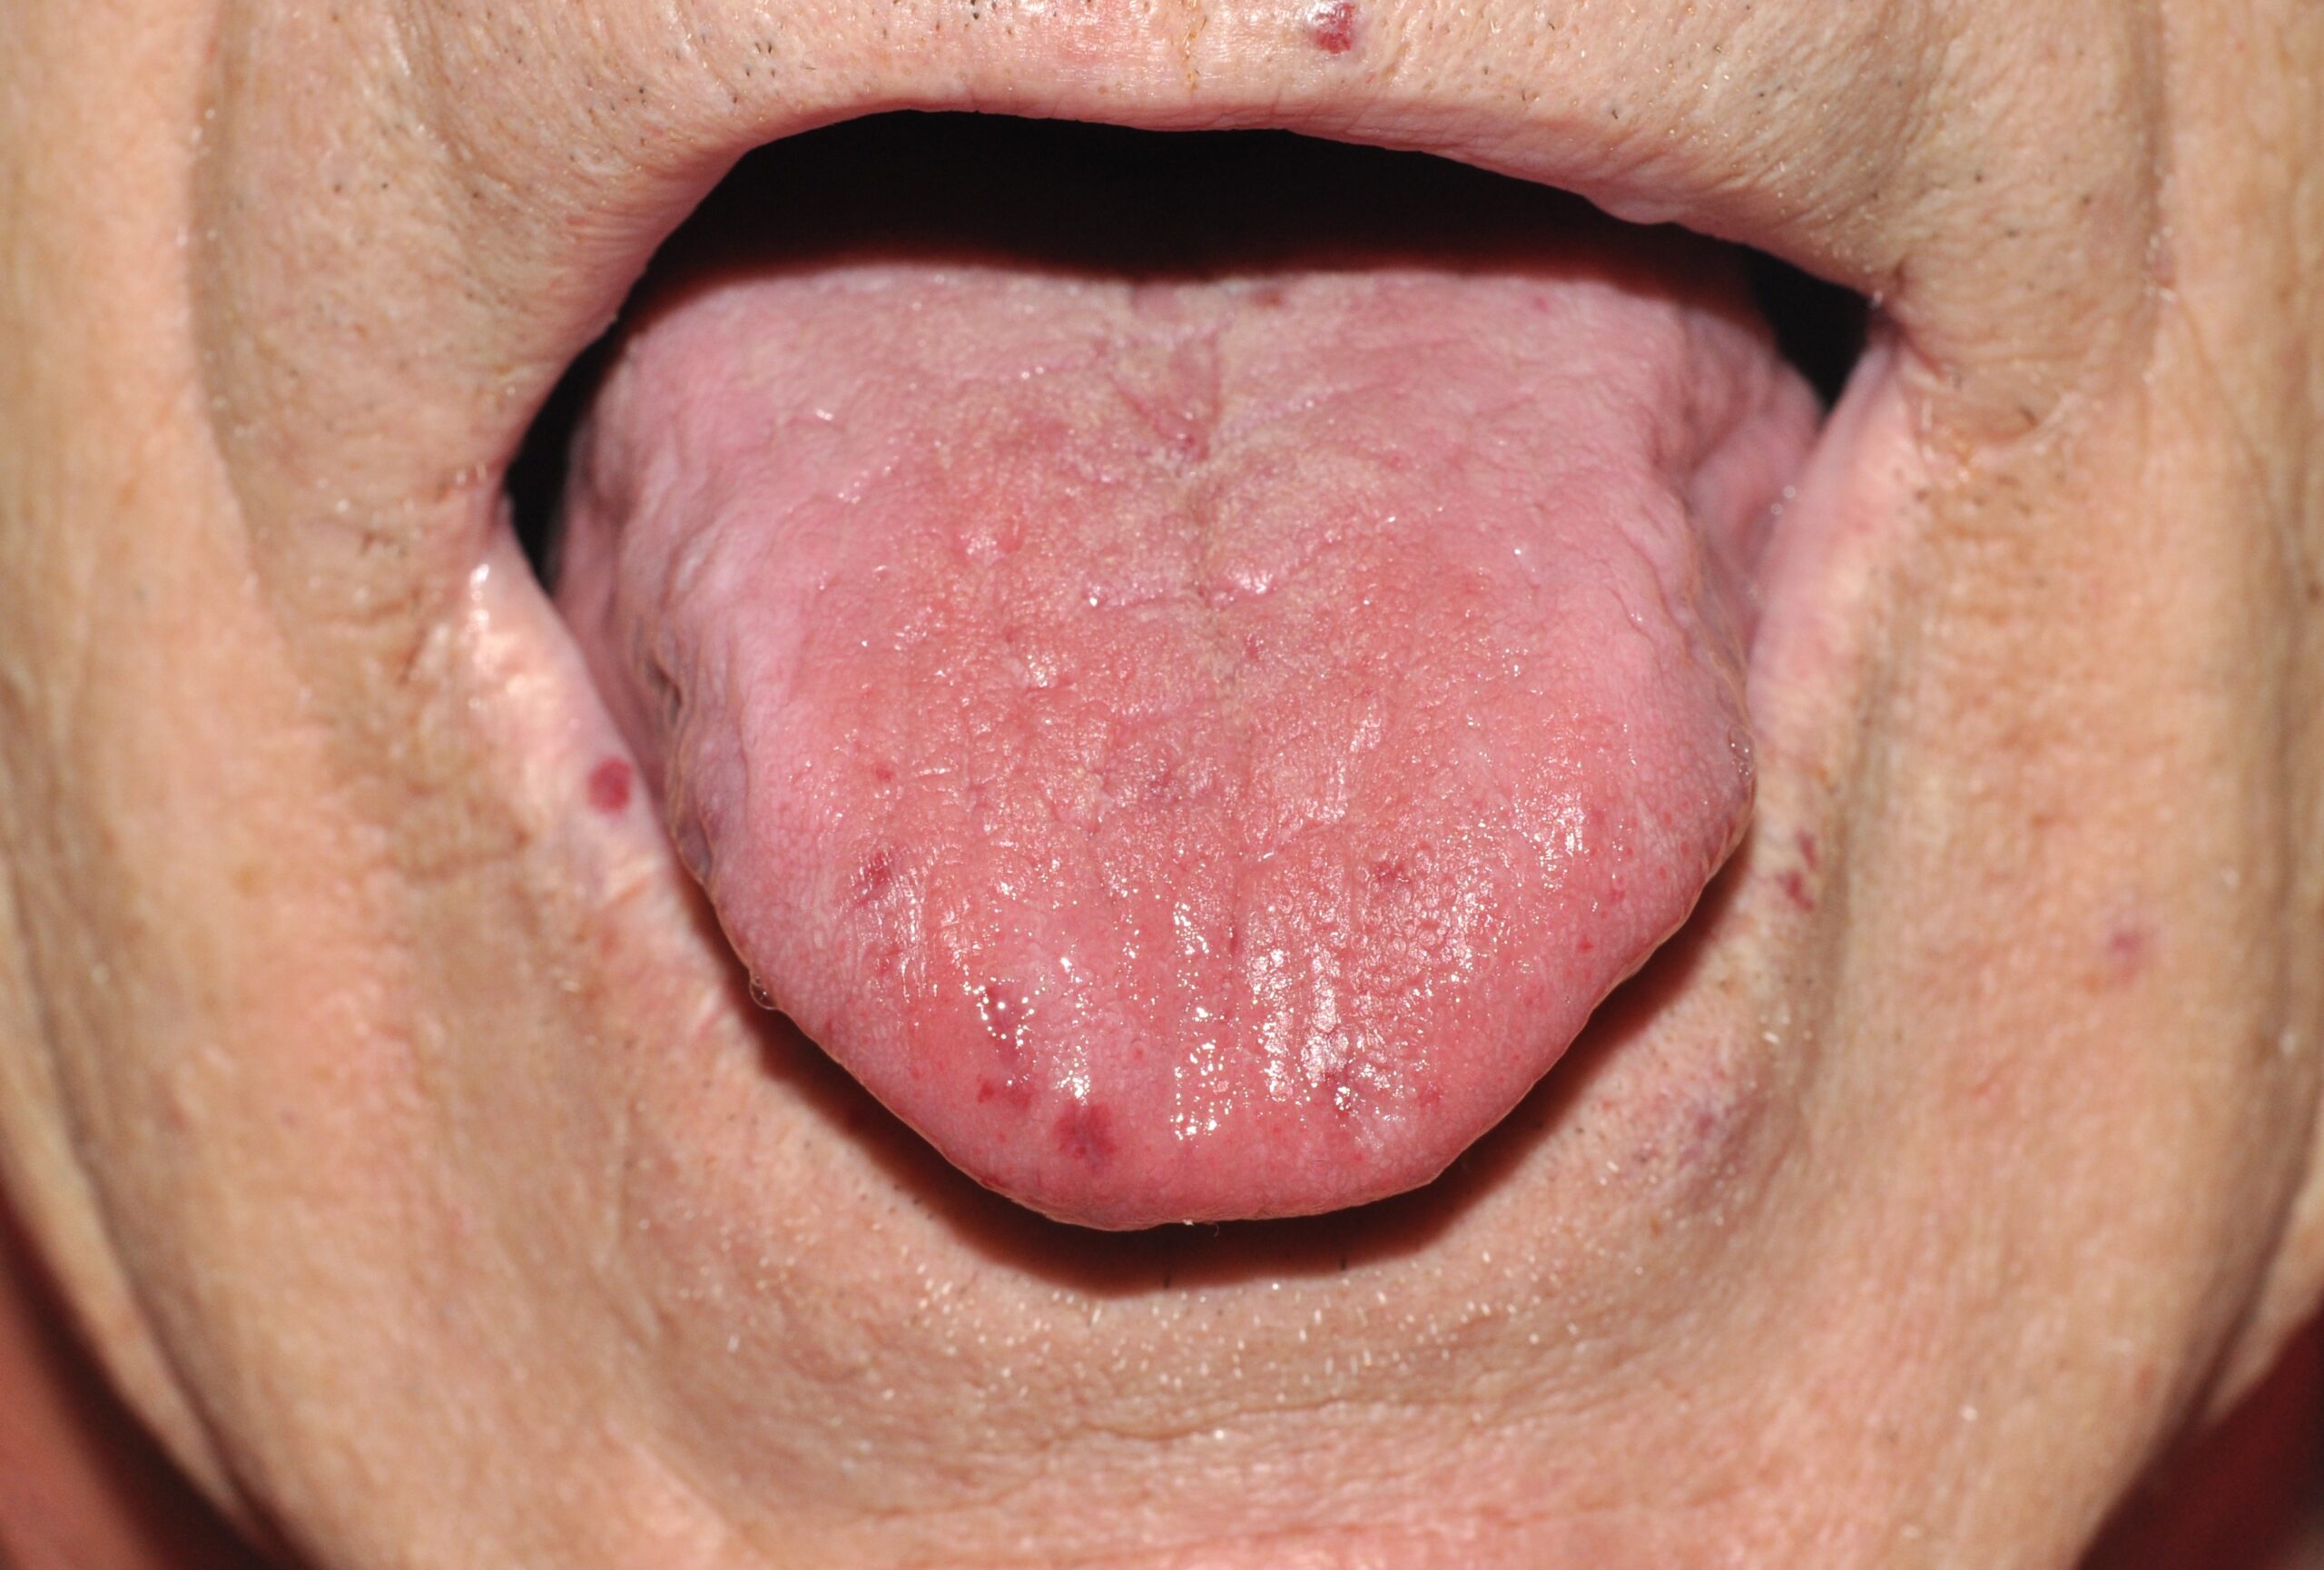
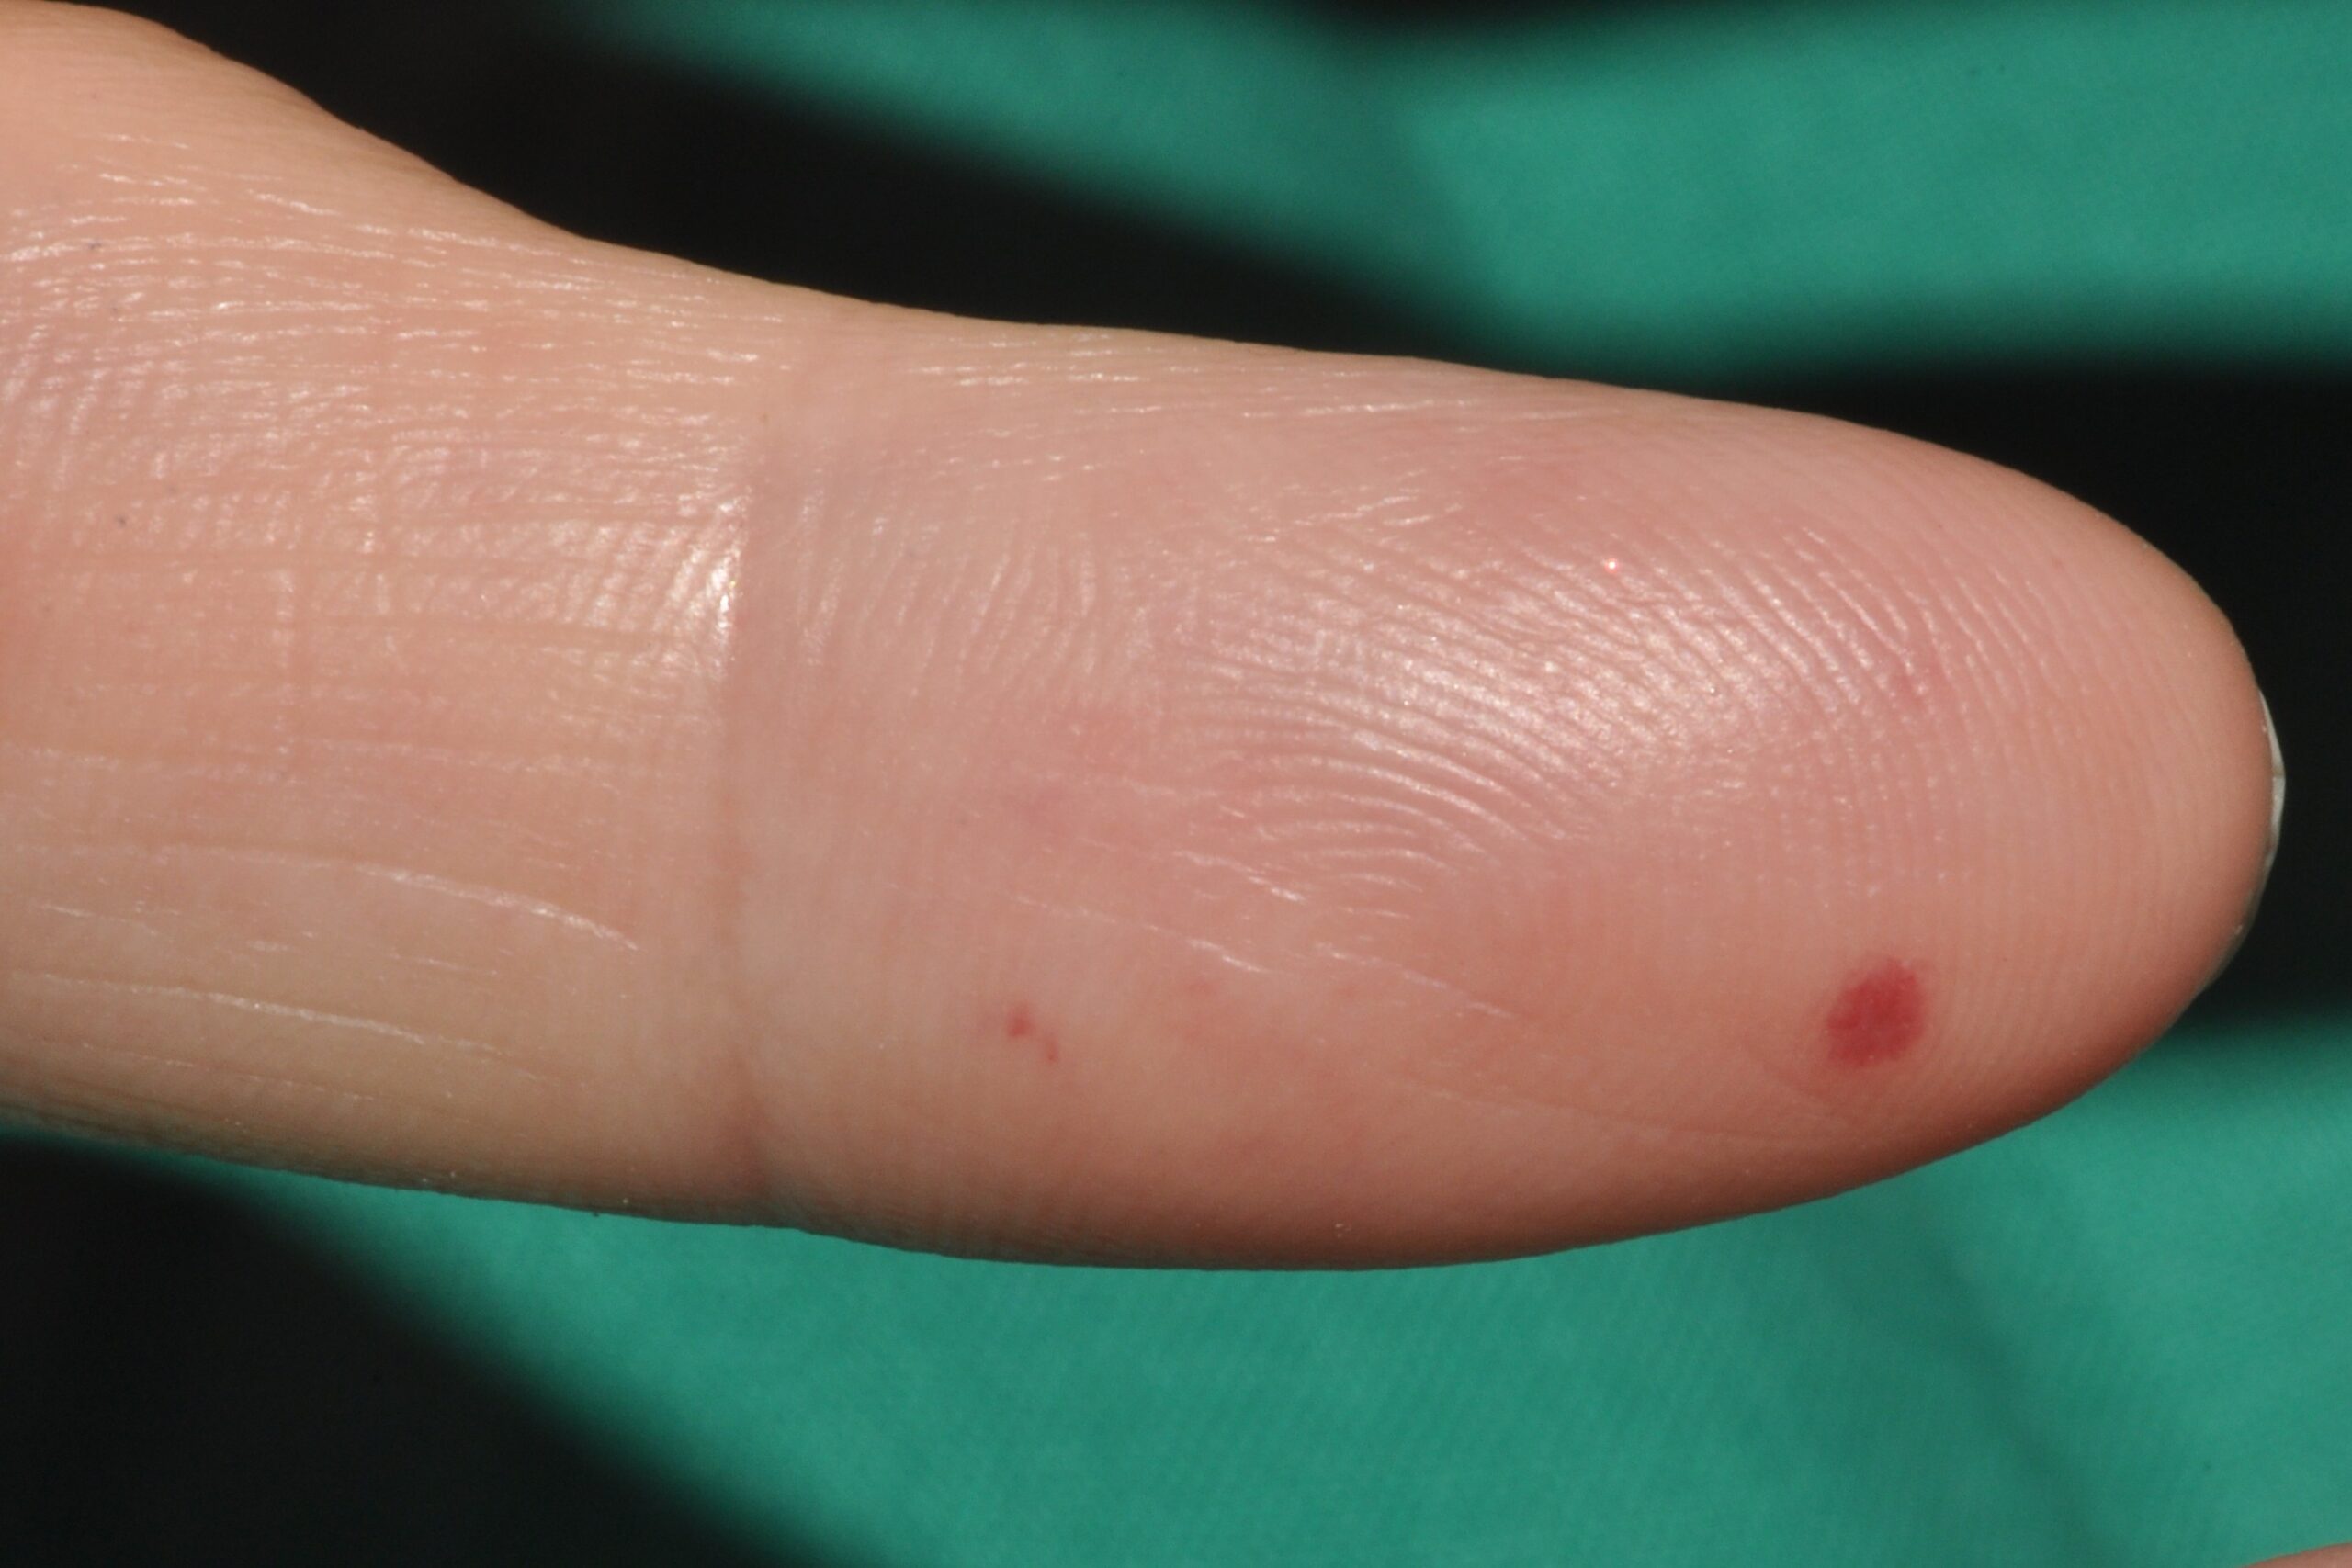
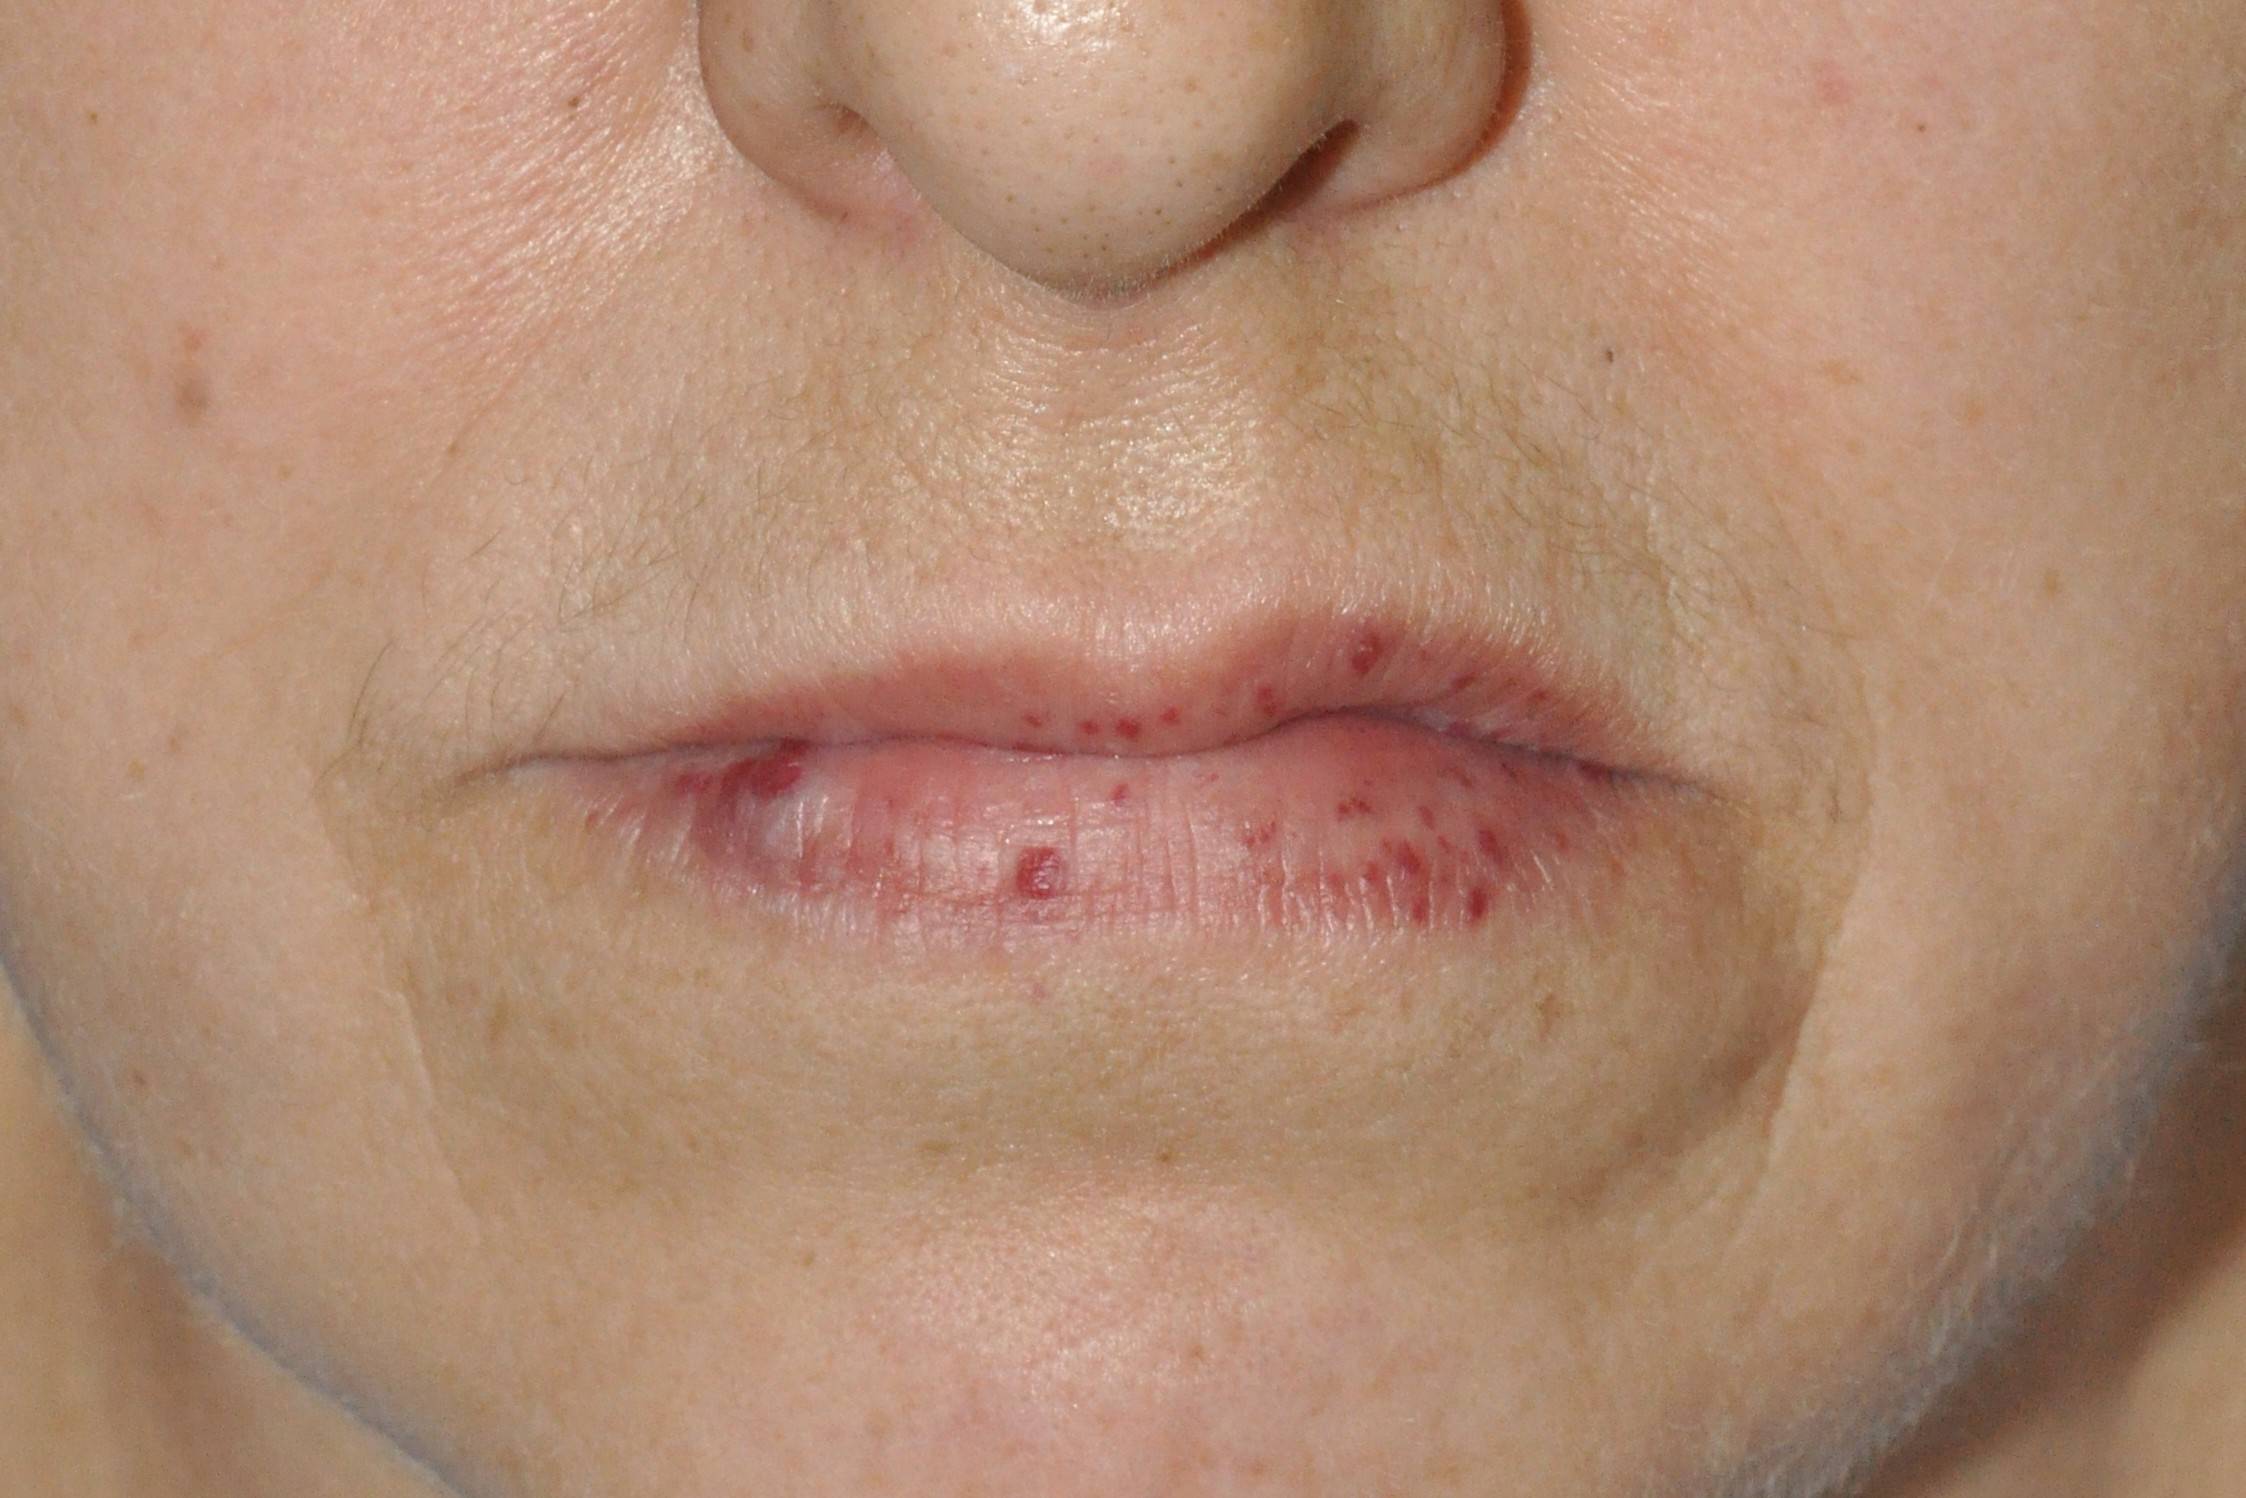
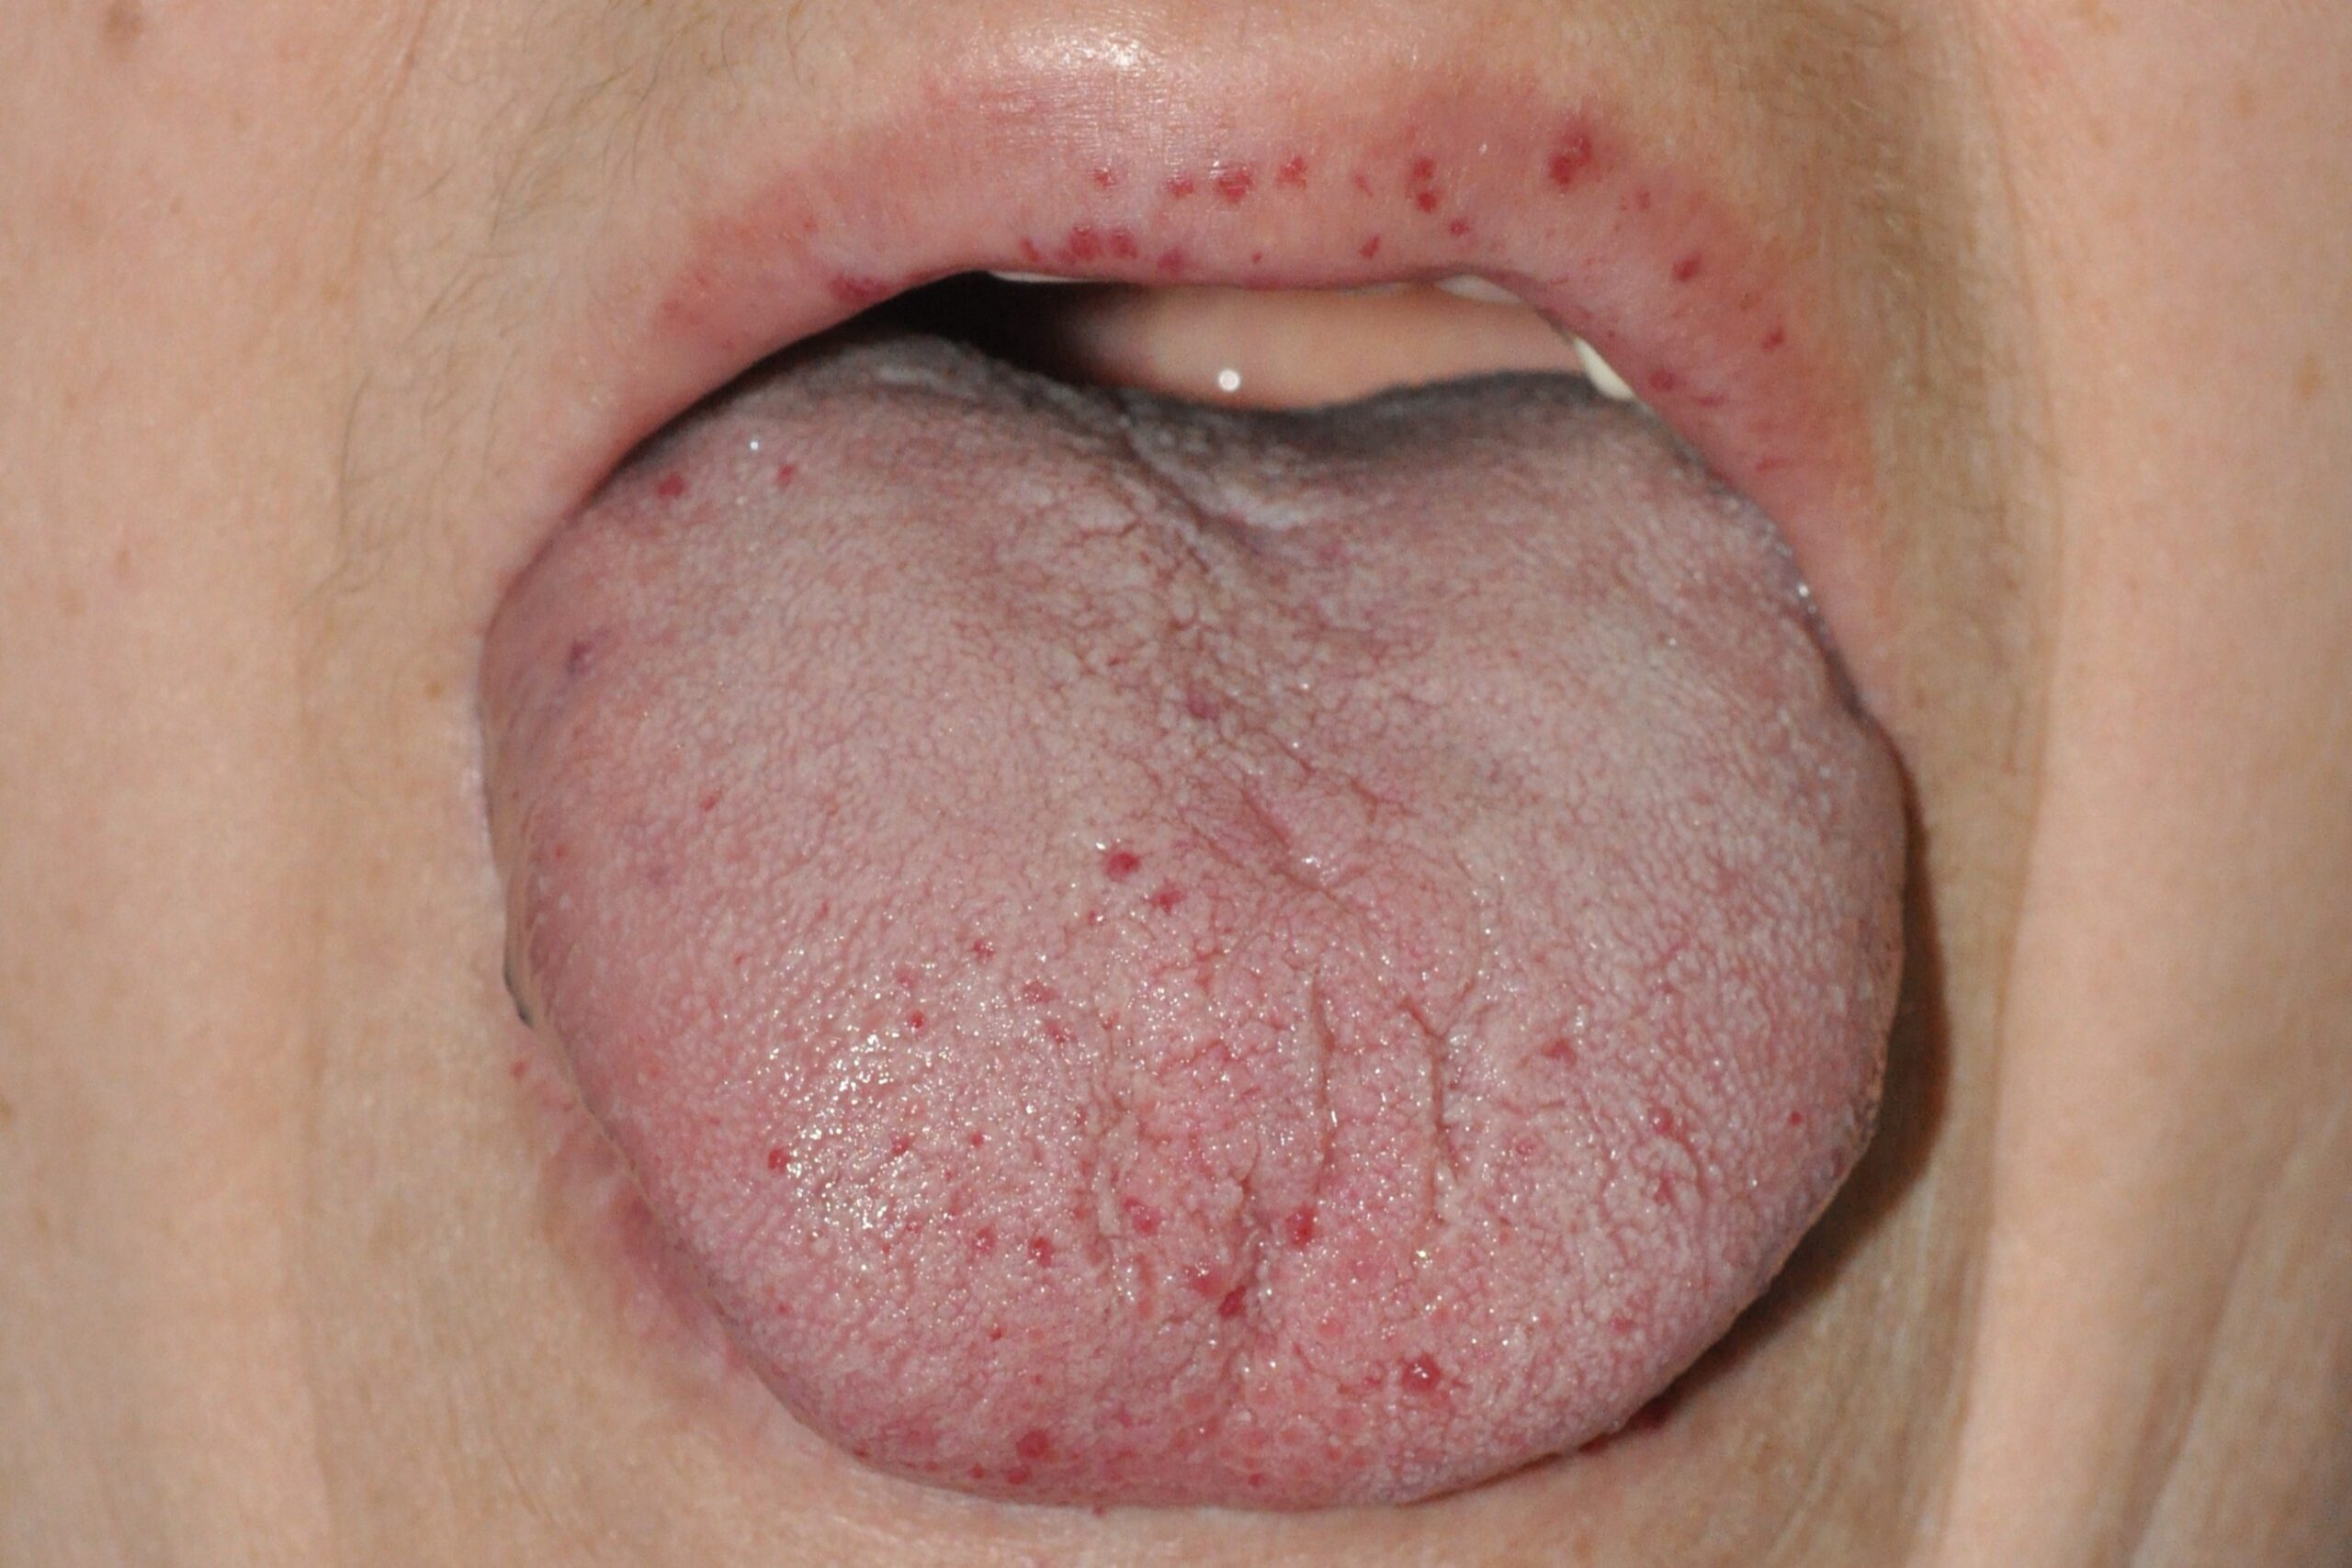
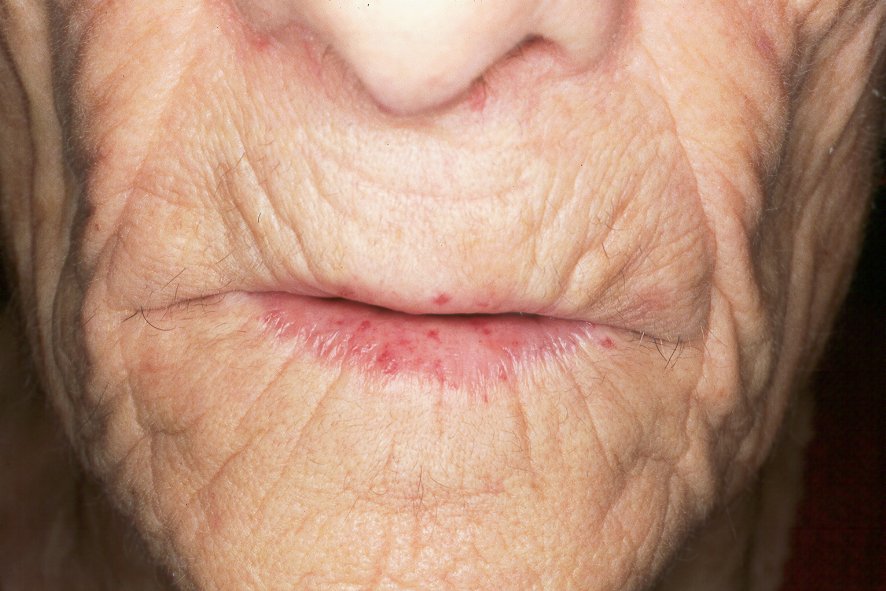
En las amiloidosis sistémicas, las proteínas fibrilares que componen el material amiloide tienen diferente tropismo tisular en función de su estructura molecular. Cuando afectan un órgano vital se producirá disfunción de dicho órgano que, en última instancia, puede conducir a la muerte (D’Aguanno V, 2019). La clasificación de la amiloidosis sistémica se basa en la caracterización bioquímica de las proteínas precursoras: 1) por inmunoglobulinas de cadenas ligeras o tipo AL, causada habitualmente por una discrasia de células plasmáticas como el mieloma múltiple; 2) la tipo AA, secundaria a infecciones o procesos inflamatorios crónicos, enfermedades autoinmunes o por insuficiencia renal; 3) por depósito de trastirretina o tipo ATTR, que causa la amiloidosis cardíaca; y por Aβ2M produida por algunas mutaciones detectadas en las amiloidosis hereditarias (Hazenberg BP, 2013). La tipo AL o amiloidosis primaria típicamente compromete el corazón, el riñón, el tracto gastrointestinal, el hígado, los huesos y los ligamentos, el músculo liso y el sistema nervioso periférico, donde causa una polineuritis. Tambien puede comprometer la piel. Las manifestaciones cutáneas se observan en el 30-40% de los casos en forma de placas amarillentas y purpúricas que traducen el depósito de amiloide en la dermis y la fragilidad capilar por la infiltración de la pared vascular (Vyas K, 2016). Se observan con mayor frecuencia en zonas de pliegues, donde puede causar petequias y equimosis. Es muy típica la afectación de los párpados, donde causa la púrpura en “ojo de mapache”, pero puede afectar además la región perioral y el surco nasogeniano, las axilas, el cuello y el pliegue anogenital (Kumar S, 2013). También compromete la lengua, causando macroglosia. La tipo AA o amiloidosis secundaria afecta al hígado, el bazo, los riñones y las glándulas adrenales.
En un estudio realizado en Méjico sobre 98 pacientes con amiloidosis (53 varones, con una edad media de 49 años) se determinó que el tipo más común de amiloidosis sistémica fue la adquirida por inmunoglobulinas de cadenas ligeras (AL) (49%), seguido de la amiloidosis por trastirretina salvaje (24.5%), los casos indeterminados (21%) y la amiloidosis sistémica reactiva (AA) (6.1%). Hubo manifestaciones mococutáneas en cerca del 35% de los casos, la mayoría de ellas en casos de amiloidosis AL en pacientes con mieloma múltiple. Las lesiones se localizaban con más frecuencia en la cabeza y el cuello (38.2%) y la morfología más común fueron las máculas purpúricas (44.1%) (Flores-Bozo LR, 2019).
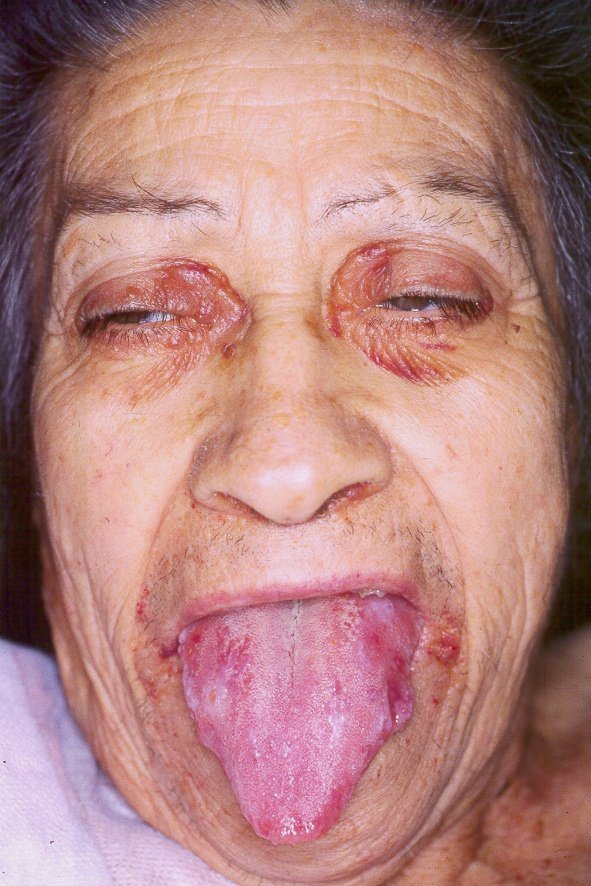
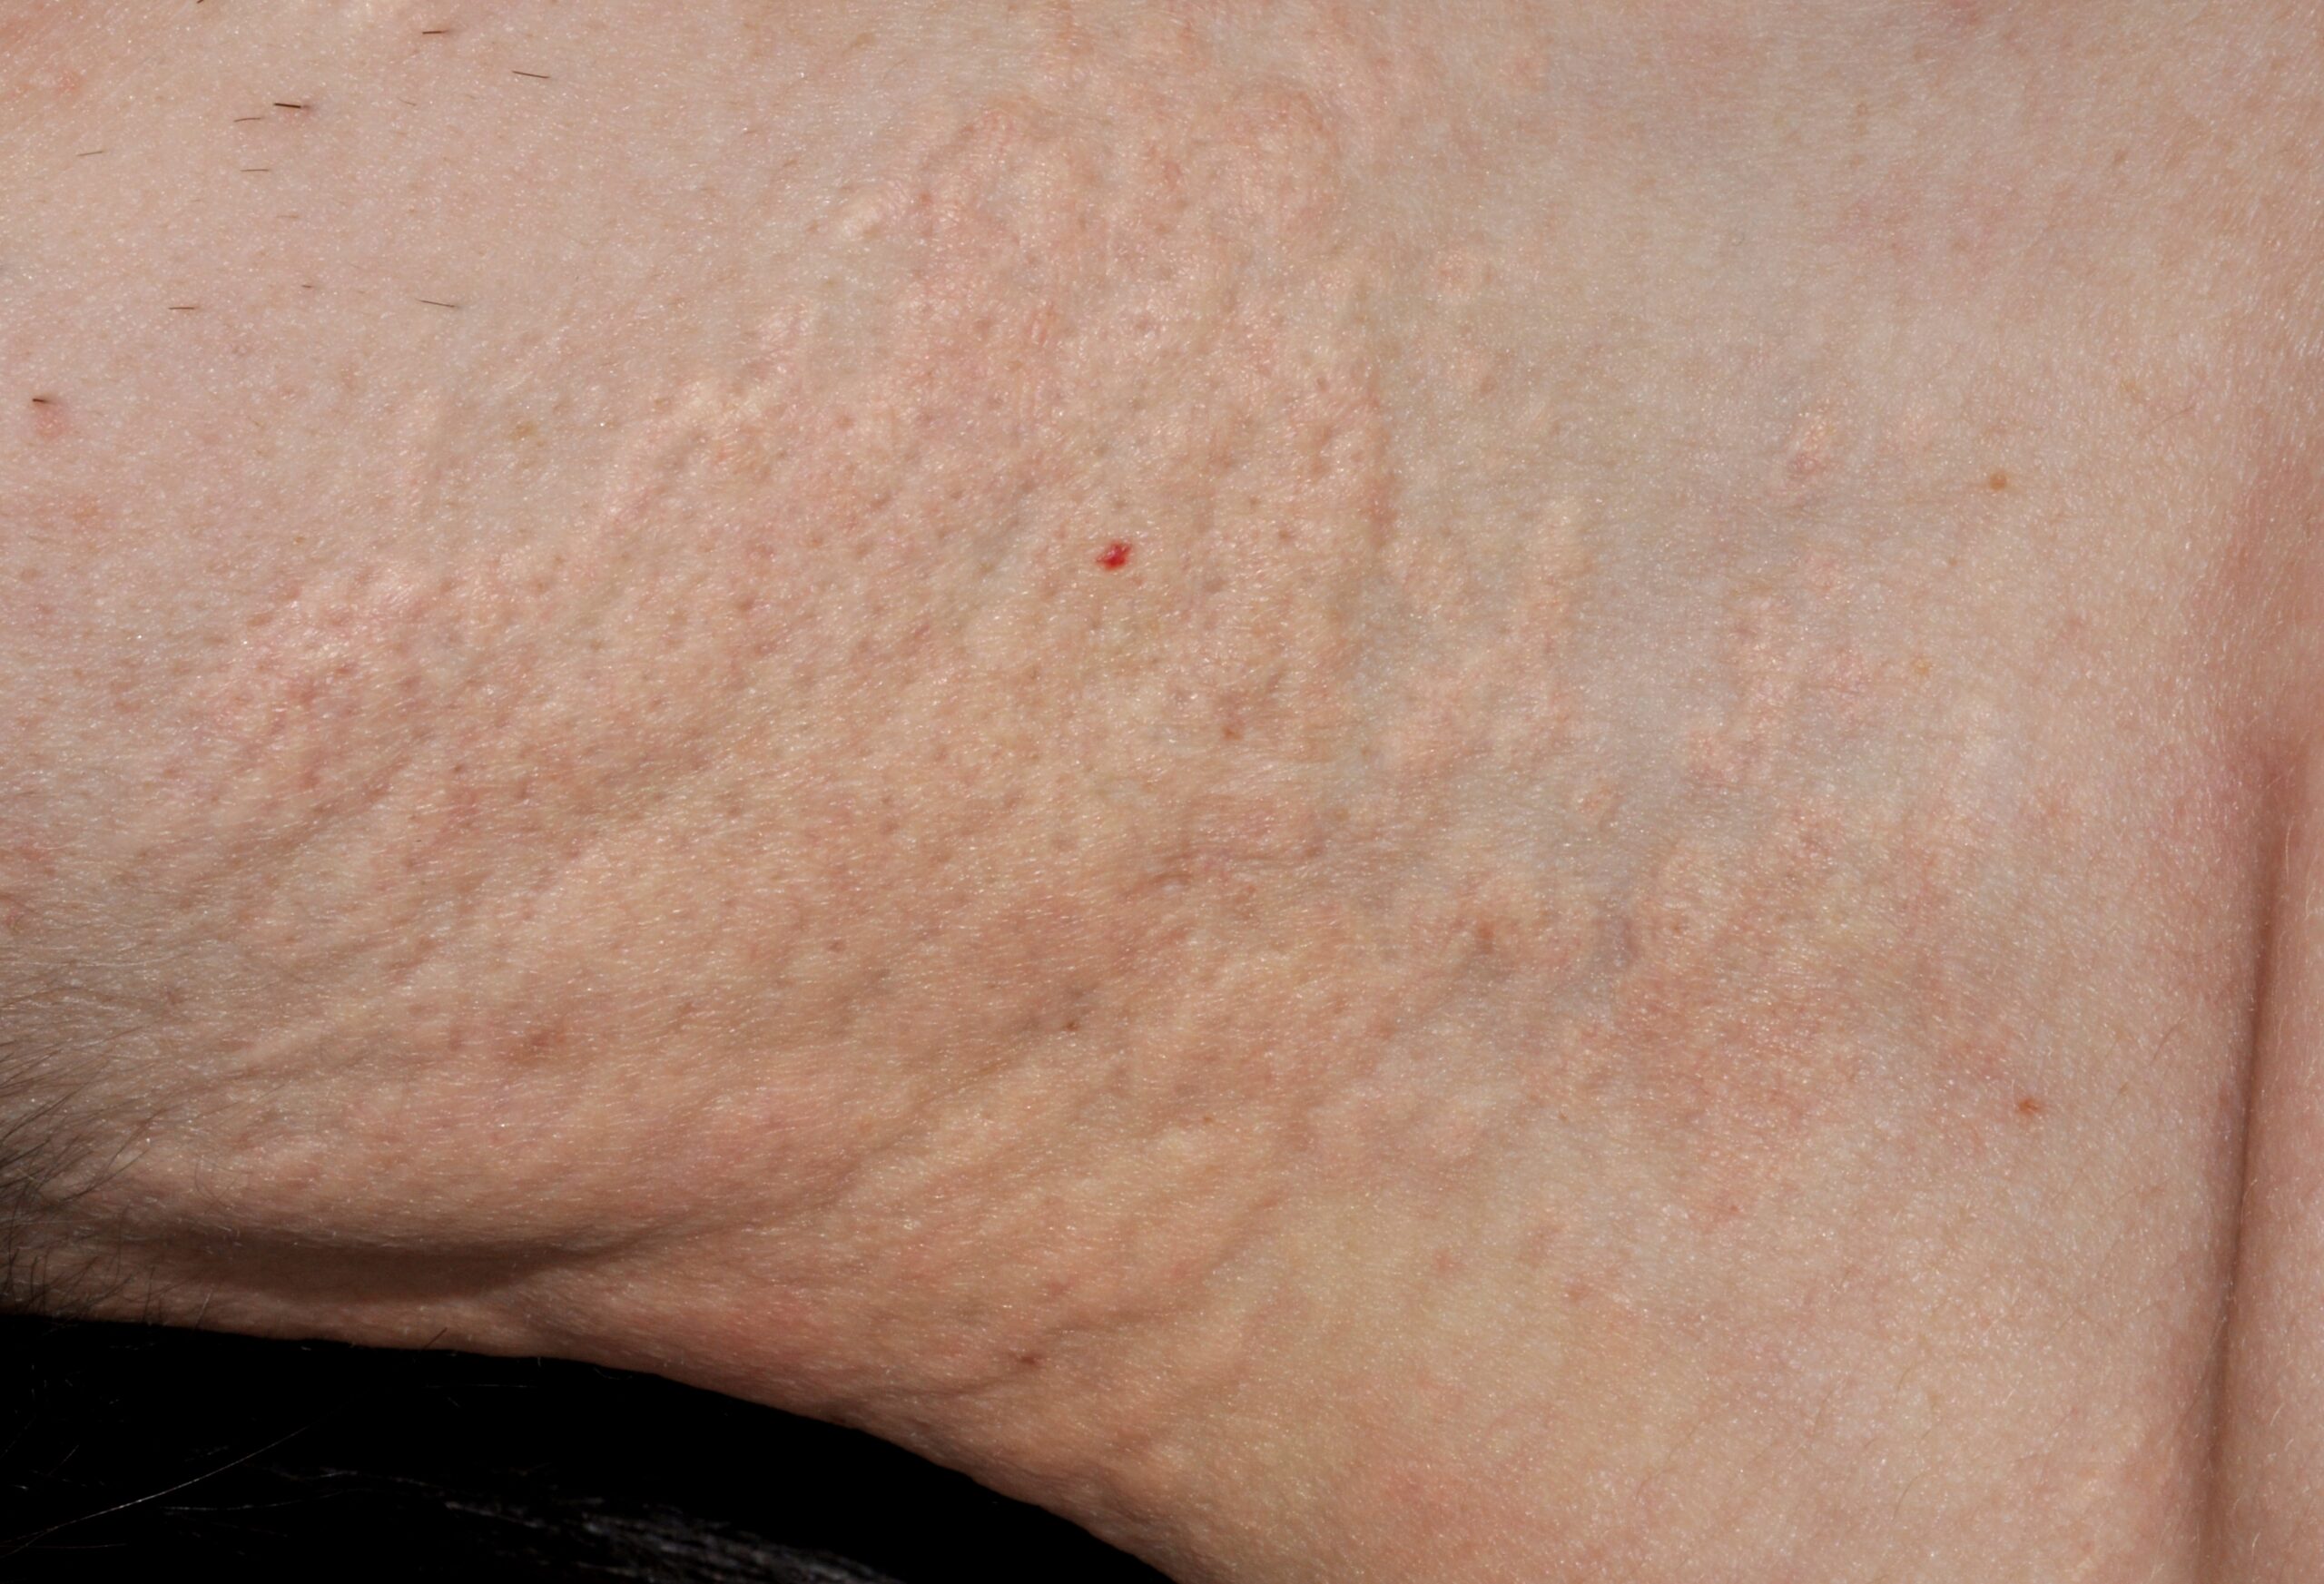
Amiloidosis sistemica primaria E85.9; pápulas amarillentas y hemorrágicas palpebrales (ojos de mapecha) y macrogrosia con marcas de las muelas
Para la evaluación precisa de la amiloidosis cardíaca se requieren técnicas de imagen como la resonancia magnética y la gammagrafía cardiaca, en la que se reutilizan trazadores de gammagrafía ósea. También existen biomarcadores para evaluar el pronóstico y la respuesta a los tratamientos.
En la amiloidosis sistémica, la afectación renal puede manifestarse con proteinuria, síndrome nefrótico o insuficiencia renal, y la piel puede mostrar púrpura, equimosis, lesiones infiltradas o nódulos según el tipo de proteína depositada; la tipificación de fibrillas es esencial para dirigir el tratamiento contra el precursor amiloide (Wechalekar, 2016; D’Aguanno, 2019). Se ha de pensar en amiloidosis sistémica cuando existe afectación cutánea y renal dentro de una enfermedad sistémica por depósito extracelular de proteínas fibrilares mal plegadas, demostrables con rojo Congo (D’Aguanno, 2019).
Además de la clasificación, la tipificación de las fibrillas, que ha mejorado con la adición de la captura por láser y la espectrometría de masas de secciones de tejido histológico, es determinante para la elección de la terapia (Wechalekar AD, 2016).
El pronóstico depende del tipo de amiloidosis; es especialmente desfavorable en los casos de afectación cardíaca diagnosticada tardíamente. Los pacientes fallecen en un plazo de meses o pocos años, o bien sufren una pérdida irreversible de la función de los órganos afectados (Hegenbart U, 2024).
Tratamiento
Se han utilizado múltiples terapias para el tratamiento de la amiloidosis cutánea primaria: retinoides orales como la actretina, tacrolimus, dimetil-sulfoxido, analogos de la vitamin D3, capsaicina, mentol, corticosteroides tópicos y orales, ciclosporina, ciclofosfamida, amitriptilina, colchicina y algunas modalidades físicas como el láser o la fototerapia (Weidner T, 2017). En pacientes con amiloidosis liquenoide también se ha utilizado el re-PUVA (acitretina oral seguida de exposición a rayos UVA) obteniéndose una mejora significativa tanto del prurito como de las pápulas (Grimmer J, 2007). En una publicación en la que se incluyeron 116 estudios que comprendían 534 pacientes, la cirugía fue la opción terapéutica más eficaz en pacientes con AN, con resultados estadísticamente superiores a los otros tratamientos. Respecto al resto de amiloidosis cutáneas, se incluyeron 79 casos clínicos y 20 estudios de cohortes con 418 pacientes más de los que se dedujo que el tratamiento con agentes biológicos o con inhibidores de JAK podrían representar opciones terapéuticas prometedoras para lesiones refractarias (Wang QX, 2025). Ahora bien, la mayor parte de trabajos se refieren a casos clínicos o pequeñas series de casos y el tratamiento estándar actual se basa en corticoides de alta potencia y puede proporcionar alivio sintomático (Janodia R, 2026).
Para el tratamiento de la amiloidosis sistémica lo principal es reducir y eliminar el precursor amiloide,lo que comprende actuar contra la enfermedad subyacente. El tratamiento del mieloma ha mejorado con los nuevos quimioterápicos, la inmunoterapia y las terapias génicas, incrementándose la supervivencia, y los inmunosupresores biológicos han repercutido en la evolución de las enfermedades inflamatorias crónicas, mejorando el pronóstico de la amiloidosis AL y AA respectivamente. Además, en los últimos años se ha incrementado sustancilmente el conocimiento molecular de los precursores amiloides lo que ha permitido el desarrollo de estabilizadores de la formación de fibrillas, de inhibidores de la fibrilogénesis, de disruptores de las fibrillas amiloides y promotores del blanqueamiento amiloide (D’Aguanno V, 2019).