Currículum
Tema 20. Dermatosis asociadas a enfermedades internas
1. DERMATOSIS ASOCIADAS A SISTEMAS INTERNOS
0/5

2. DERMATOSIS PARANEOPLÁSICAS
0/3
3. METÁSTASIS CUTÁNEAS Y ENFERMEDAD DE PAGET
0/2
4. BIBLIOGRAFÍA
0/1
Imágenes tema

2.2. Paraneoplásicas facultativas
a. Tromboflebitis migrans
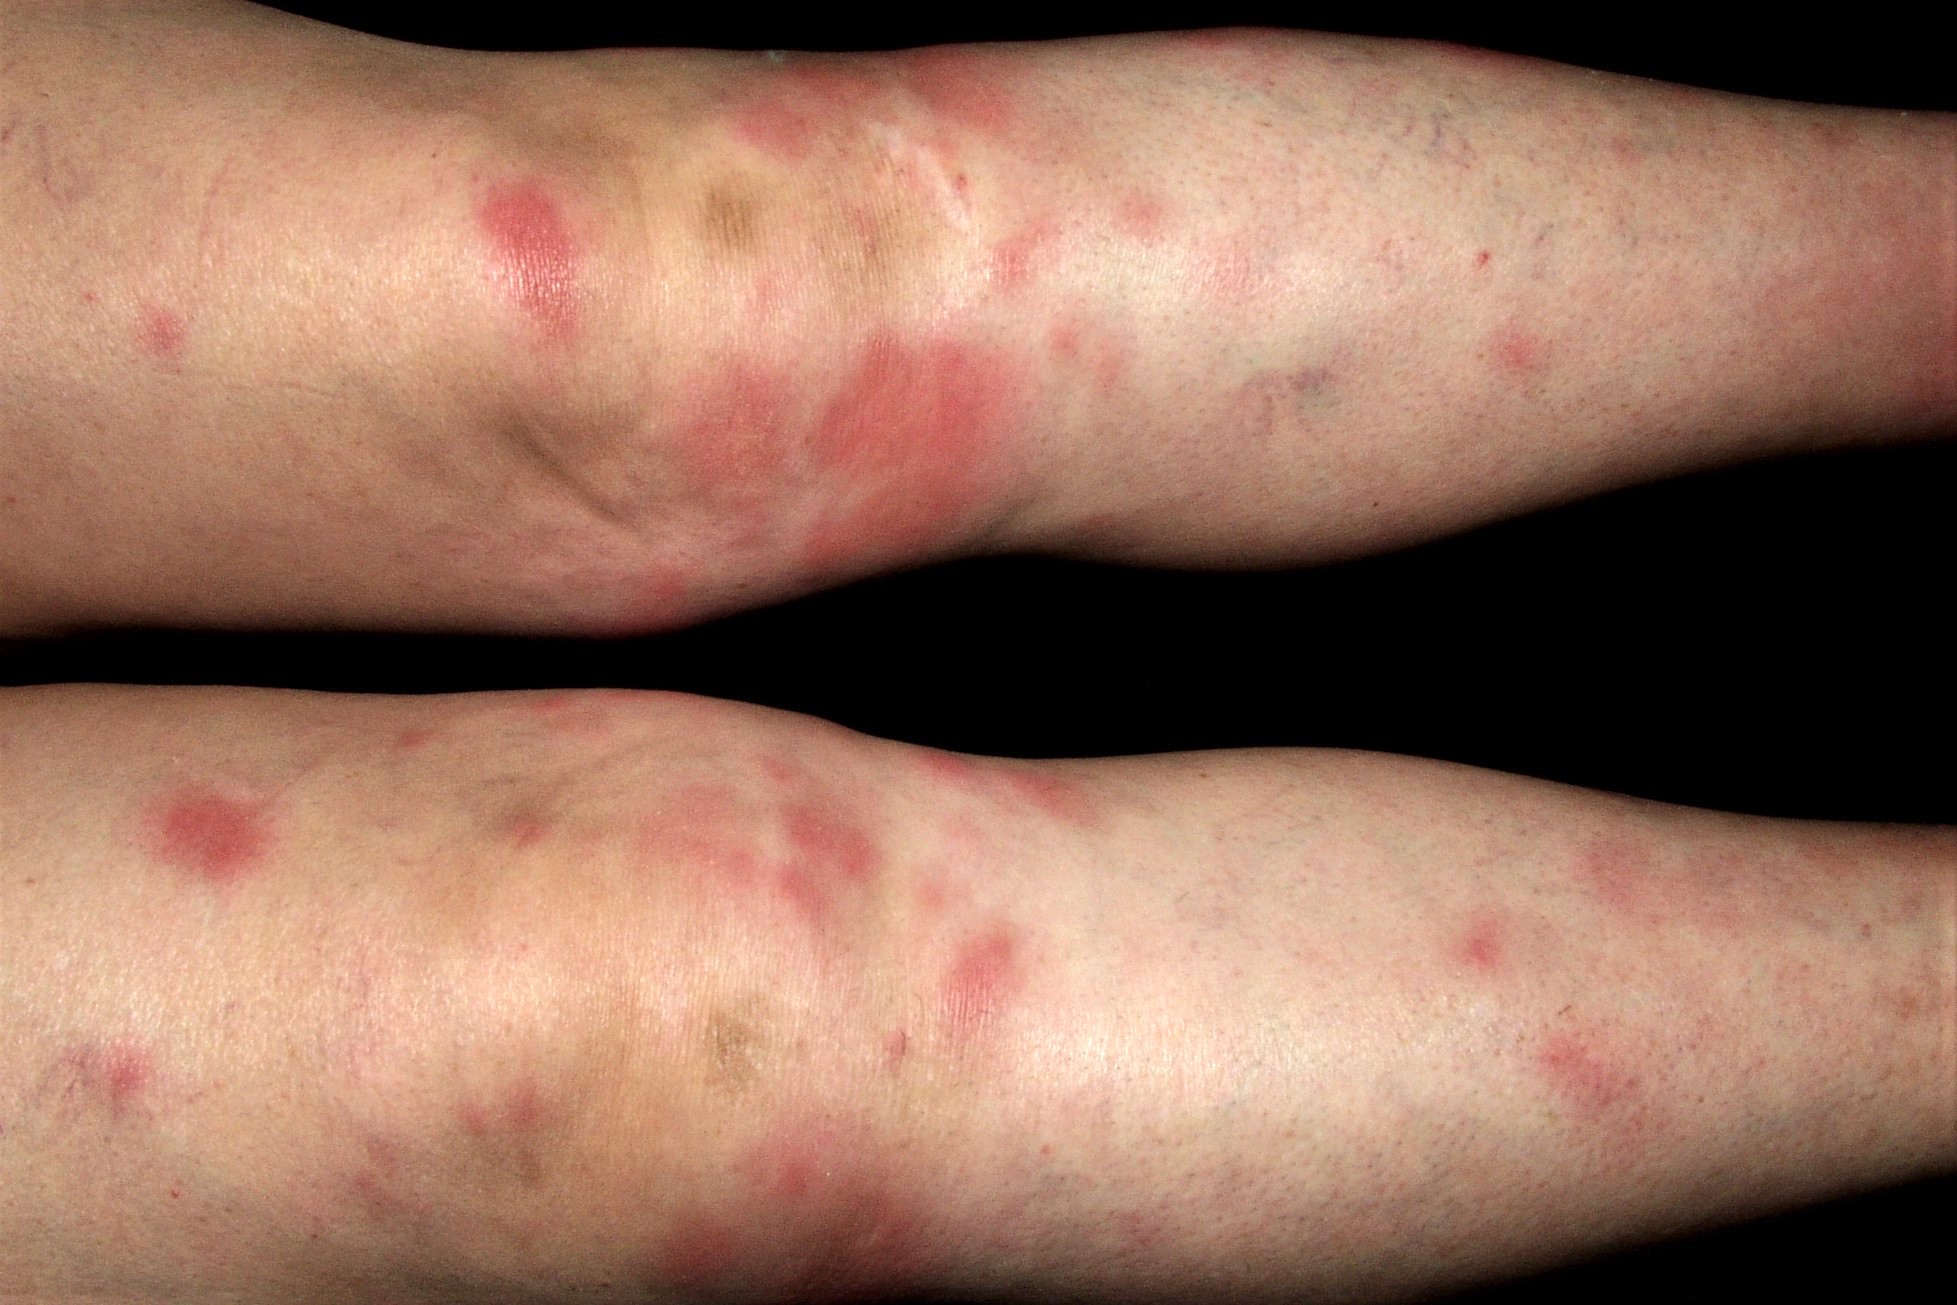
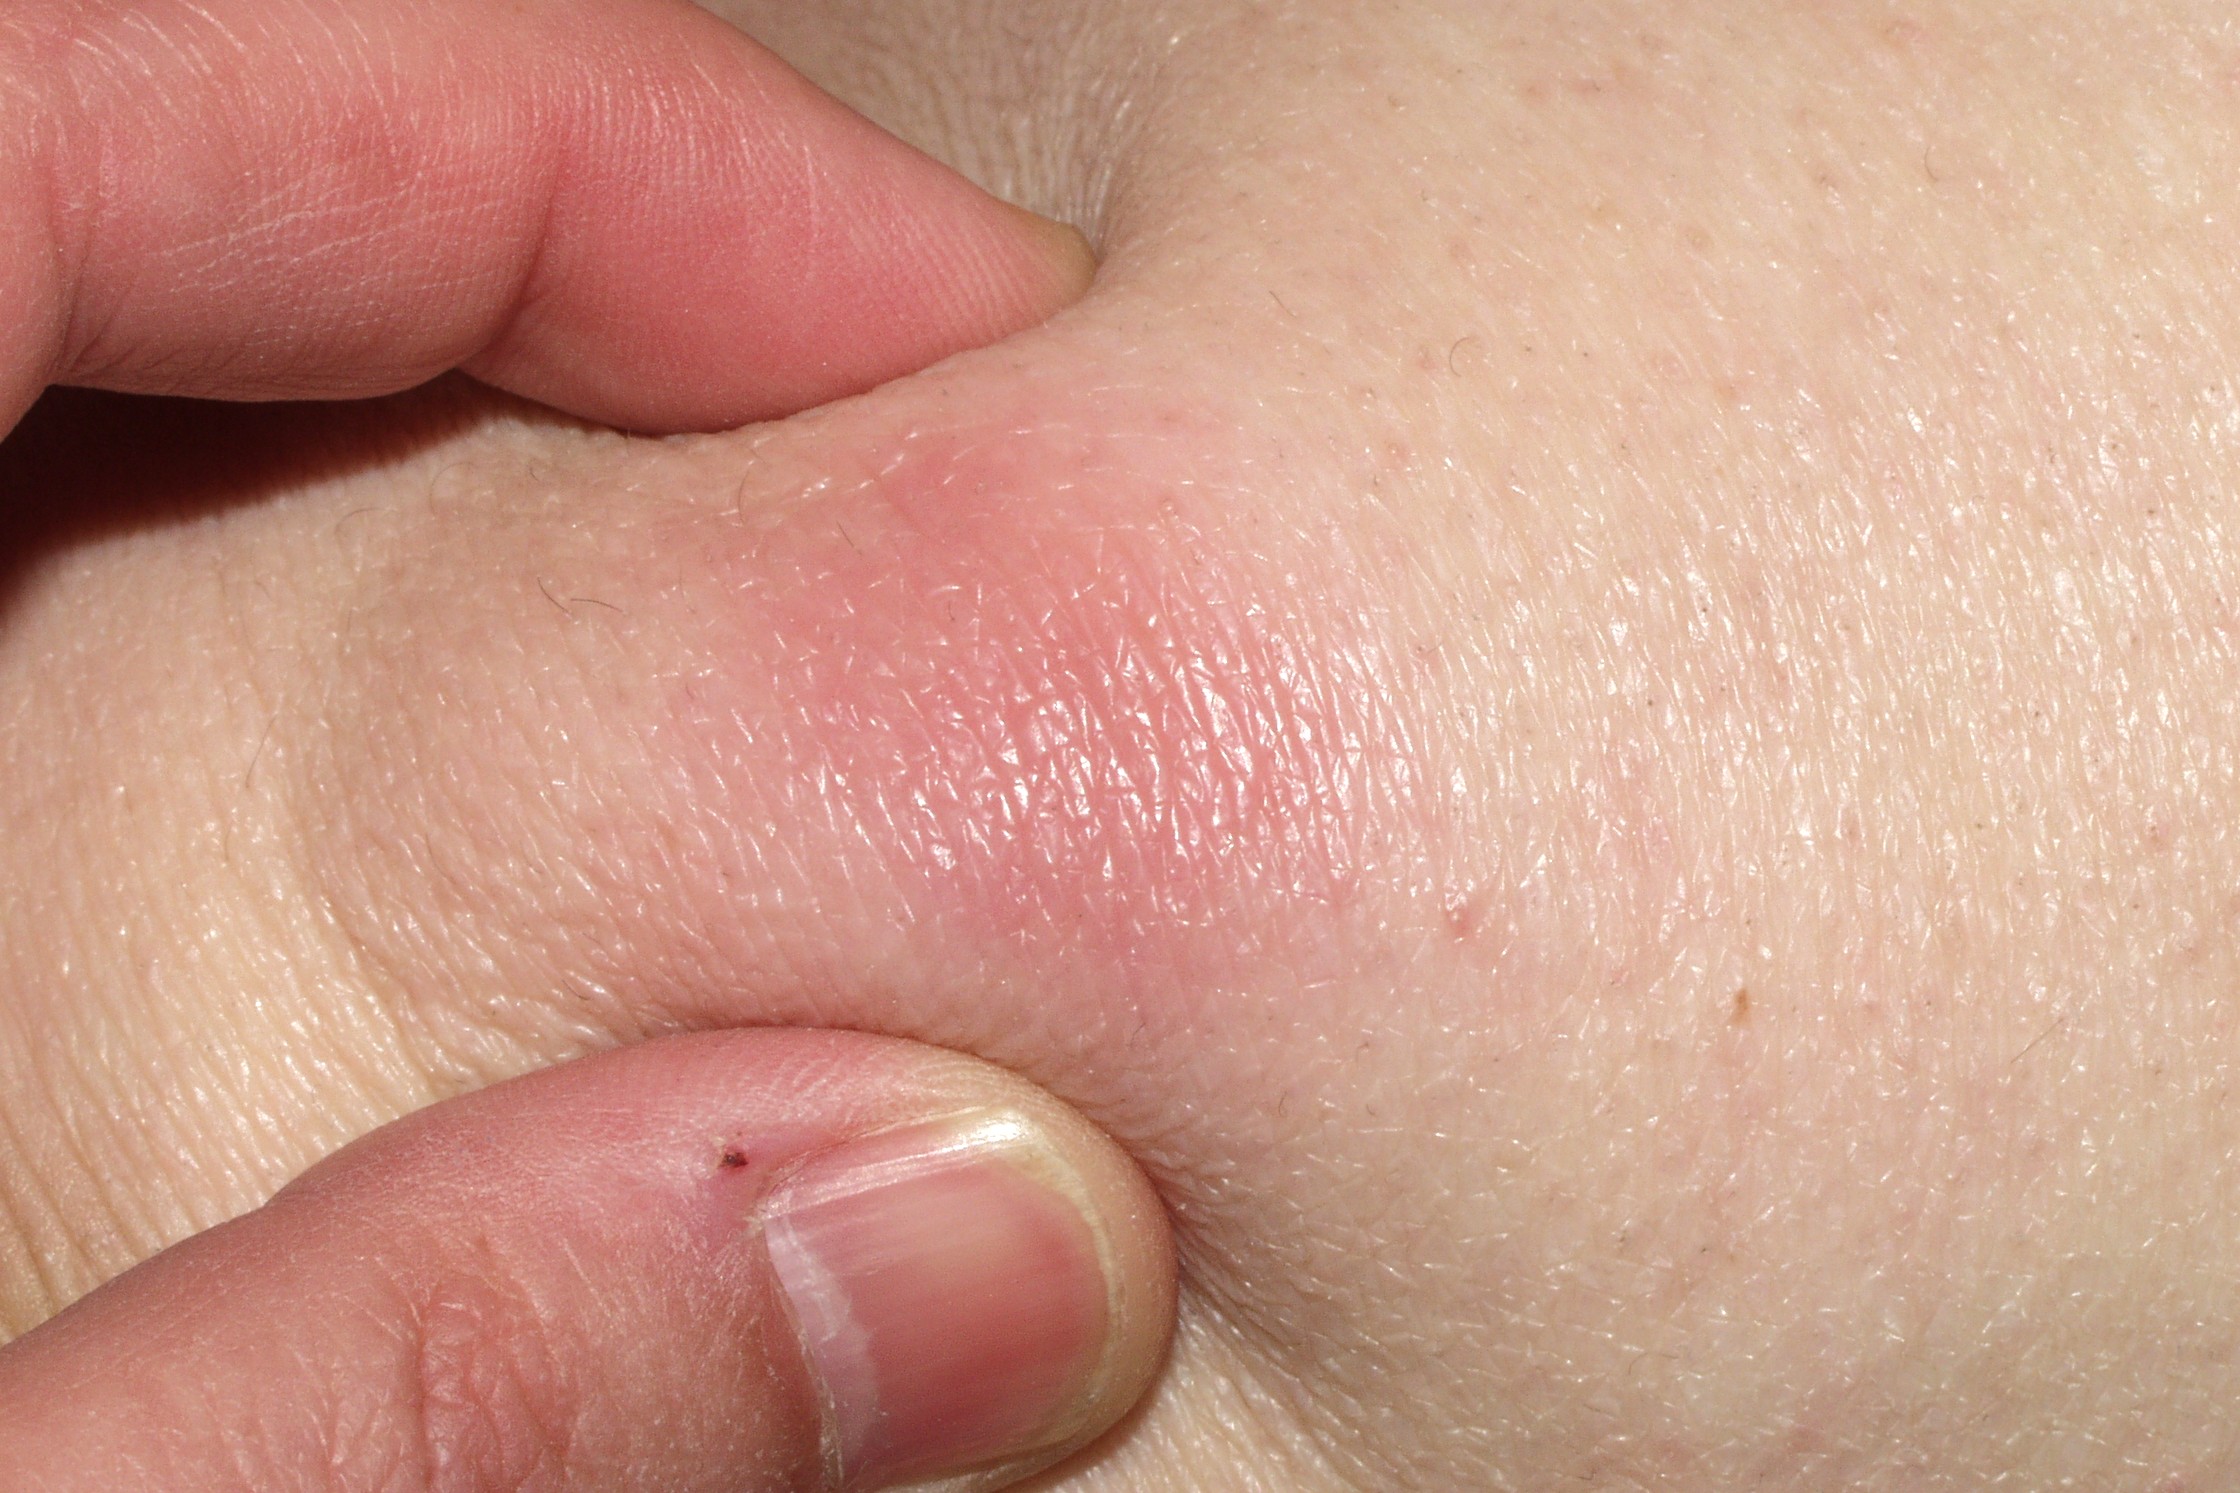
Se presenta en forma de placas o nódulos eritemato-violáceas que siguen un trayecto lineal y son debidas a una inflamación aguda de venas de pequeño y mediano calibre que van acompañados de un trombo. Se suele afectar un primer paquete venoso, que tras su mejoría se sigue a la pocas semanas de la inflamación de otro grupo de venas de manera recurrente y migrante. En ocasiones implica a venas en diferentes localizaciones simultáneamente (Stoyanov GS, 2019; Karra S, 2025). Puede afectar paquetes venosos superficiales y profundos, pudiendo comprometer las venas intraabdominales.
Se puede complicar por un tromboembolismo pulmonar por desprendimiento de un trombo del paquete venoso. Suelen aparecer en extremidades inferiores, donde simulan un eritema nodoso, pero también pueden afectar las venas de las extremidades superiores y las de la pared torácica o abdominal.
La tromboflebitis migrans puede ser un síndrome paraneoplásico, lo que se conoce como síndrome de Trousseau. Puede ir asociado a adenocarcinoma digestivo (estómago, páncreas) y con menor frecuencia a otros carcinomas o a hemopatías malignas como un linfoma no Hodgkin (Matsuda-Hirose H, 2022).
No responde a los anticoagulantes orales, su tratamiento es la heparina.
También se asocia a tromboflebits migrans la enfermedad de Buerger (EB) una dermatosis asociada al consumo de cigarrillos. En un estudio de consenso por el método Delphi se definieron los criterios diagnósticos con un nivel de acuerdo del 70%. El 90% de los expertos consideraba los antecedentes de consumo de tabaco (o el consumo actual) debían ser unos de los criterios diagnósticos de la EB, lo mismo que el antecedente de tromboflebitis migratoria, la alteración del color de los dedos de las manos o de los pies. Los resultados histológicos permiten diferenciar la EB de la aterosclerosis obliterante y de otros tipos de vasculitis. La presencia de vasos colaterales en sacacorchos en las pruebas de imagen y el dolor urente alcanzaron consenso del 70% (Fazeli B, 2022).
b. Dermatosis neutrofílicas. Síndrome de Sweet
(ver dermatosis neutrofílicas en lesiones asociadas a enfermedades del aparato digestivo)
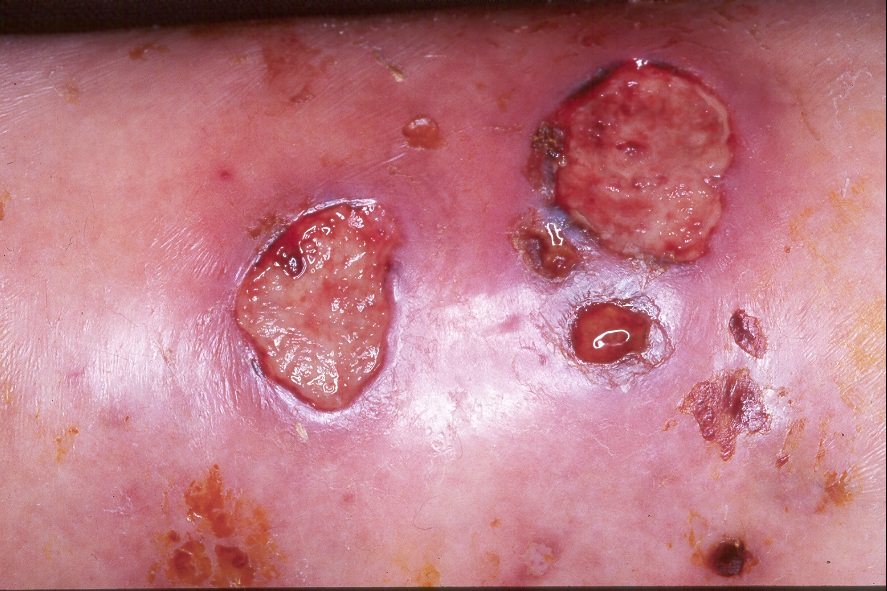
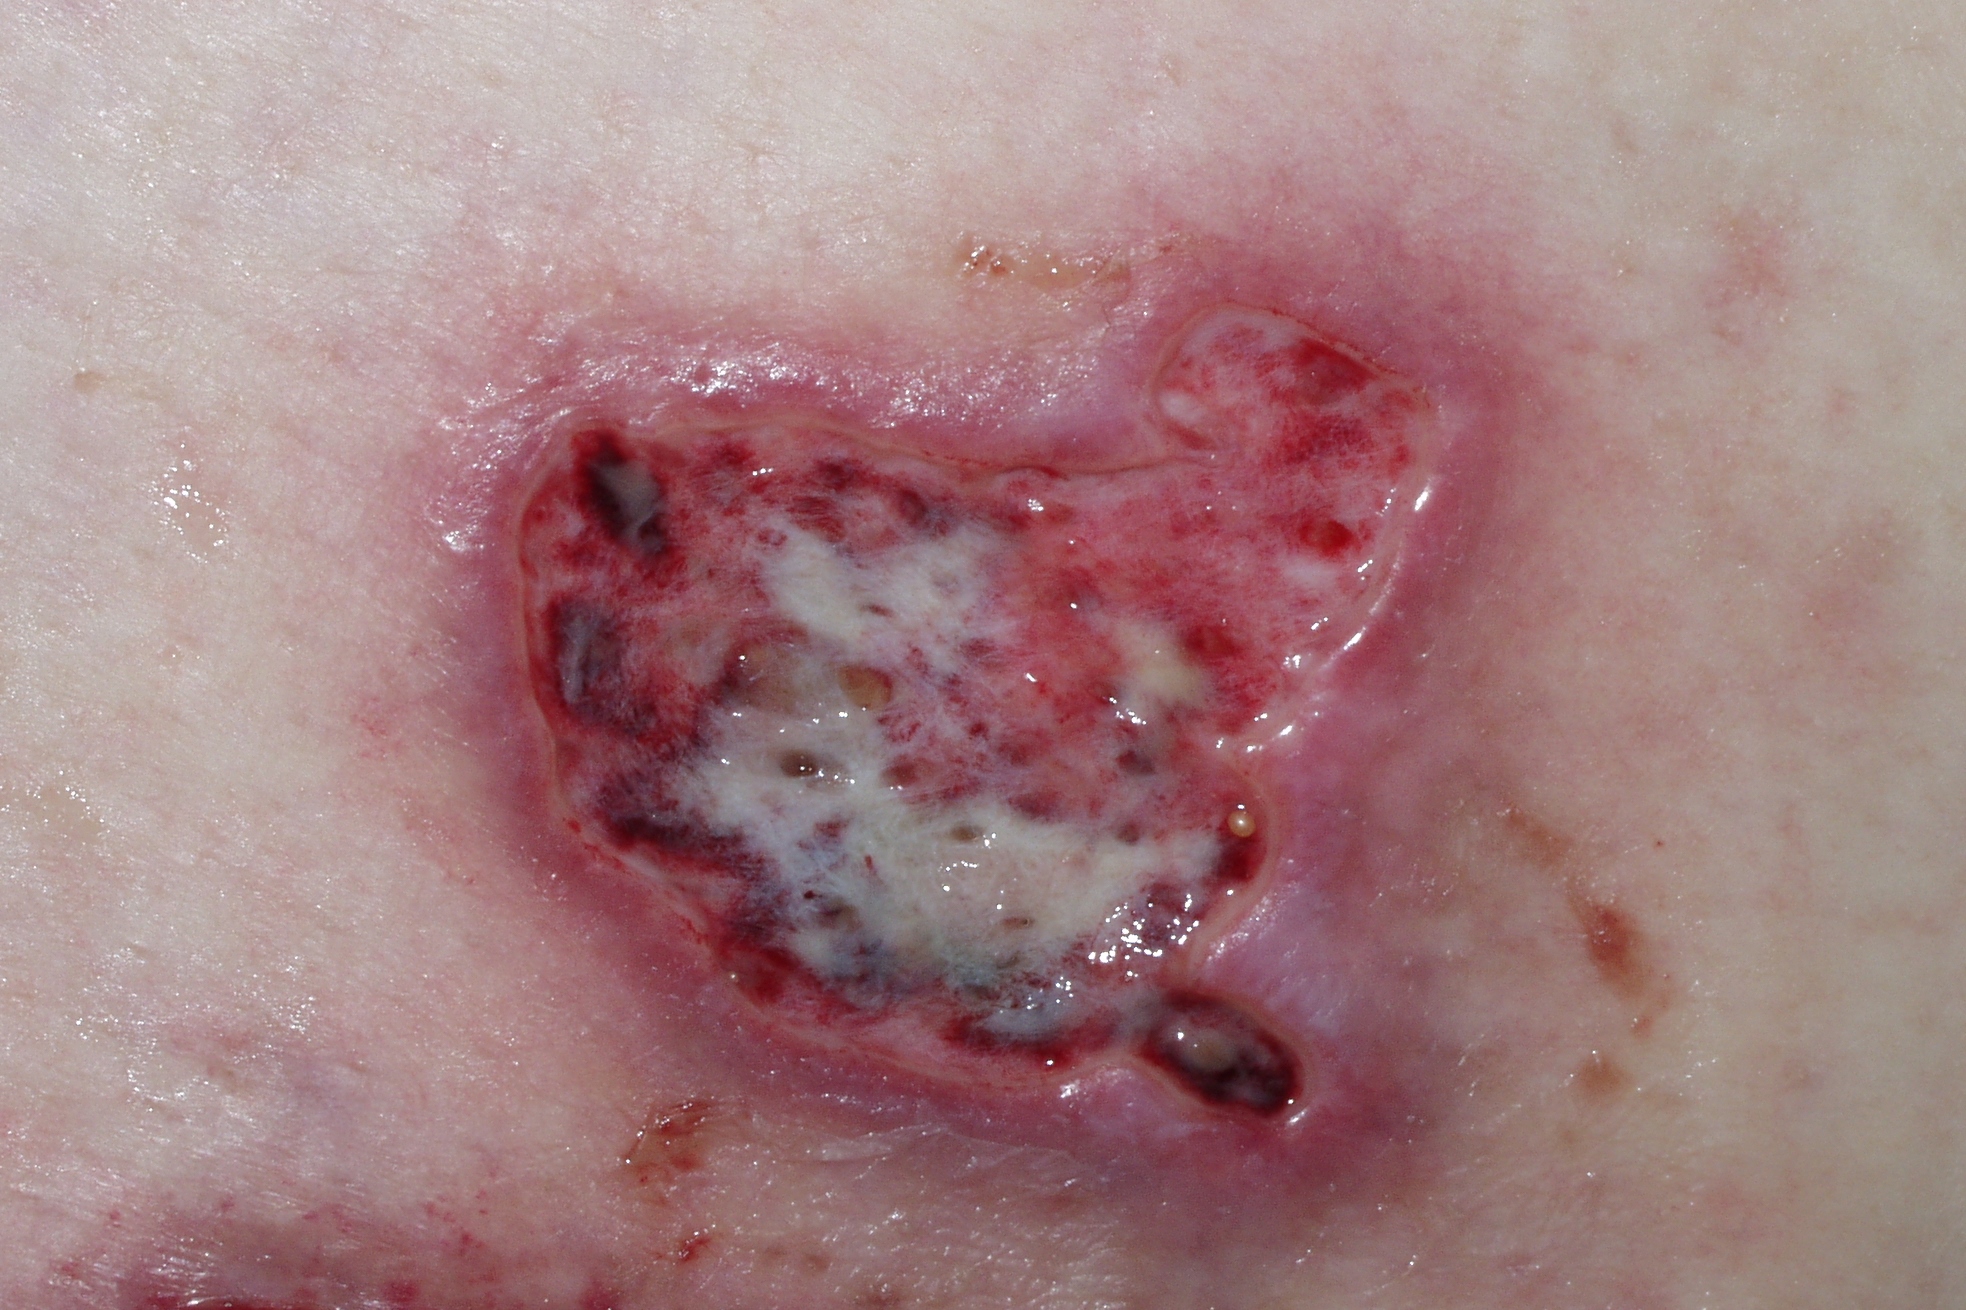
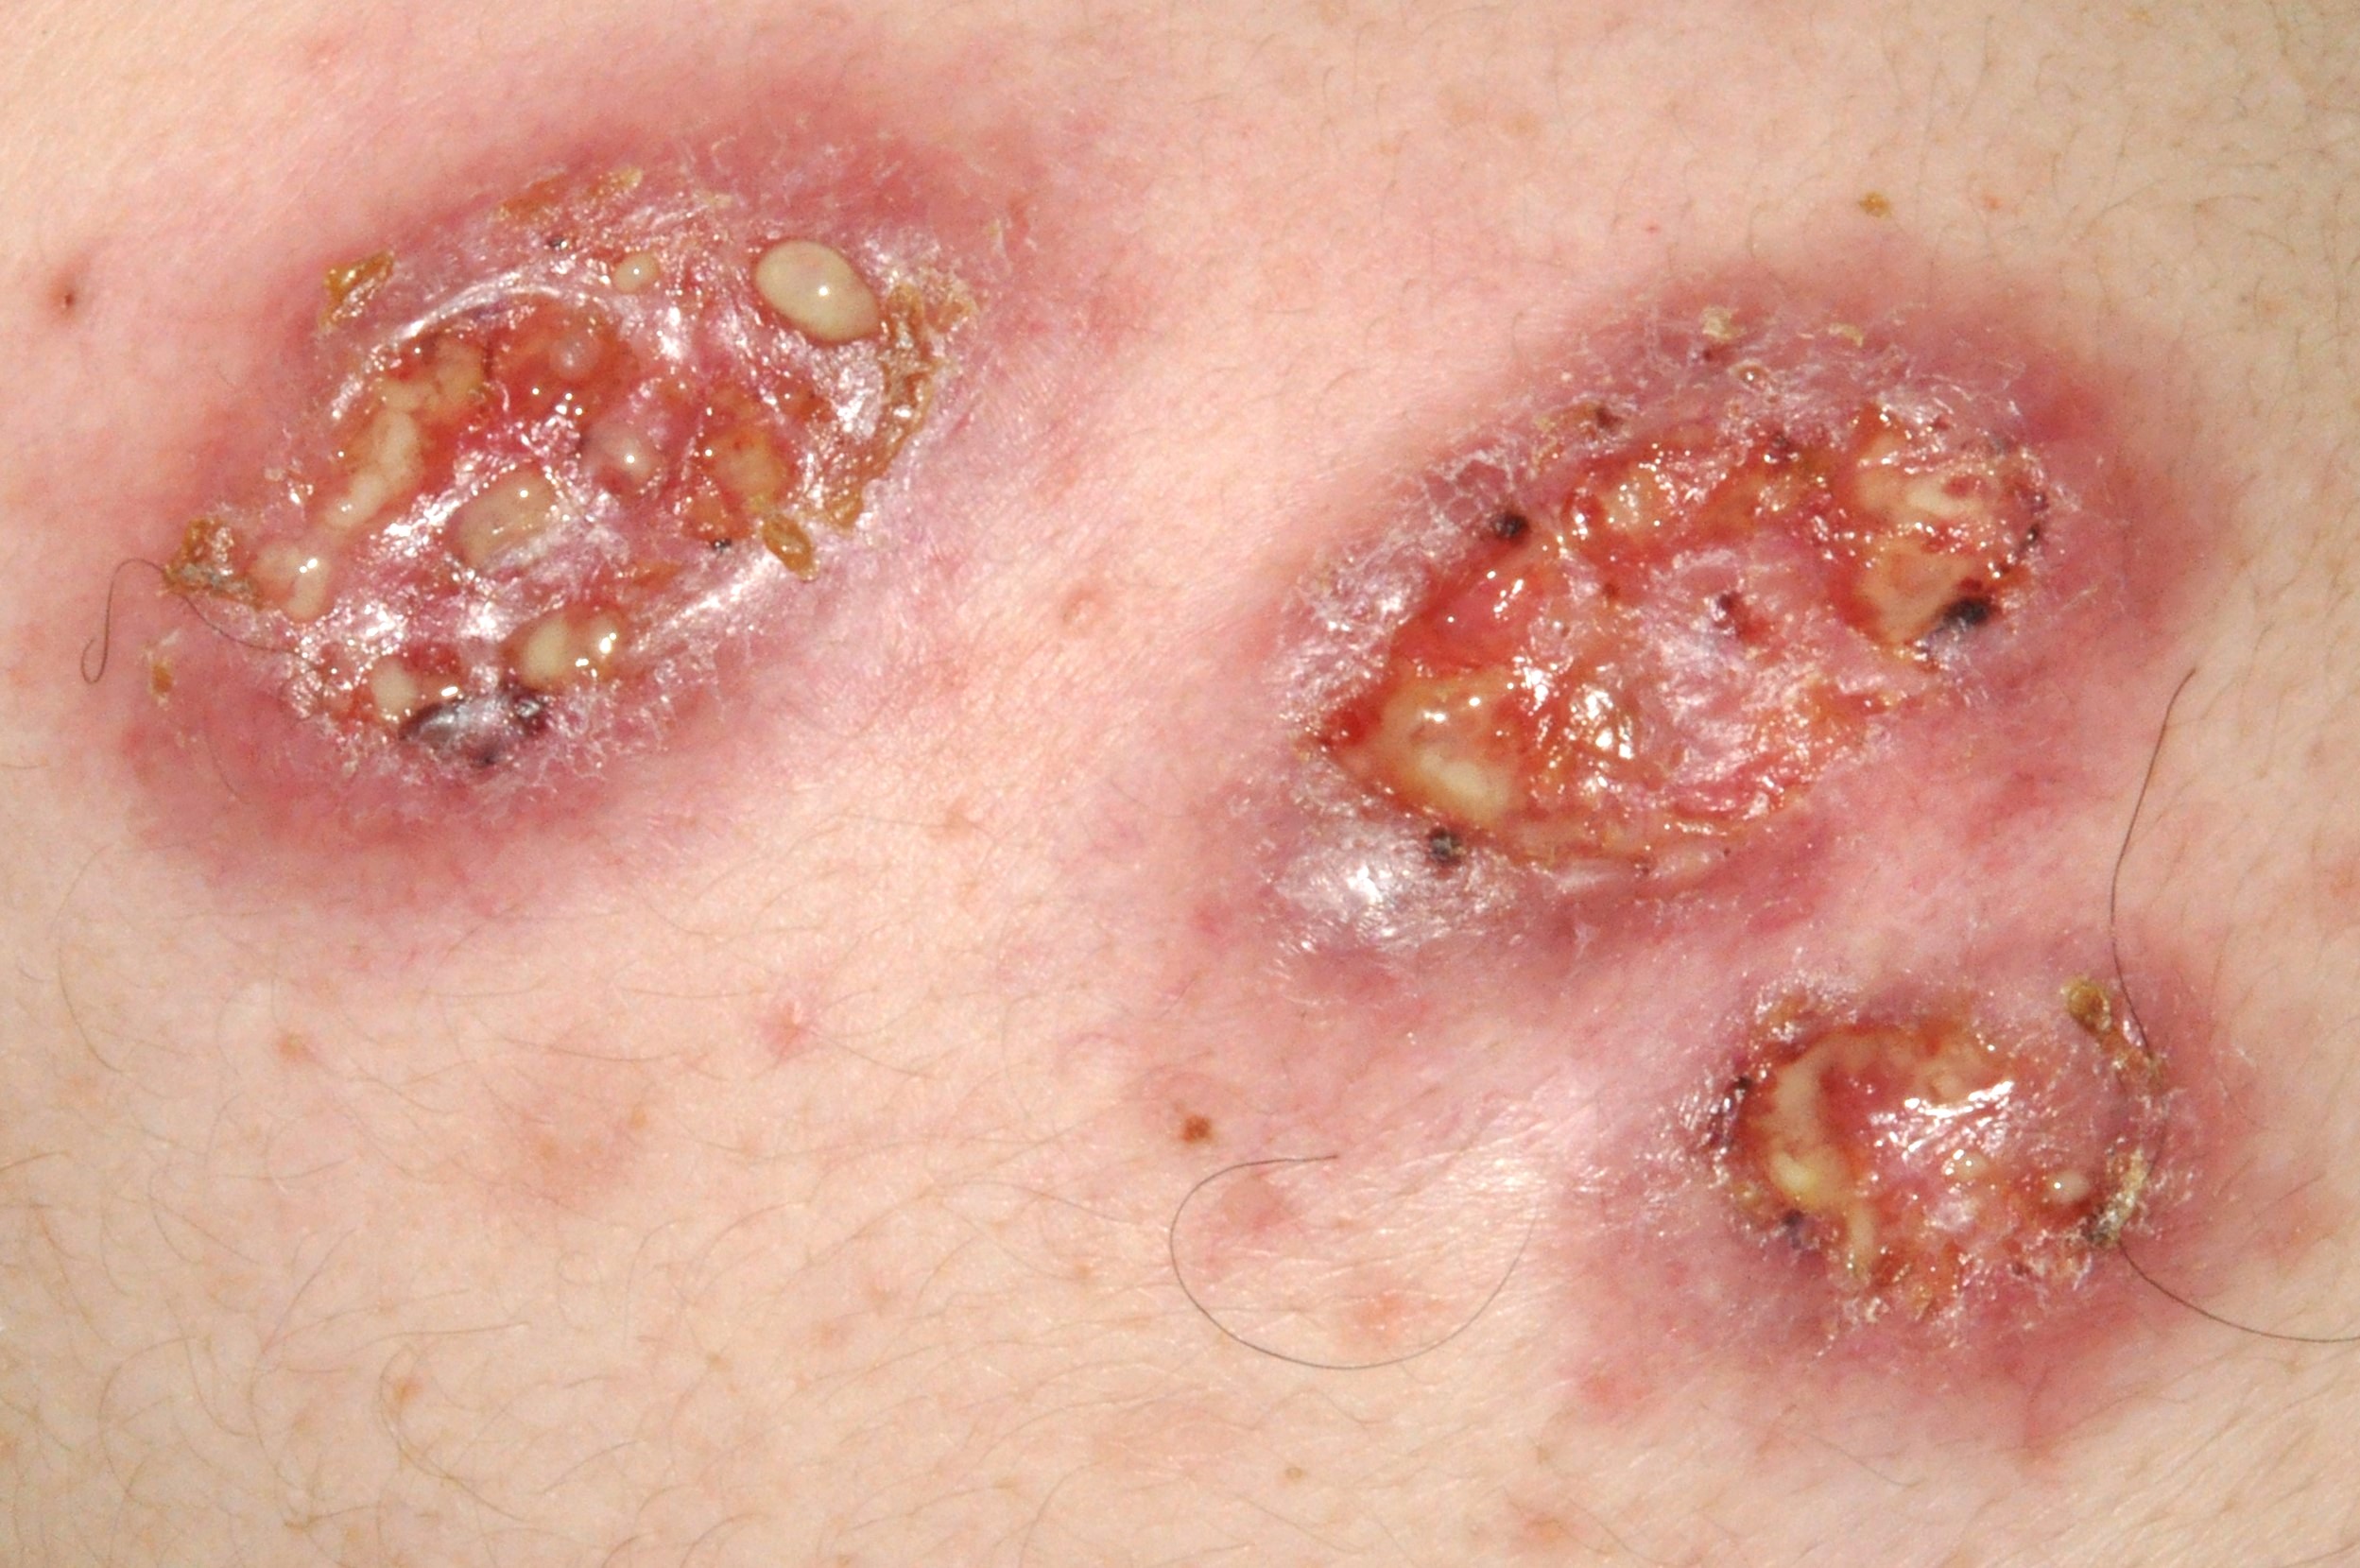
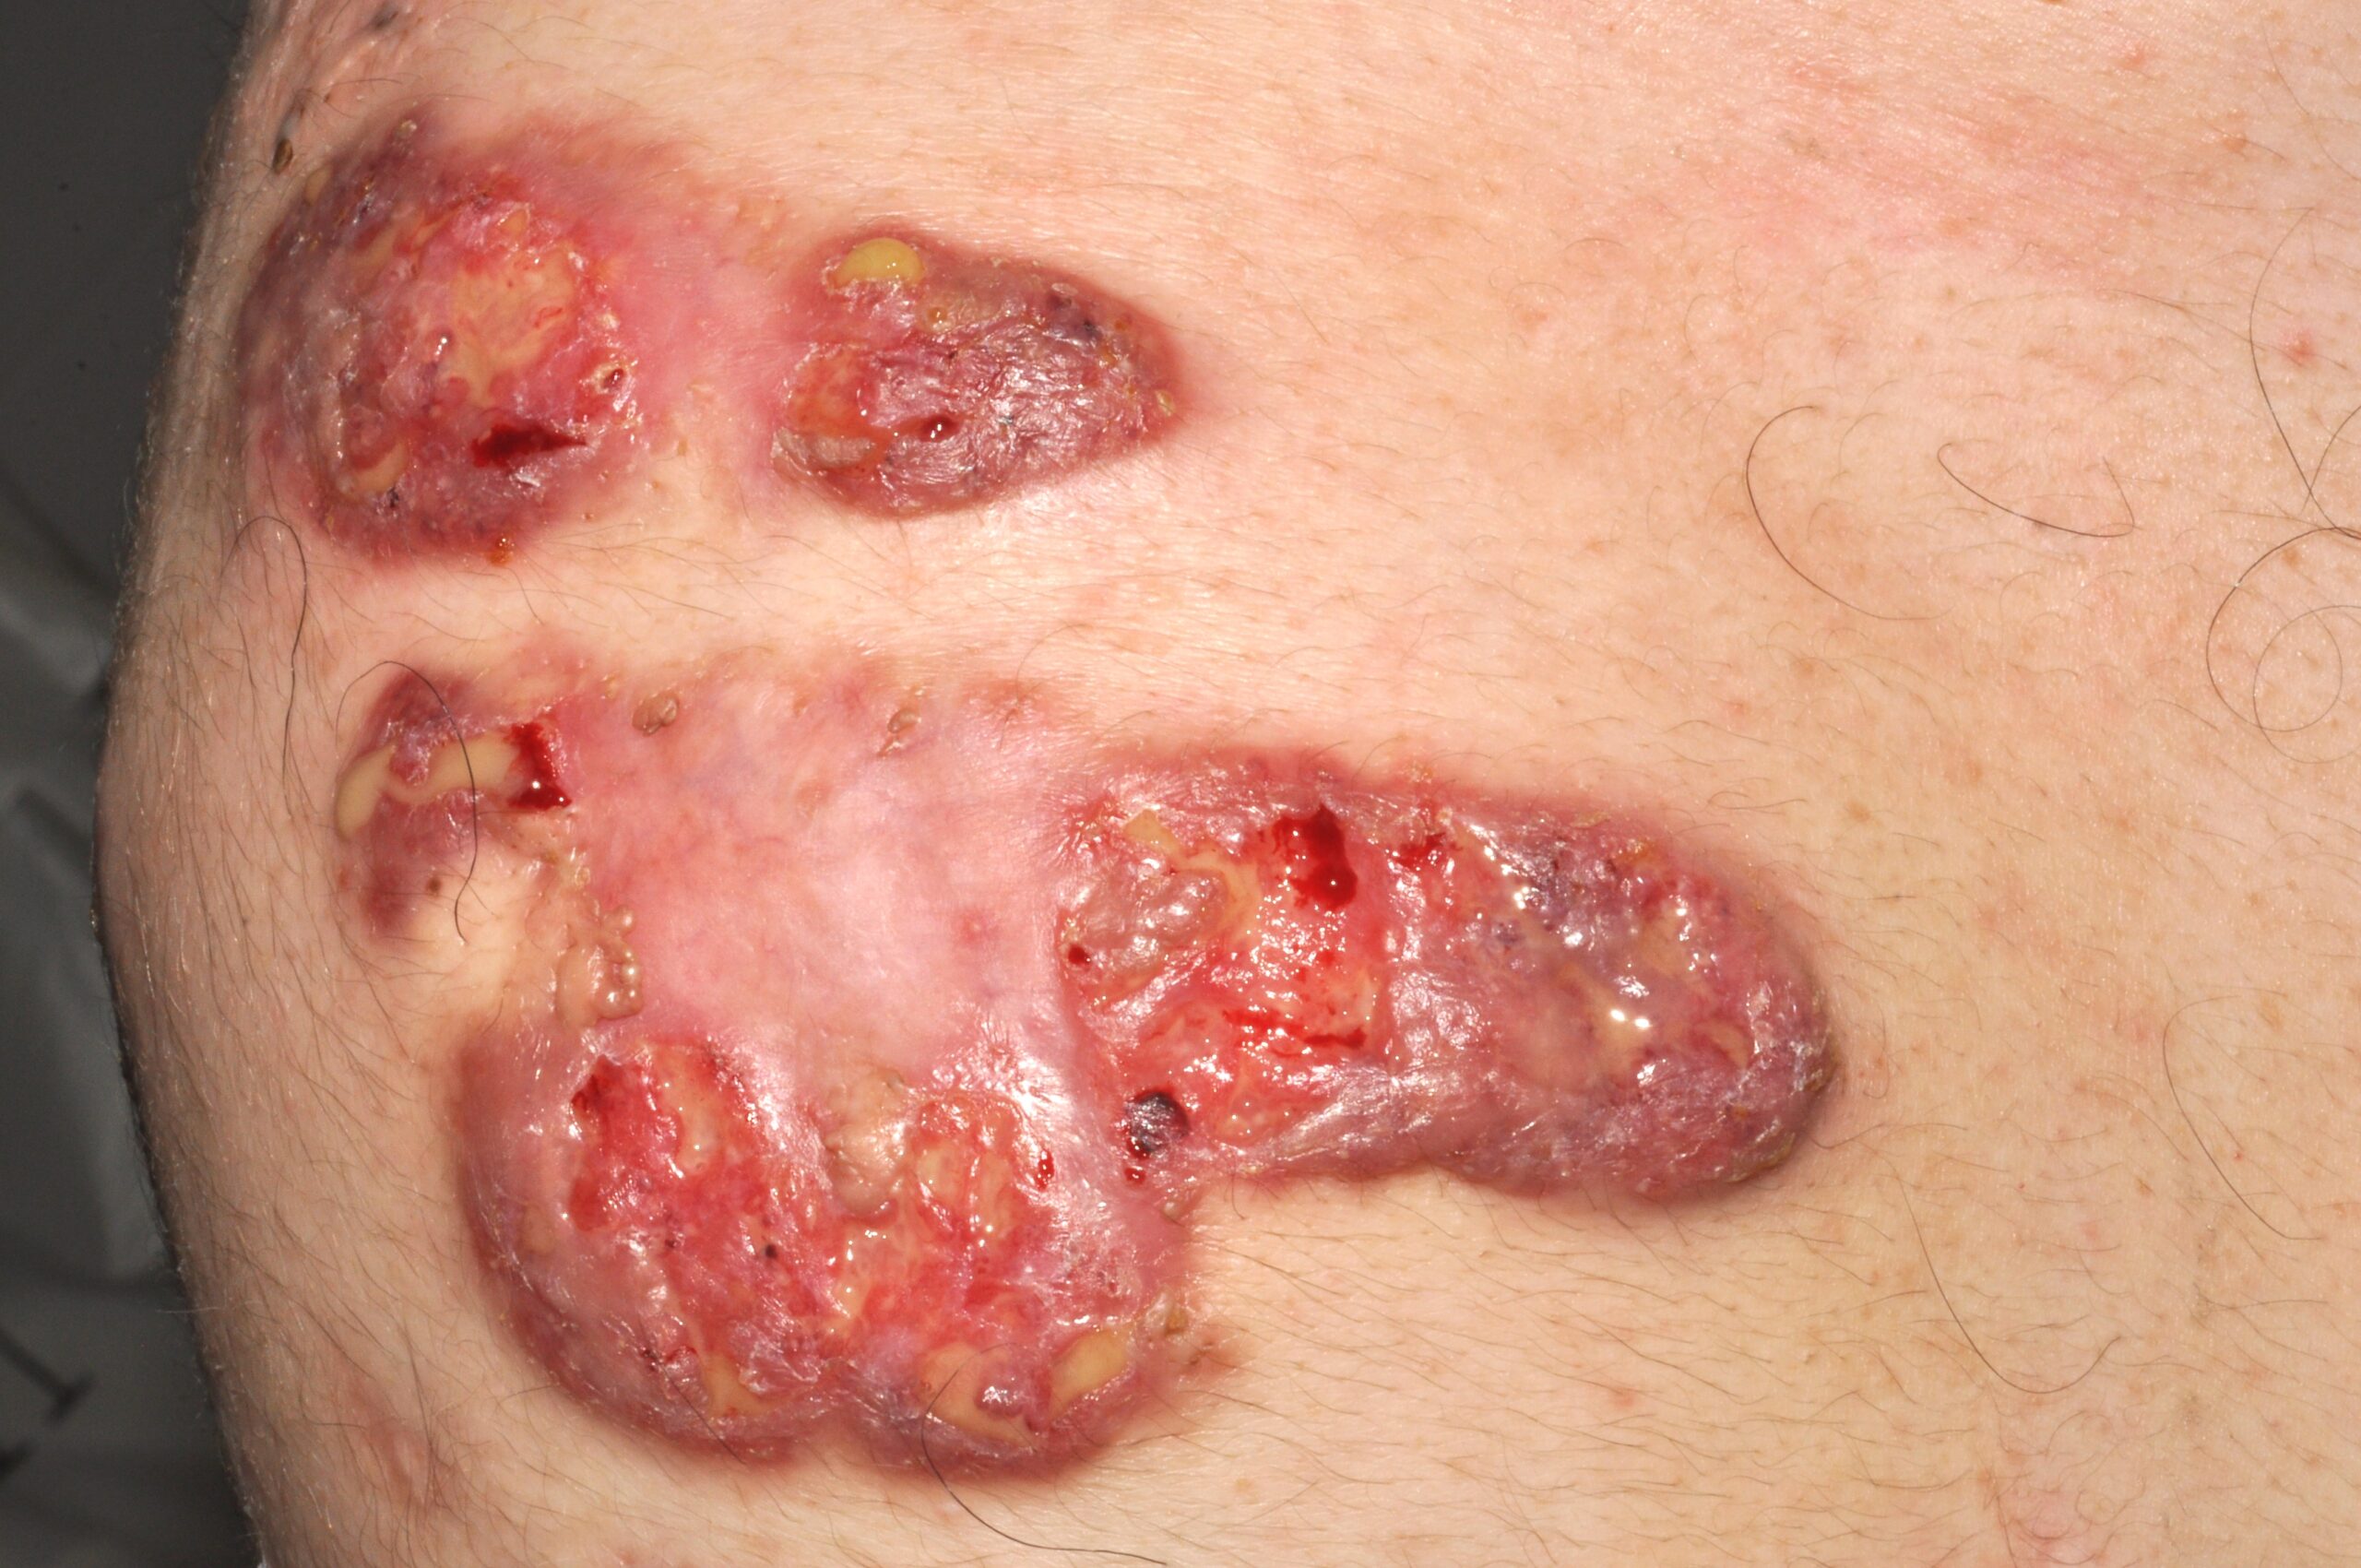
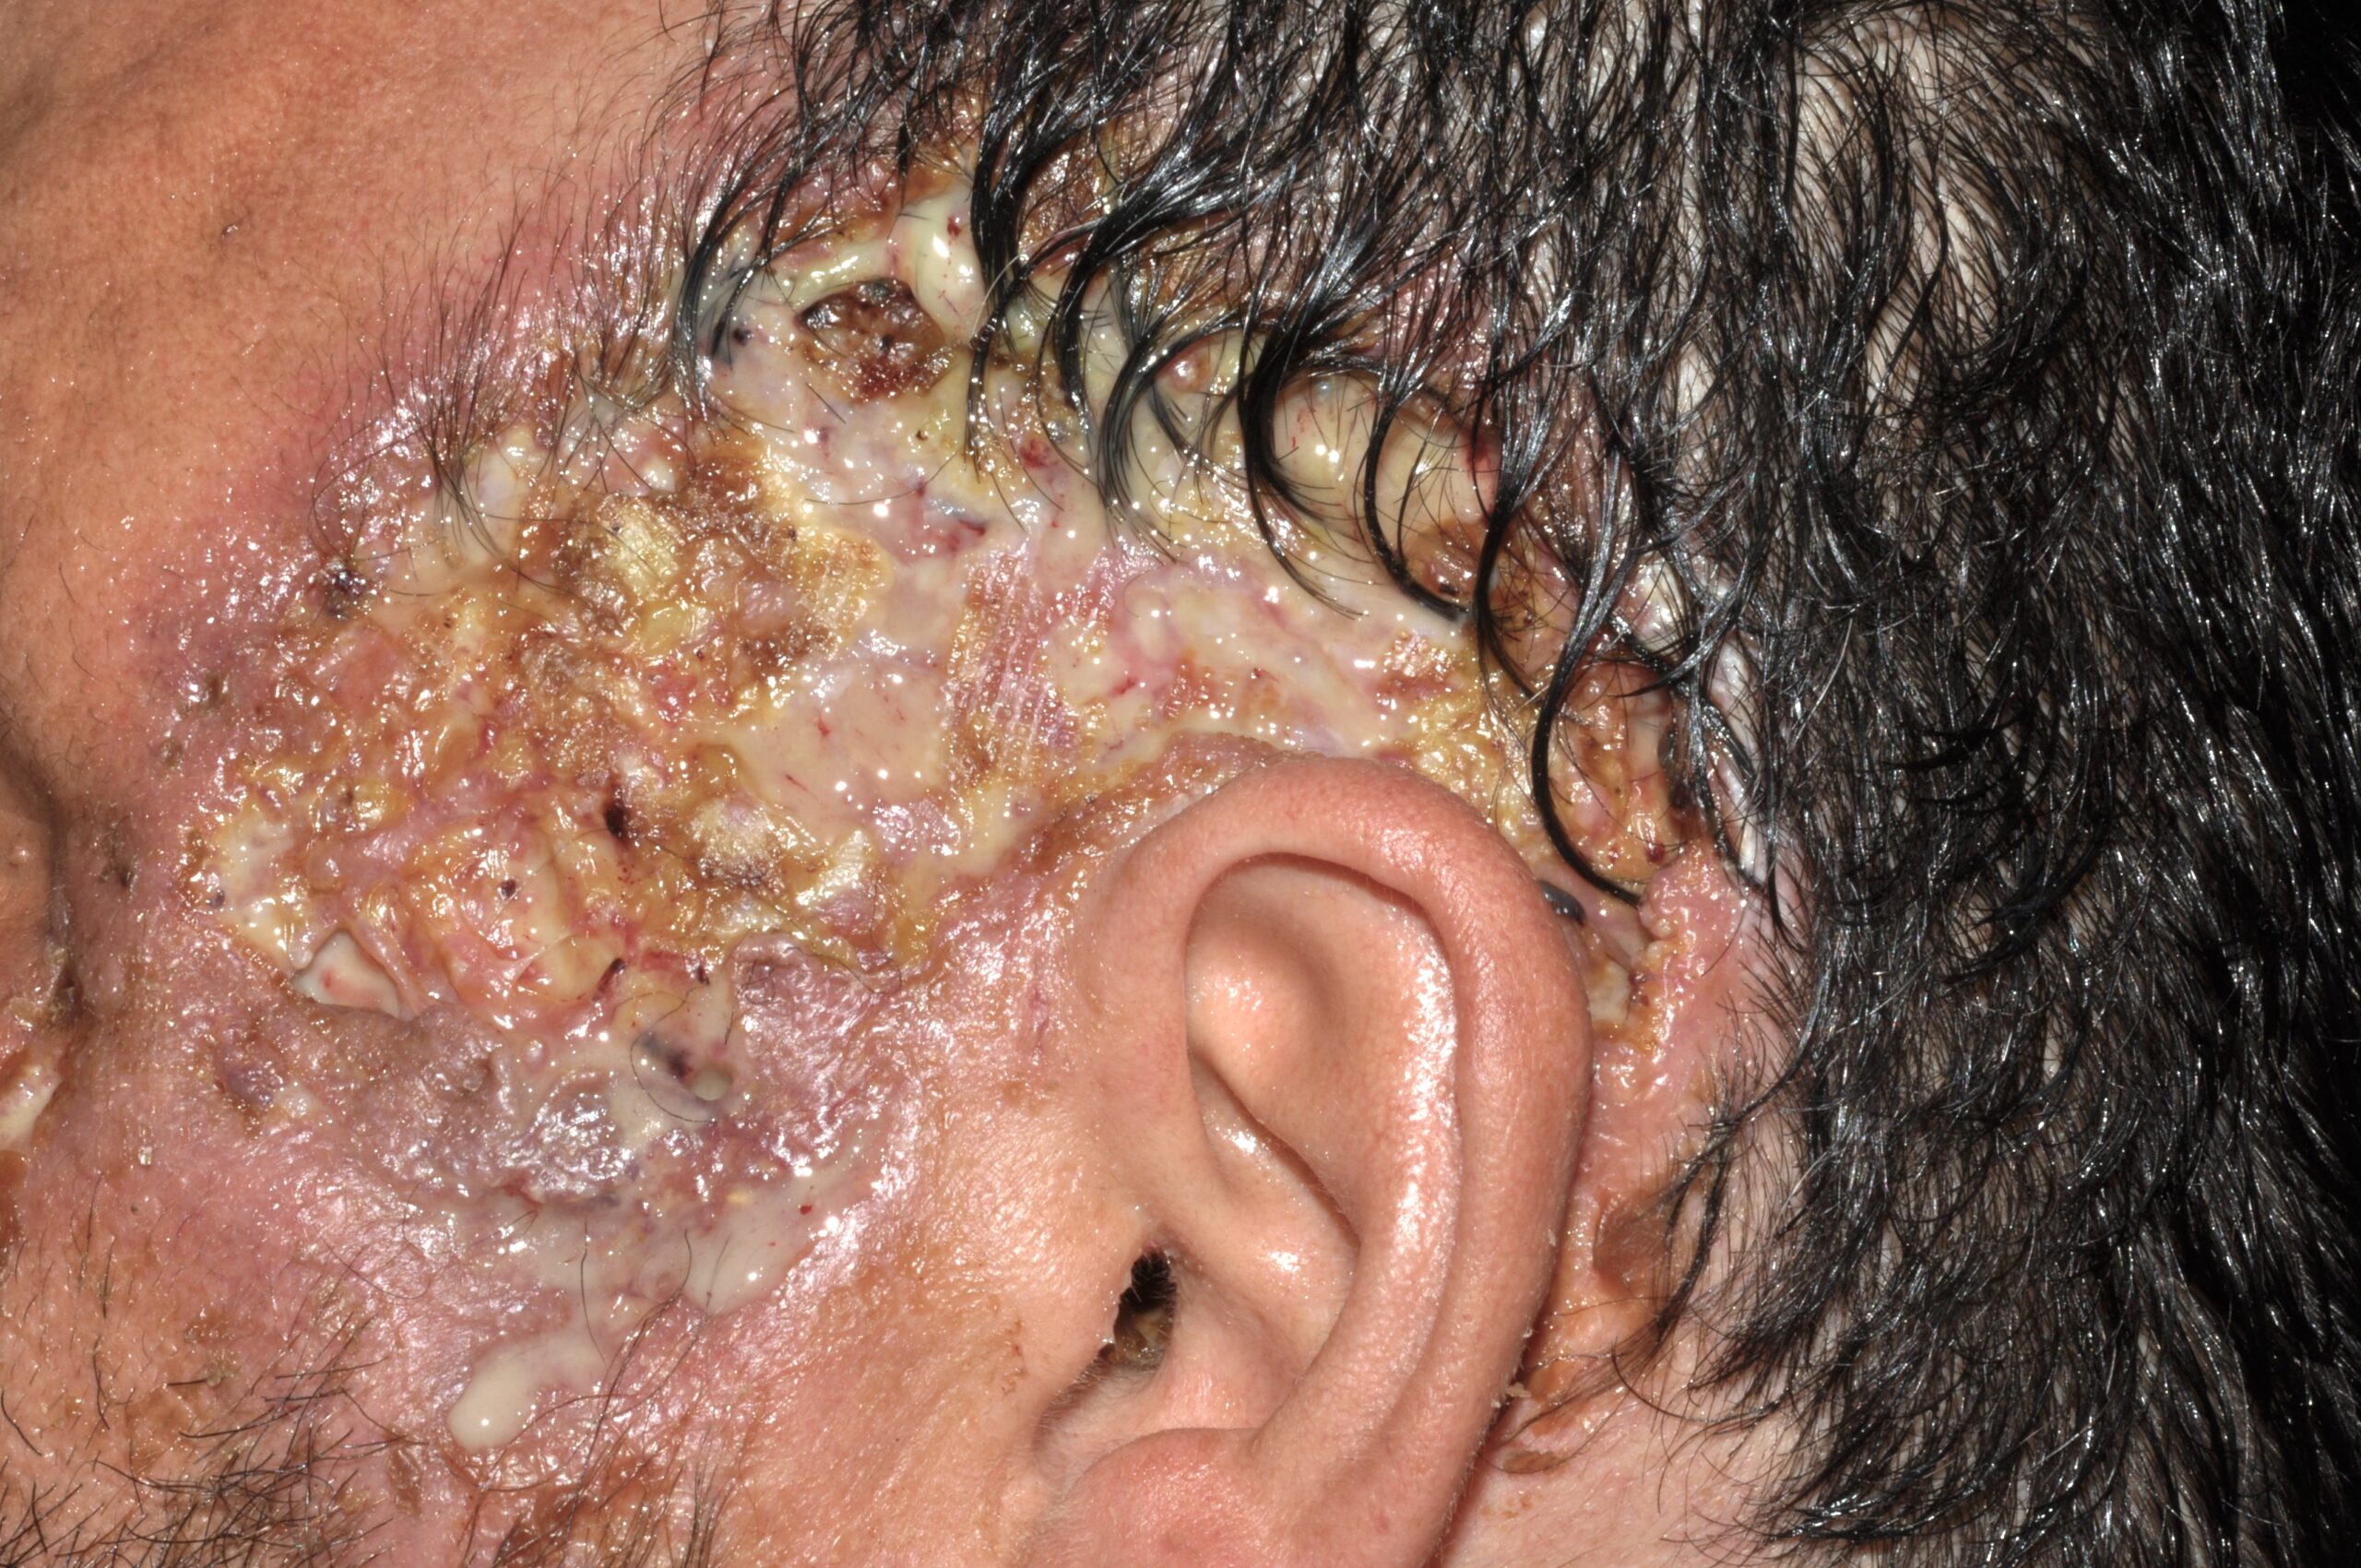
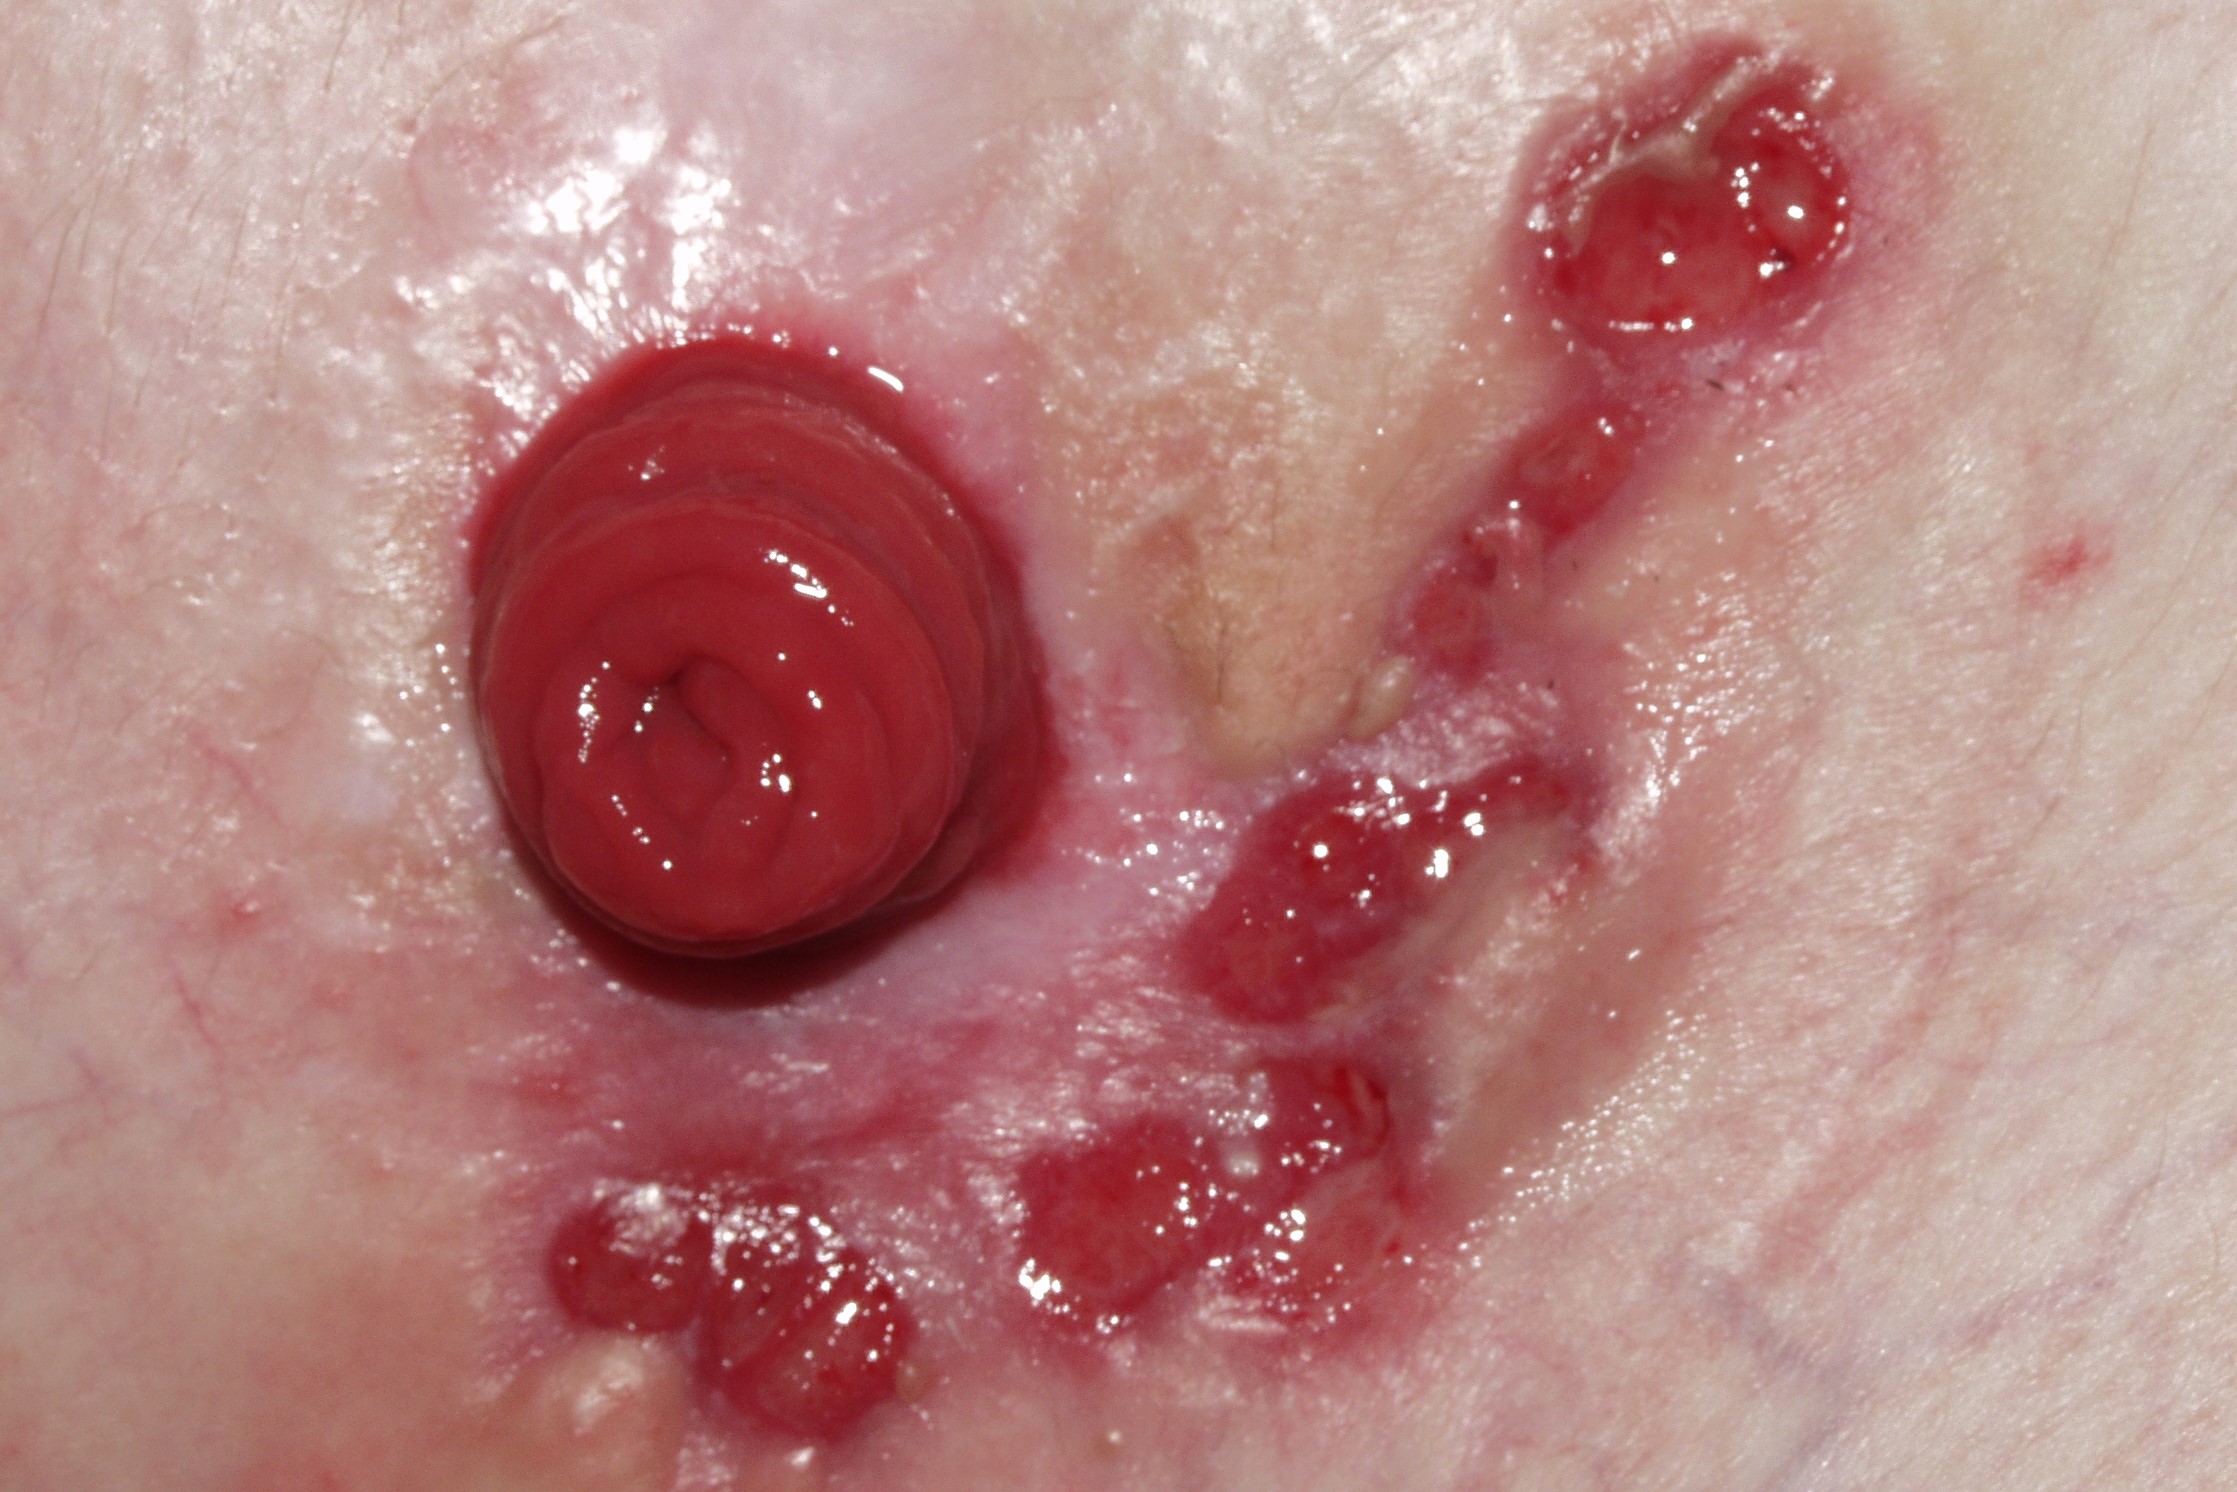
Las dermatosis neutrofílicas constituyen un grupo de trastornos inflamatorios heterogéneos y poco frecuentes que comparten la presencia de un infiltrado neutrofílico estéril en el estudio histopatológico, secundario a una enfermedad sistémica subyacente, la cual puede ser una neoplasia maligna. Este grupo de trastornos puede presentar manifestaciones clínicas diversas, tales como pápulas, placas, nódulos, lesiones vesiculopustulosas o ulceraciones. Comprenden el síndrome de Sweet (dermatosis neutrofílica febril aguda), el pioderma gangrenoso, la hidradenitis ecrina neutrofílica, la dermatosis pustulosa subcórnea, el erythema elevatum diutinum, la enfermedad de Behçet y el síndrome VEXAS (vacuolas, enzima E1, ligado al cromosoma X, autoinflamatorio, somático) (Vrooman E, 2026).
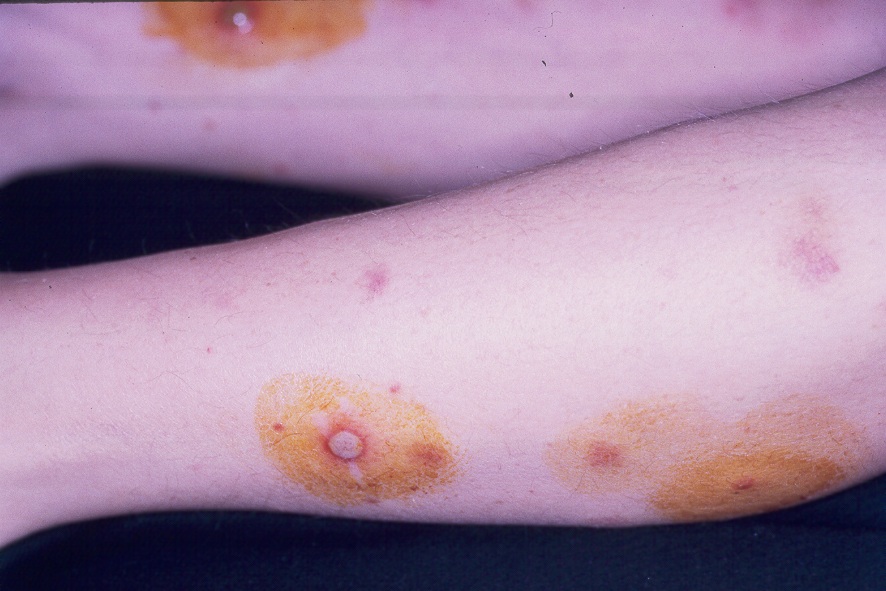
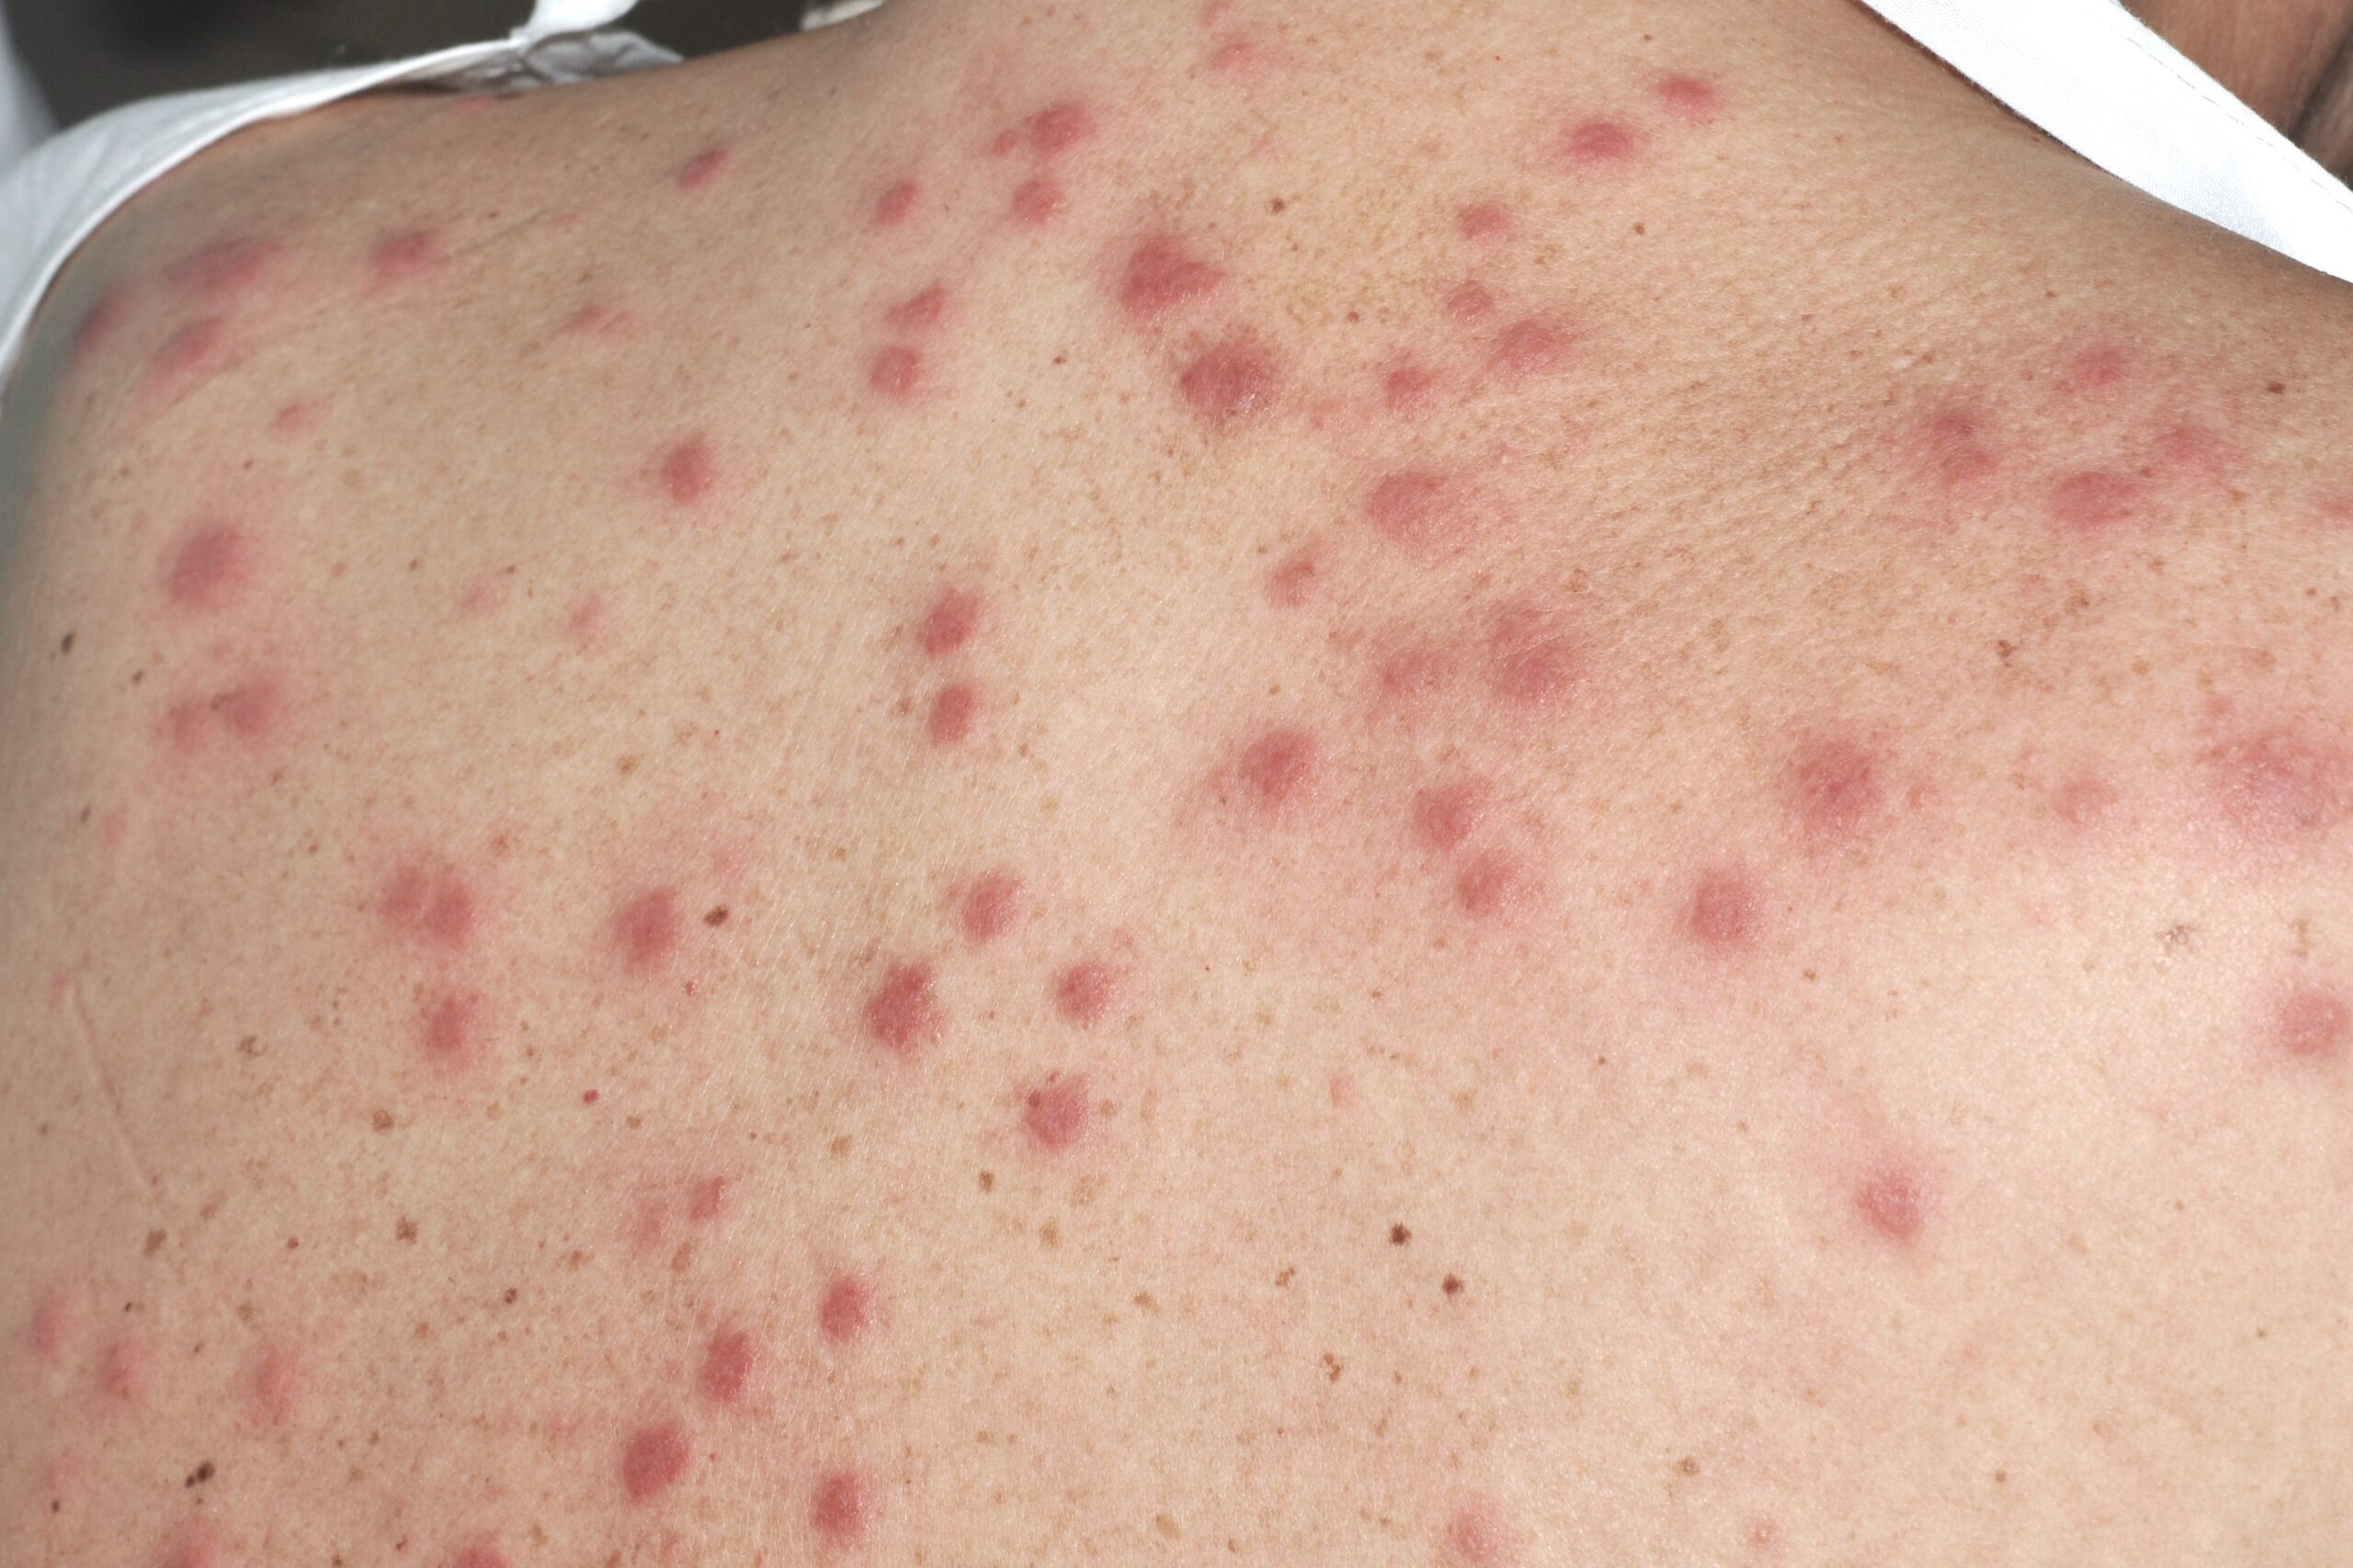
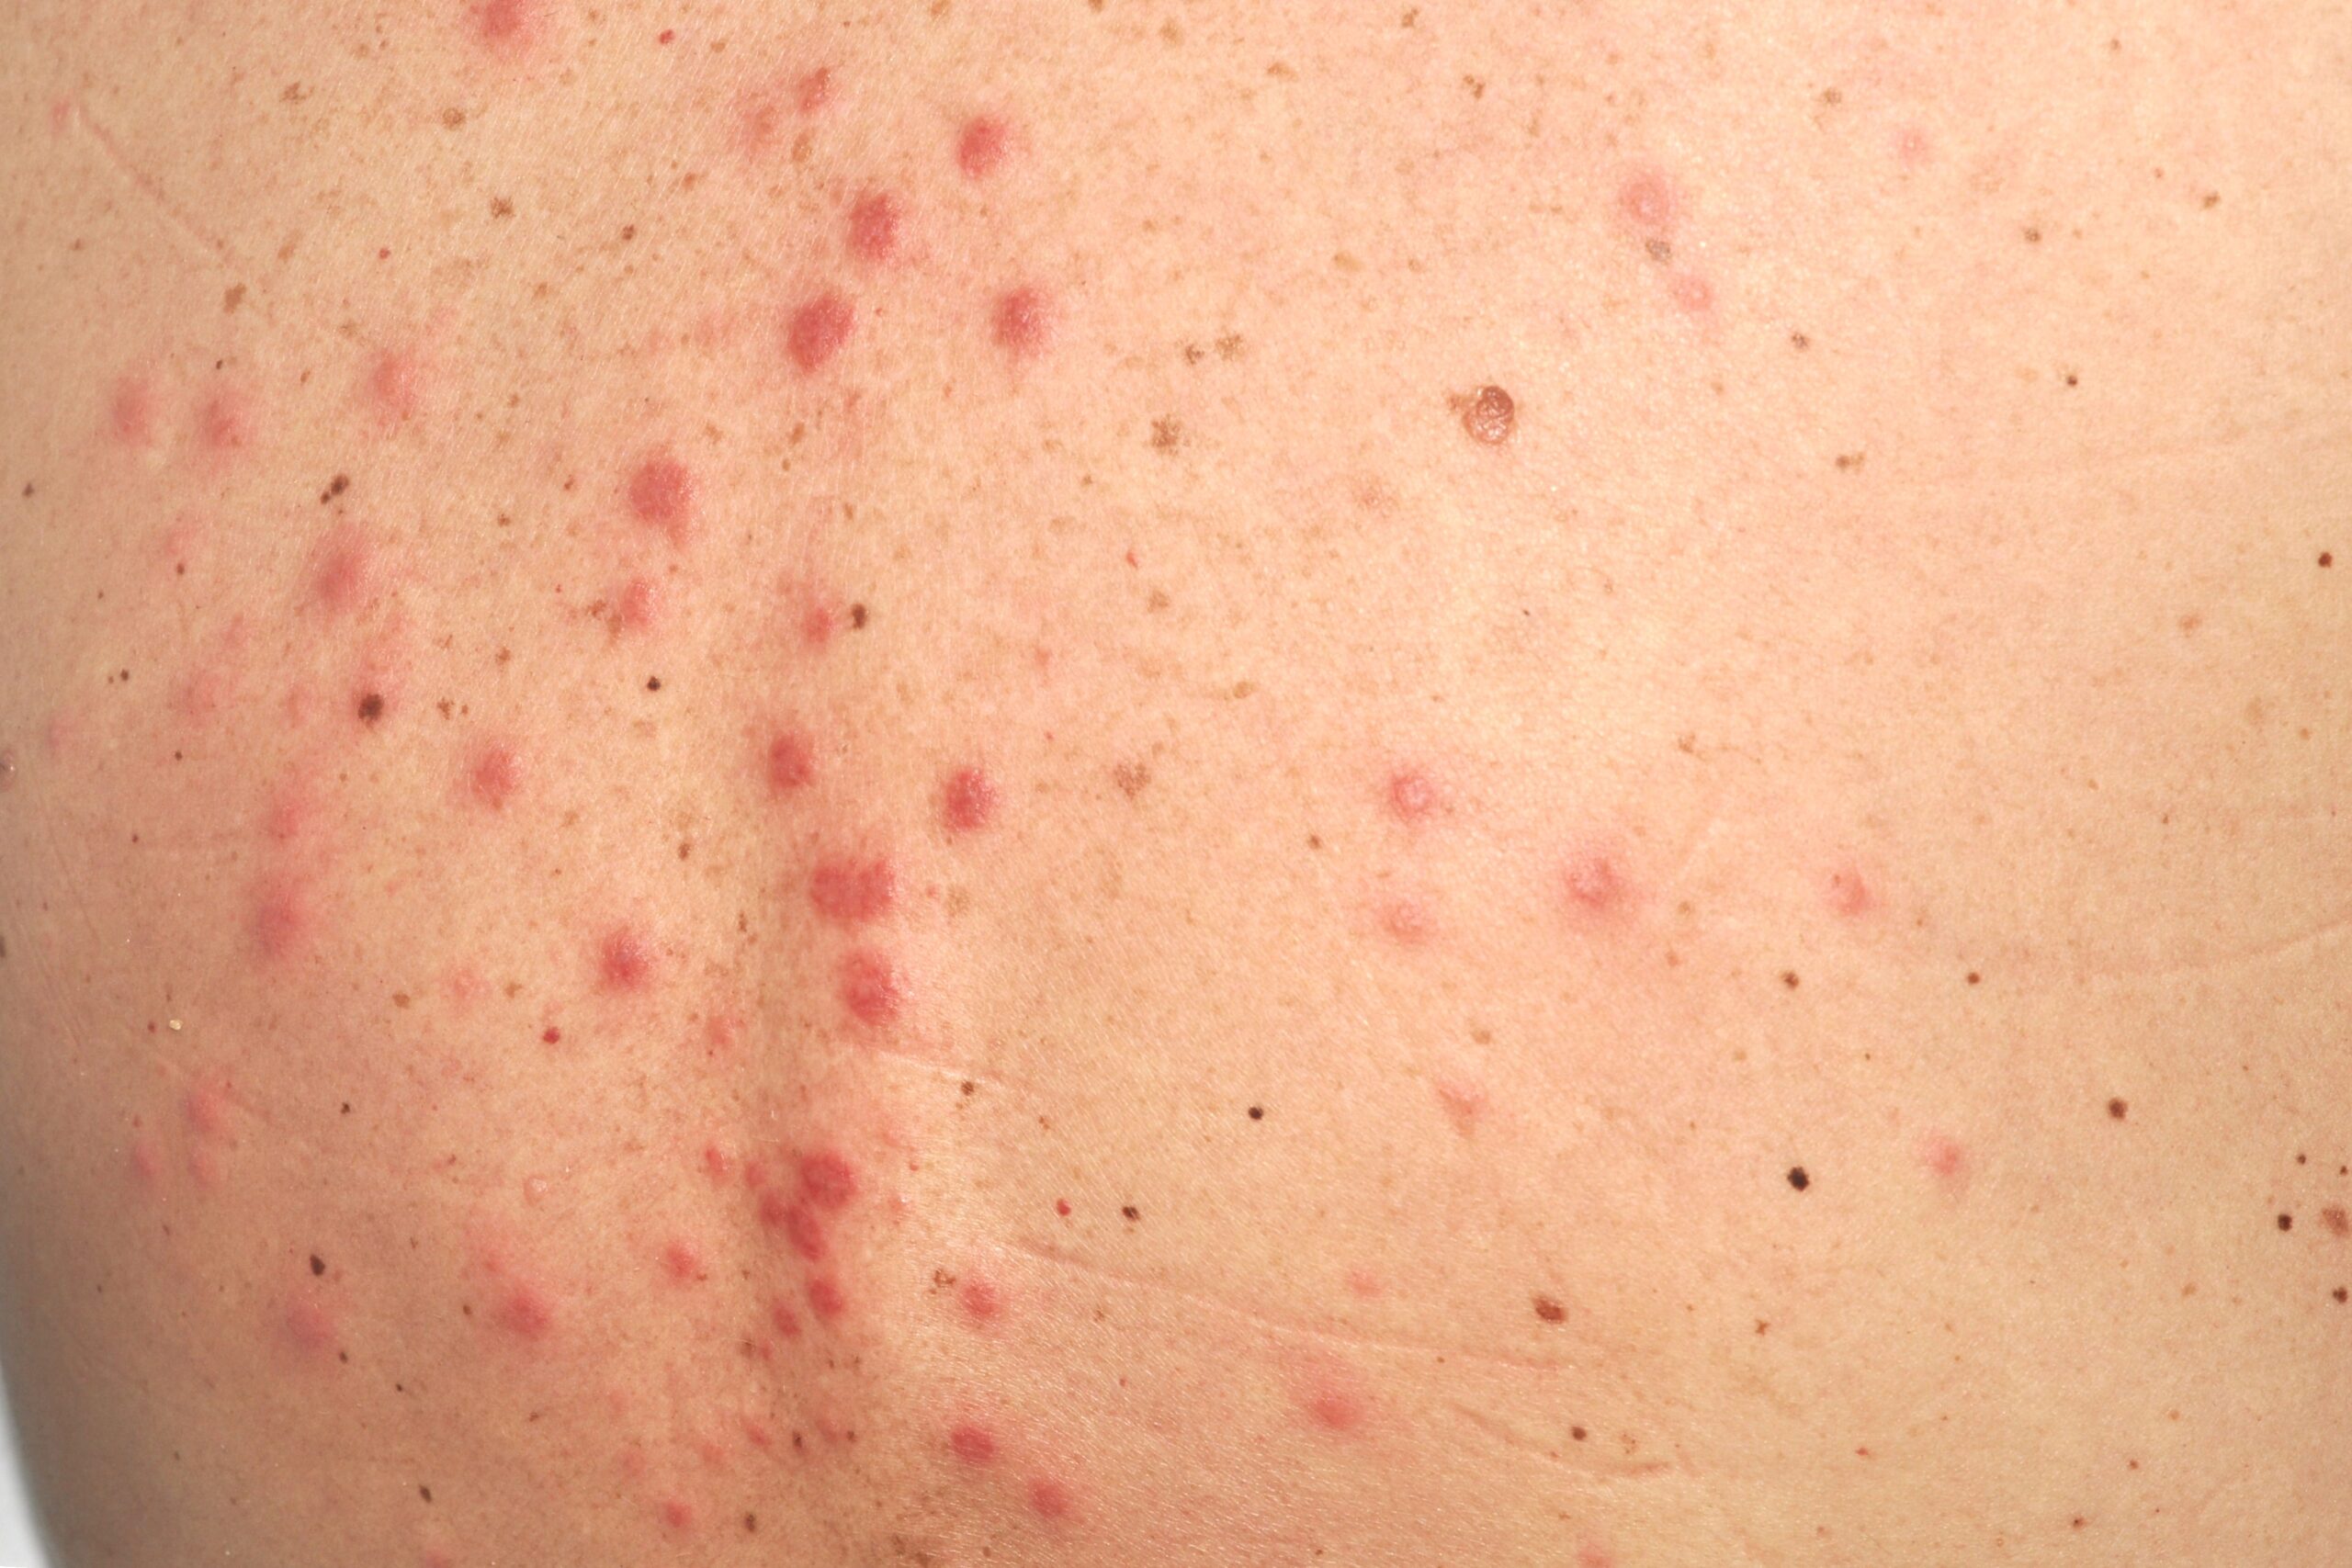
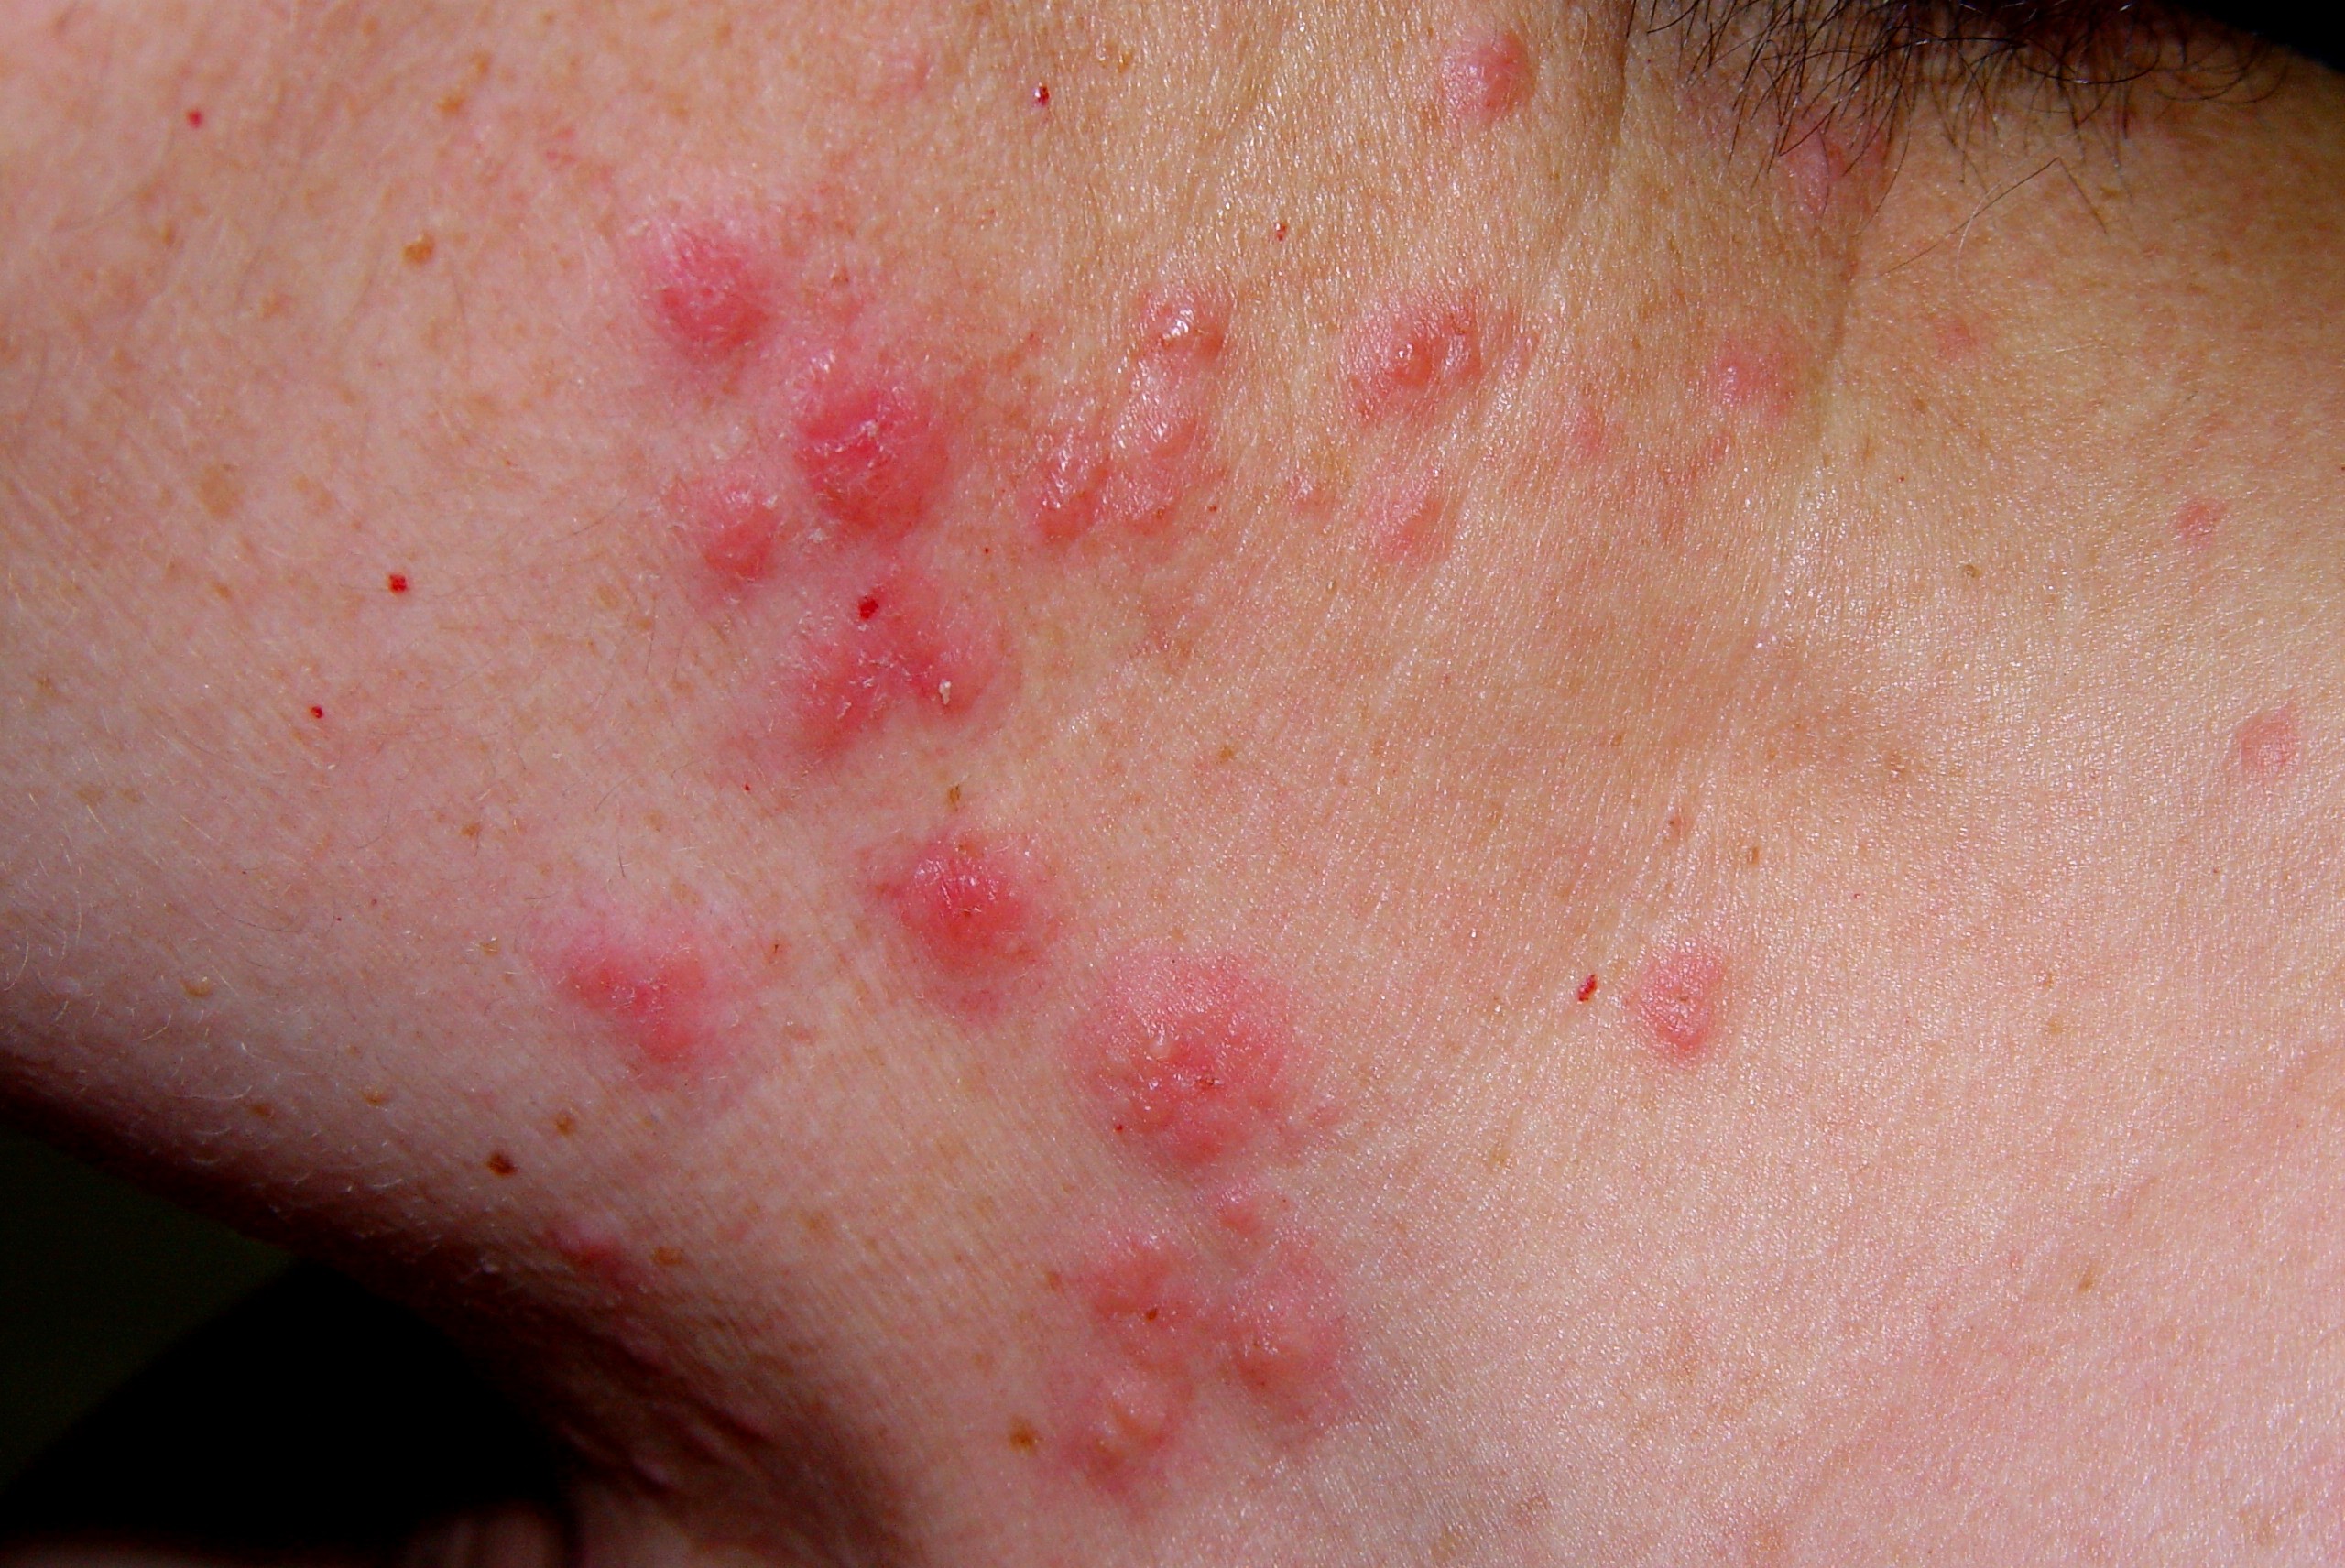
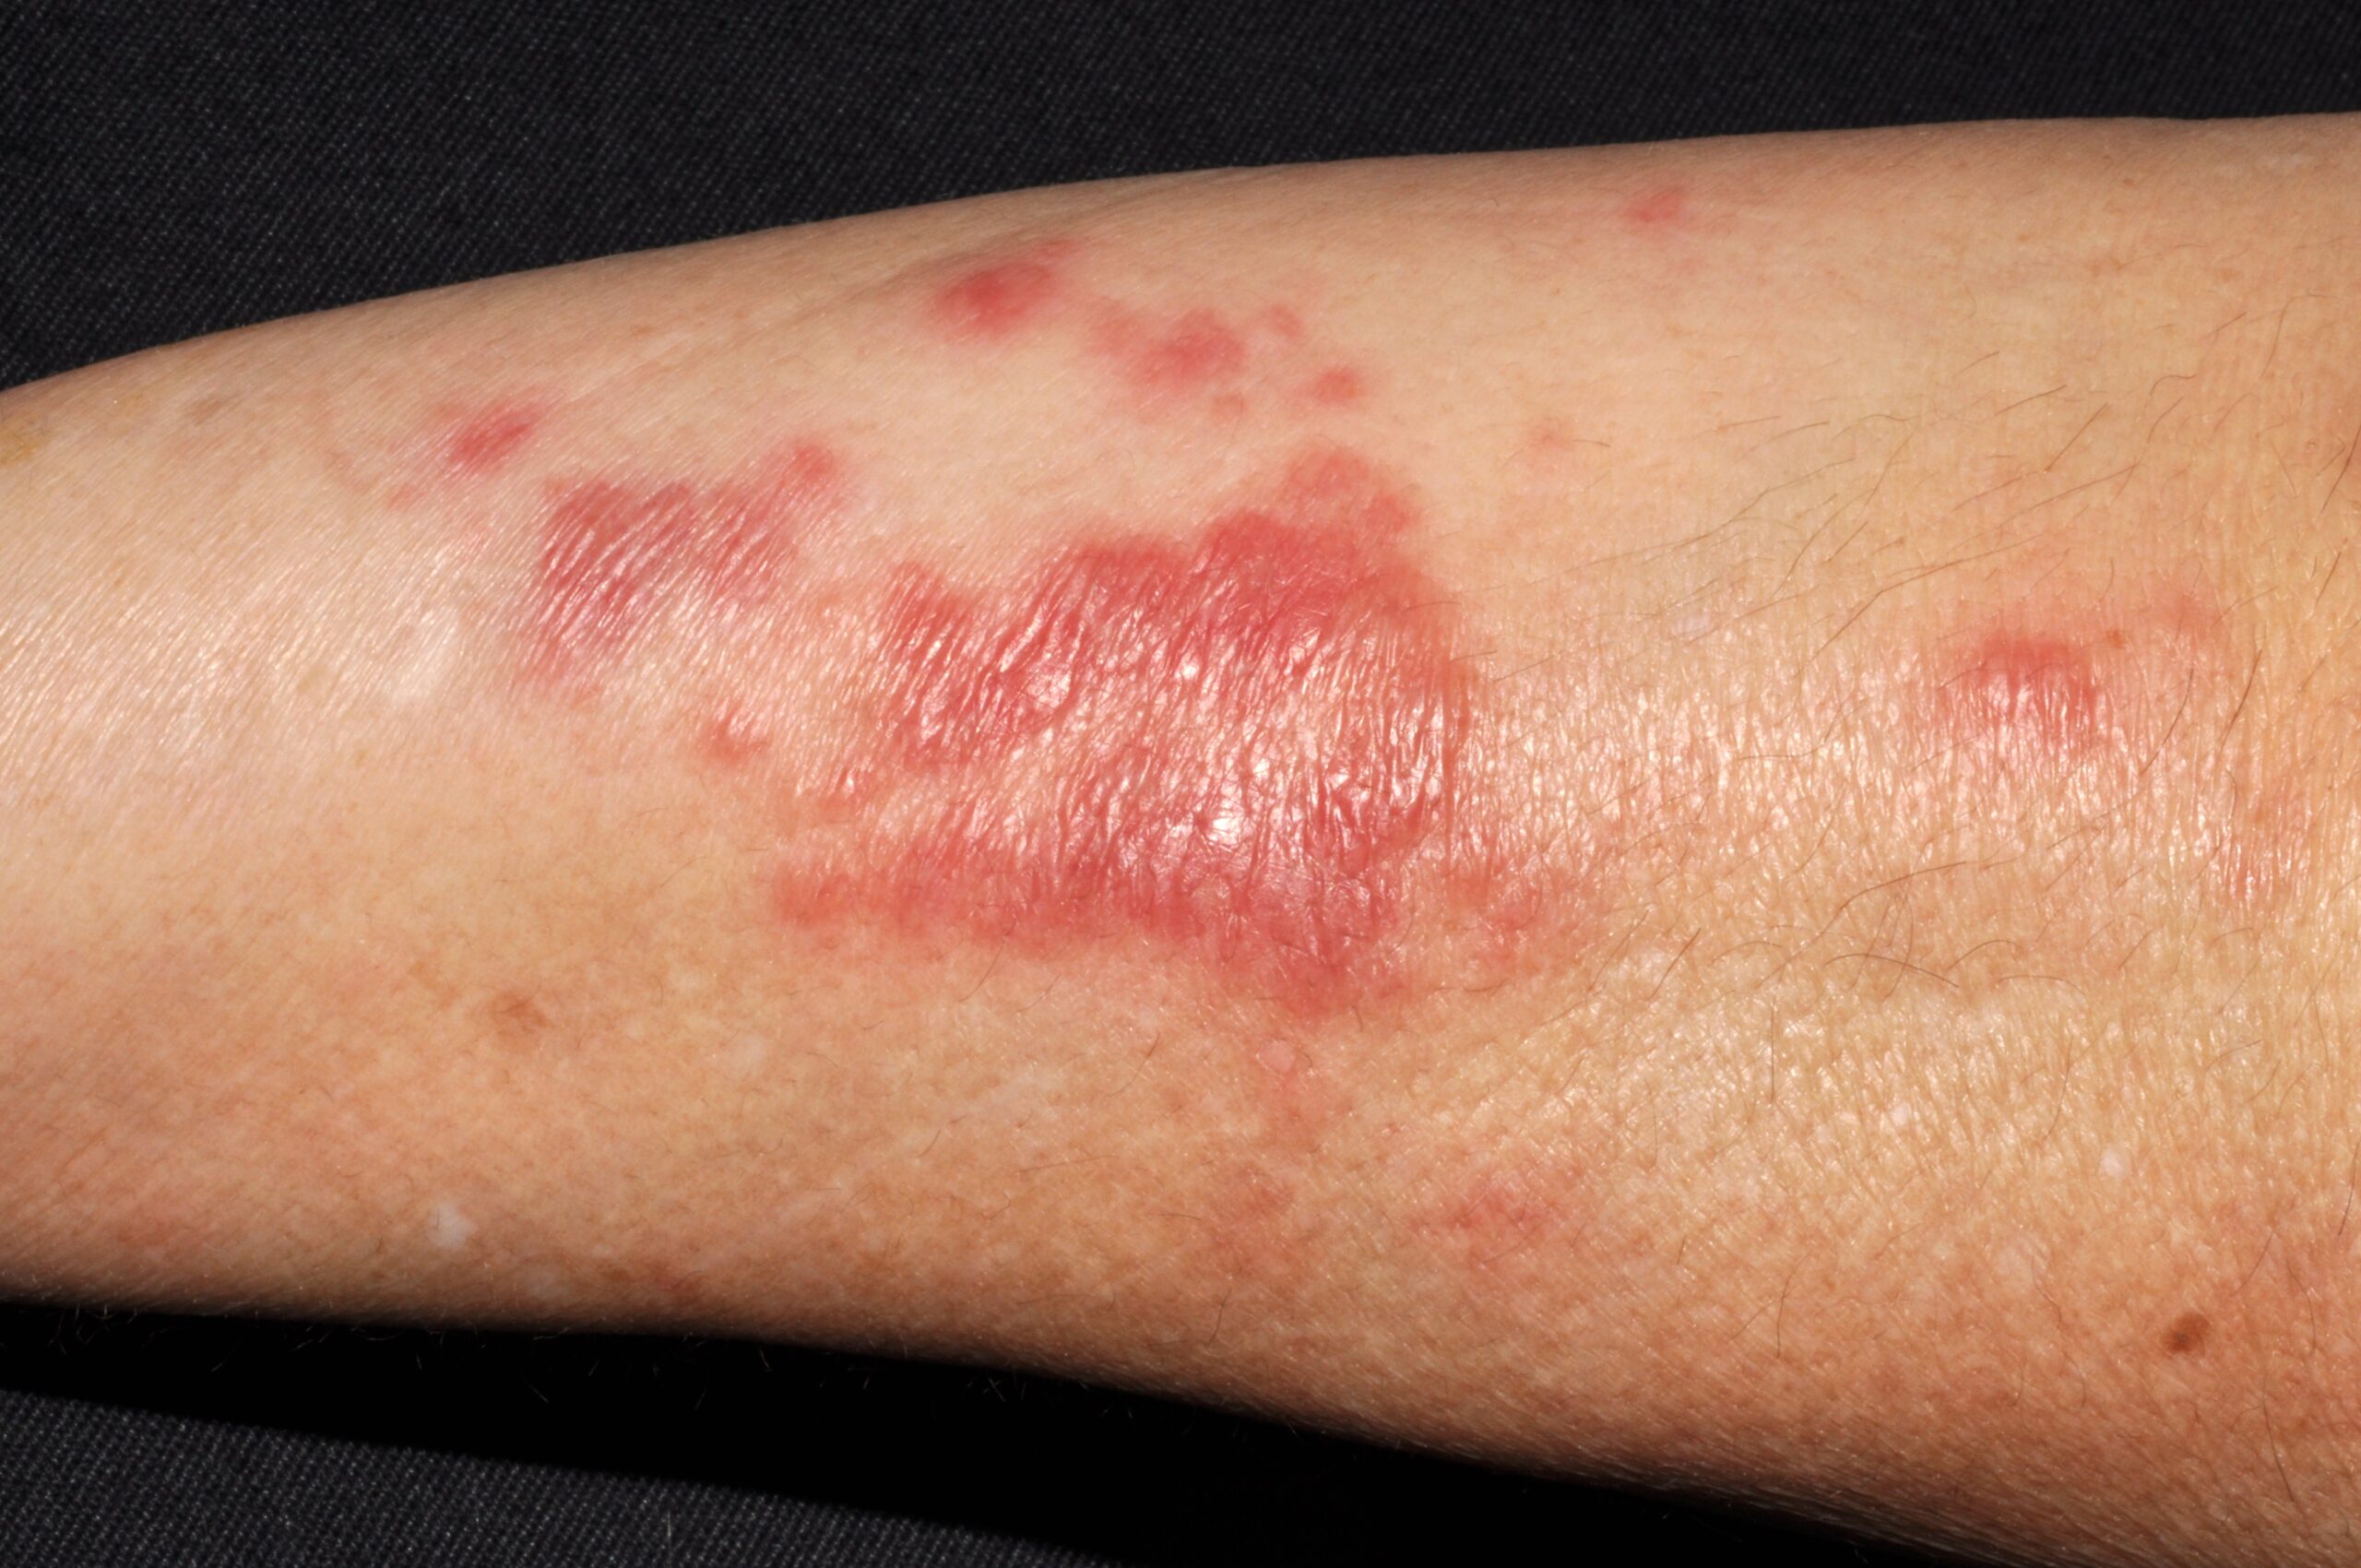
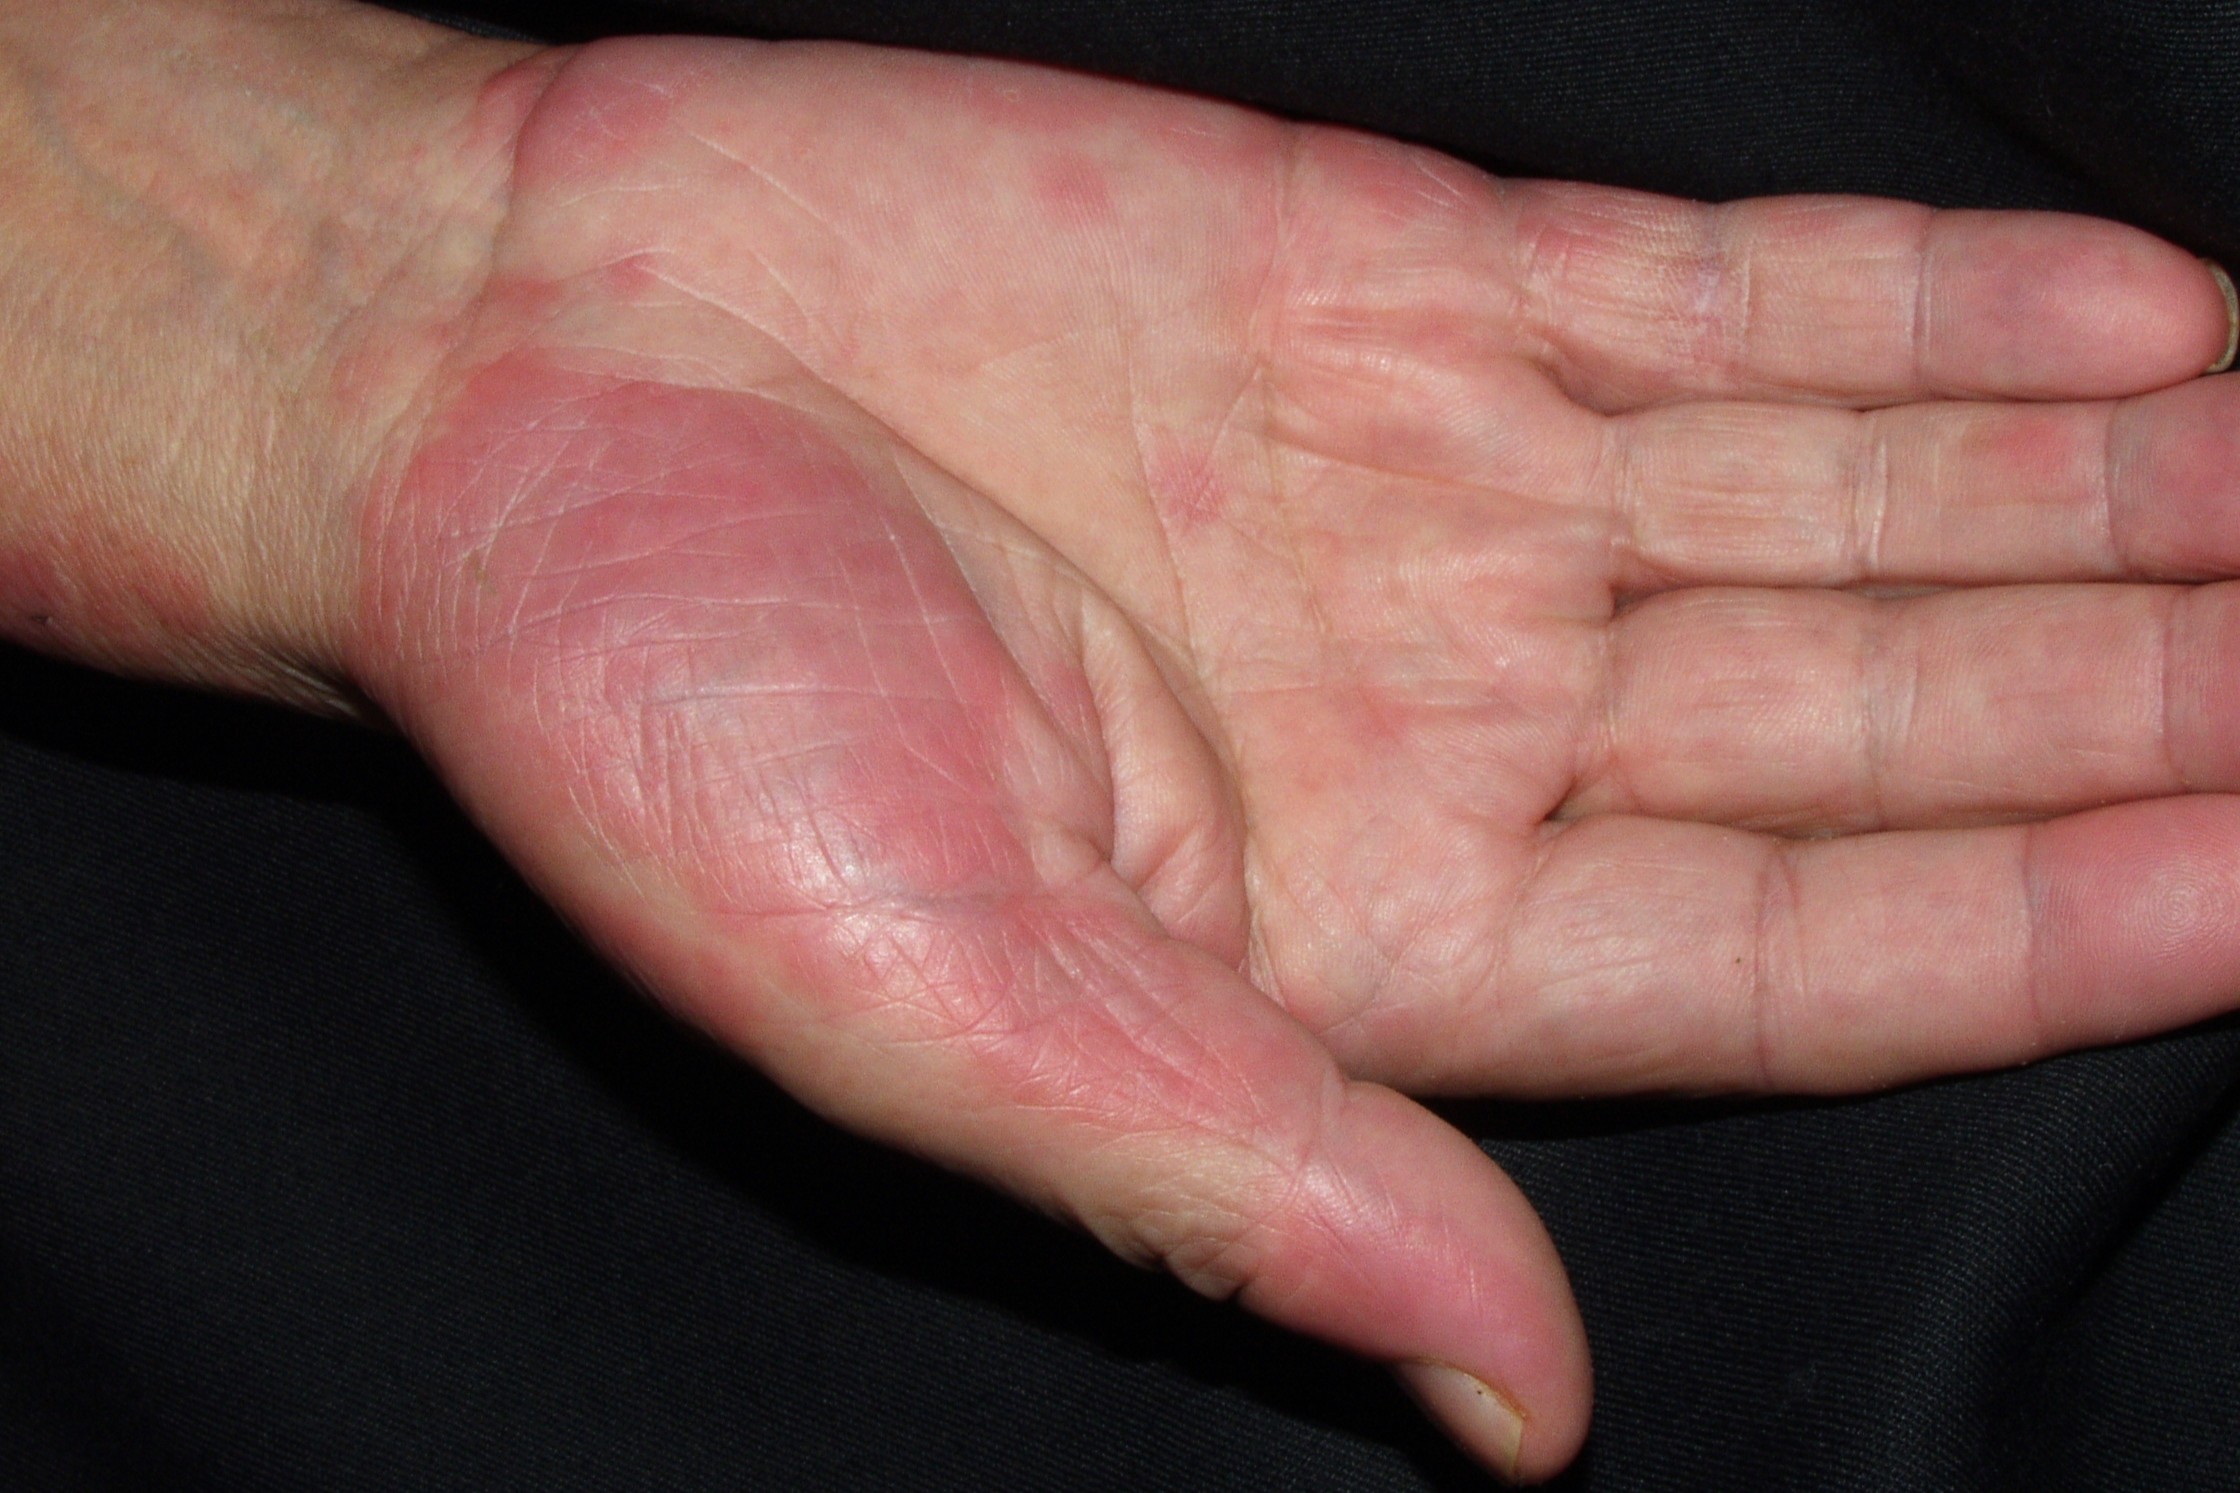
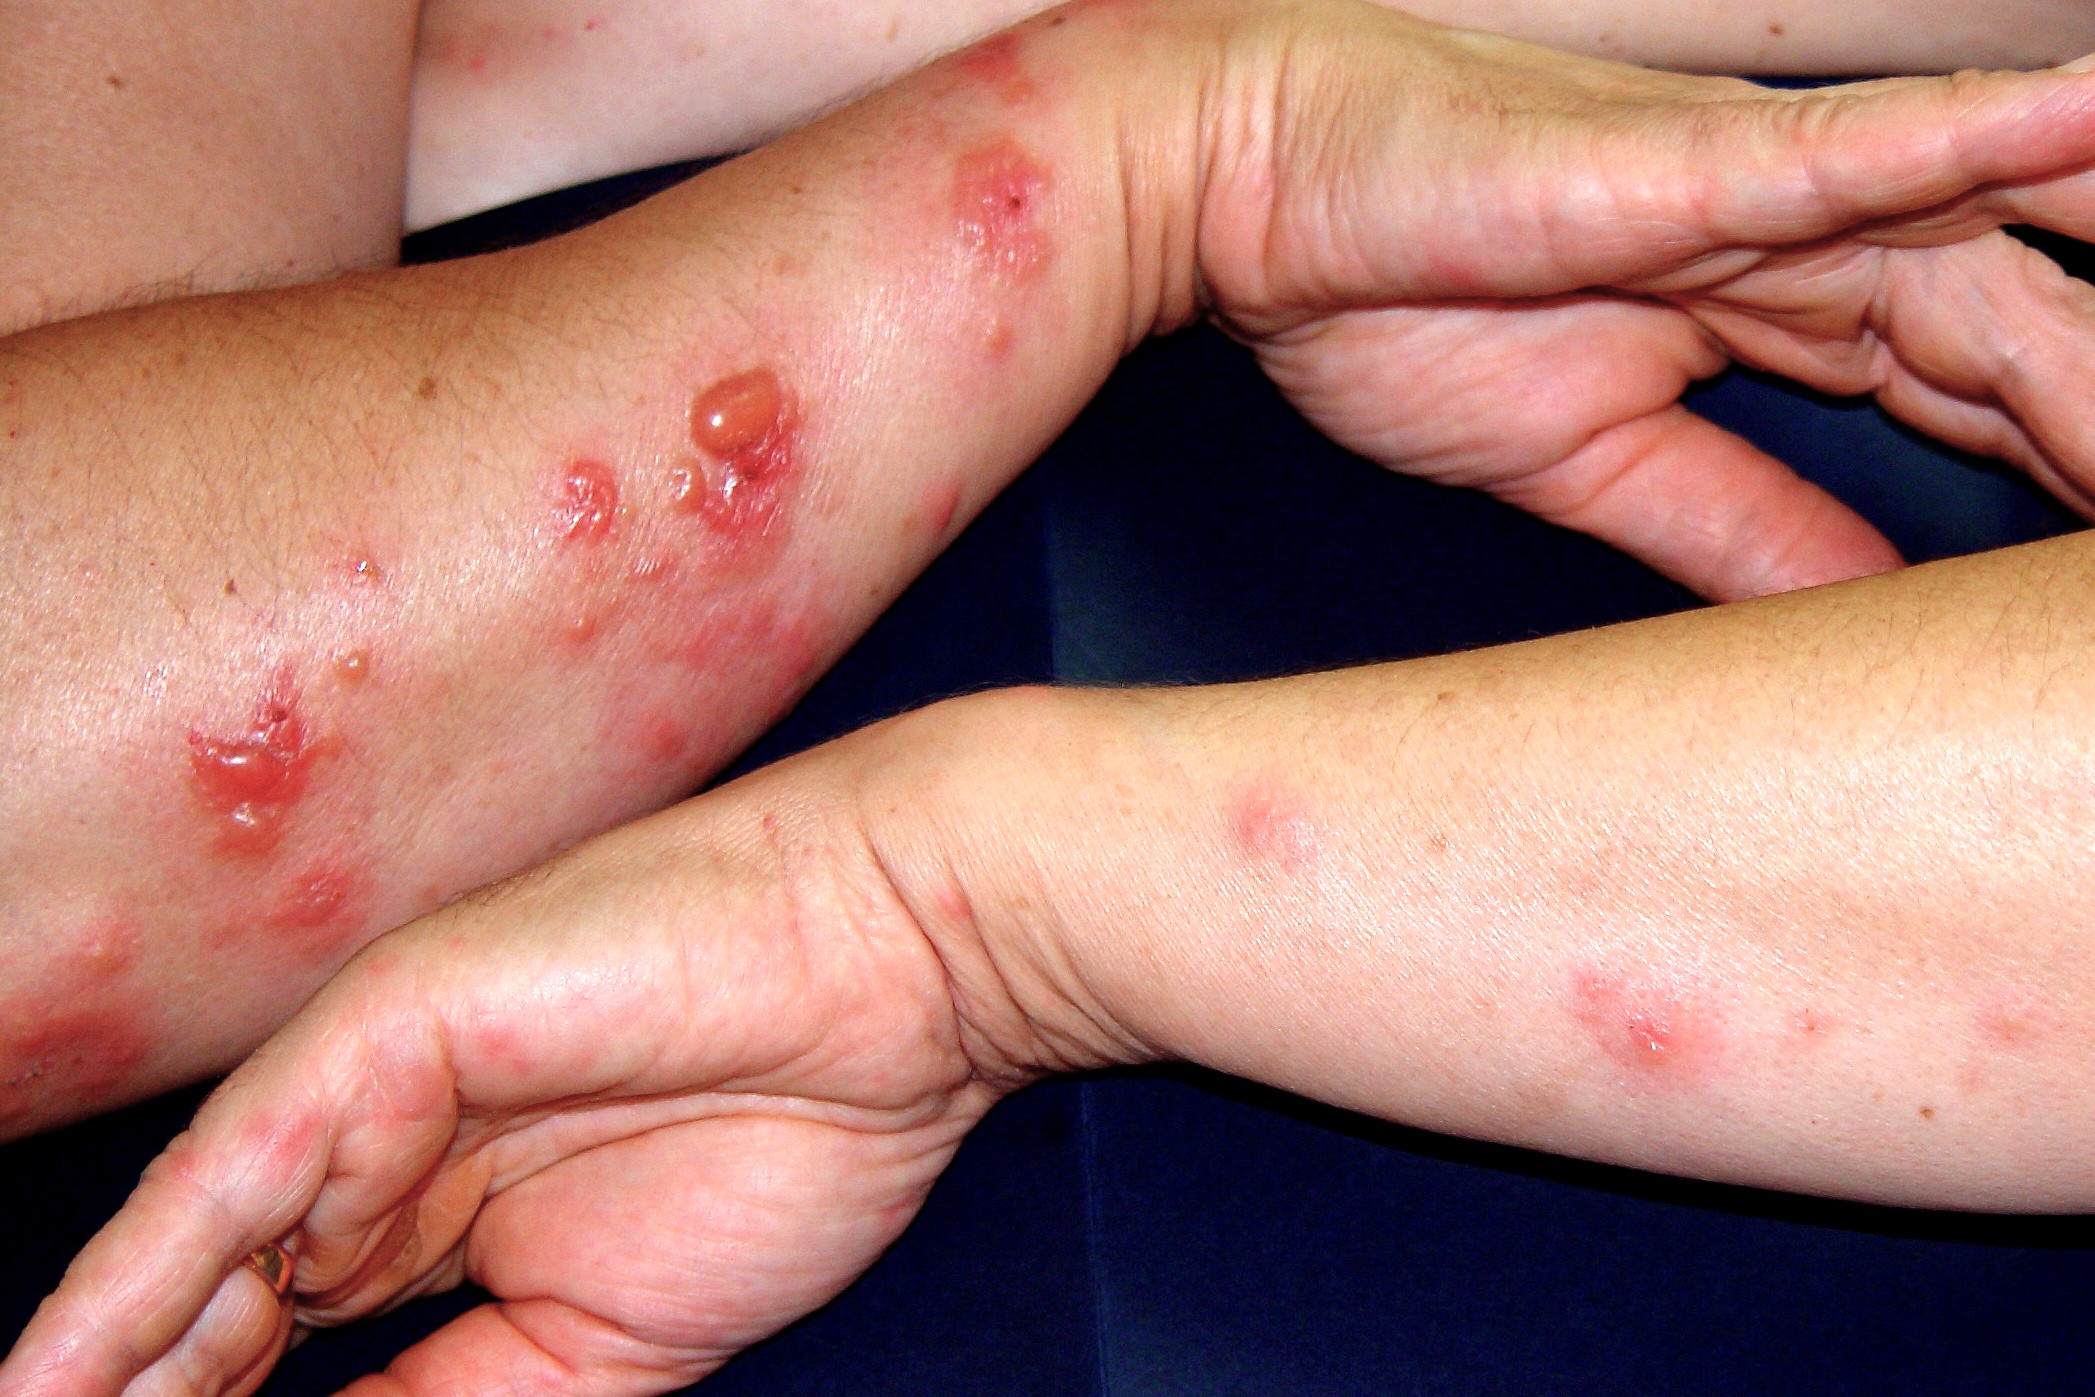
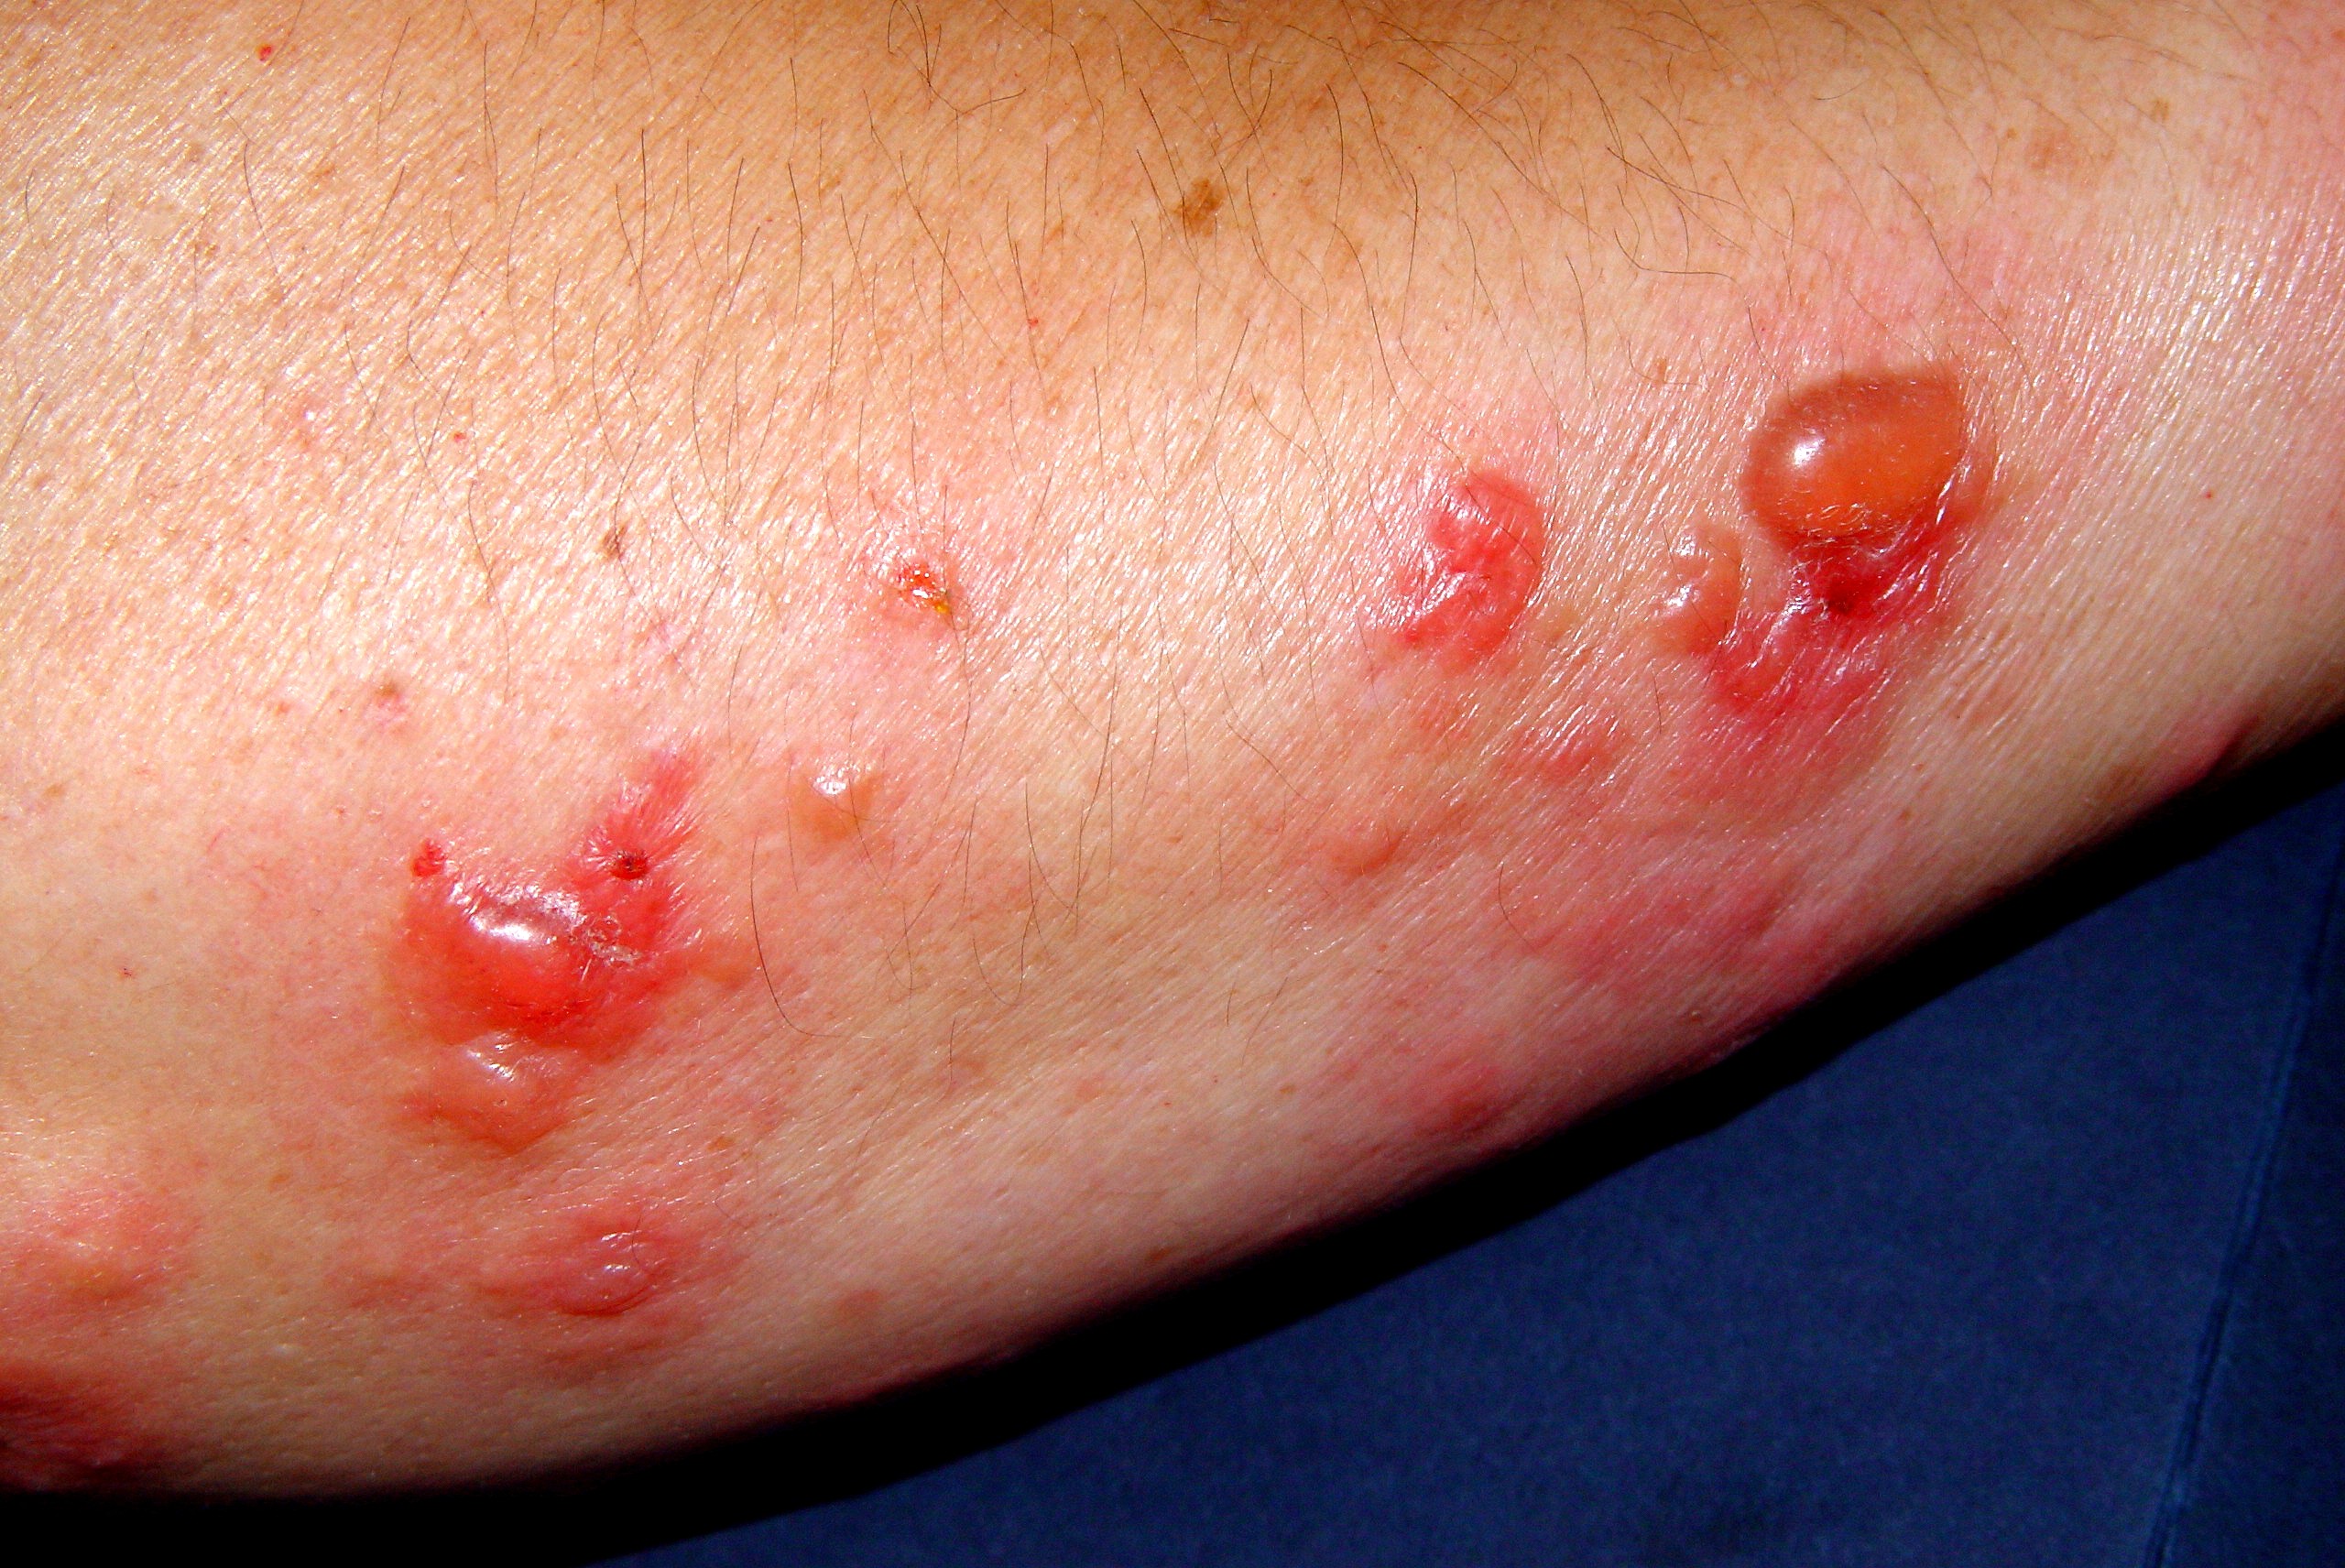
El síndrome de Sweet se manifiesta en forma de pápulas o placas eritematoedematosas, dolorosas, que predominan en el hemicuerpo superior. Suele cursar con fiebre elevada y leucocitosis y ser idiopático o asociarse a infecciones, enfermedades autoinmunes, enfermedad inflamatoria crónica intestinal, vacunas, fármacos o neoplasias (Cunha DG, 2018). En un estudio retrospectivo de 20 años (2001-2021) se identificaron 66 pacientes con síndrome de Sweet (mediana de edad: 58 años; 57,6% varones). El 24,2% presentaba la forma clásica (18,1% idiopáticos); el 36,3% la forma asociada a neoplasia y el 15,1%, la forma inducida por fármacos. La leucopenia (p = 0,008), la anemia (p = 0,004) y la trombocitopenia (p = 0,013) se asociaron significativamente a la presencia de neoplasia. No se observaron diferencias histopatológicas significativas entre los pacientes con y sin neoplasia. Las recidivas fueron más frecuentes en los casos paraneoplasicos (Titou H, 2024).
El síndrome de Sweet paraneoplásico se ha asociado tanto a carcinomas sólidos (Nguyen DC, 2025; Bagos-Estevez AG, 2024), aunque es más frecuente entre pacientes con neoplasias hematológicas como leucemias mieloides agudas o crónicas (Aghabeigi S, 2026) o síndrome mielodisplásico (Wang B, 2026). En estos casos son especialmente frecuentes las formas atípicas como el síndrome de Sweet atípico y el síndrome de Sweet localizado en las manos.
Las manifestaciones cutáneas de las leucemias pueden ser específicas (leucemia cutis) y no específicas (toxicodermias e infecciones). Estudio retrospectivo de 21 pacientes con lesiones específicas: sarcoma mieloide, eritema nodoso, erupción cutánea medicamentosa, necrosis por daño vascular, vasculitis cutánea, enfermedad de injerto contra huésped, síndrome de Sweet e infección viral. Se precisa bopsia cutánea y estudios inmunohistoquímicos para lograr un diagnóstico precoz de las metástasis cutáneas de la leucemia y de los síndromes paraneoplásicos (Çetinarslan T, 2026).
c. Dermatosis eosinofílica
Suele presentarse con pápulas y placas eritematoedematosas y/o lesiones vesículo-ampollosas y pruriginosas, diseminadas y persistentes, que se caracterizan por un infiltrado rico en eosinófilos.
Suele asociarse a enfermedades linfoproliferativas (Martires K, 2016).
d. Prurito paraneoplásico
En la práctica el término “prurito paraneoplásico” se refiere al prurito en los pacientes con cáncer. Se produce con mayor frecuencia en el contexto de una neoplia hematológica (policitemia vera y linfomas) pero también en los pacientes con algunos tumores sólidos especialmente cuando afectan las vías biliares. Su frecuencia se desconoce, pero puede tener una gran repercusión en la calidad de vida (Weisshaar E, 2015).
El tratamiento ha de dirigirse a la neoplasia de base responsable de la reacción pruriginosa. De forma sintomática pueden administrarse inhibidores de la recaptación de serotonina, mirtazapina, gabapentina, talidomida, opioides, aprepitant e inhibidores de la diacetilasa de histonas (Rowe B, 2016).
e. Dermatomiositis
Las miopatías inflamatorias idiopáticas (MII), que incluye la dermatomiositis, el síndrome antisintetasa (SAS), la miopatía necrotizante mediada por el sistema inmune (MNMI) y la miositis por cuerpos de inclusión (MCI). Todas ellas se asocian a carcinomas. El riesgo de neoplasia asociada es más elevado en los pacientes con DM, especialmente en aquellos que tienen autoanticuerpos anti-TIF1γ. Los pacientes con MNMI sin autoanticuerpos definidos también presentan un mayor riesgo de neoplasia, lo mismo que pacientes con MCI que presentan un aumento de linfocitos T CD8+ CD57+ circulantes, lo que es compatible con un diagnóstico de leucemia de linfocitos grandes granulares. Ahora bien, los pacientes con MNMI y autoanticuerpos anti-SRP o anti-HMGCR, así como los pacientes con SAS, no presentan un riesgo de cáncer claramente elevado. F¡nalmente, los pacientes tratados de cáncer con inhibidores de los puntos de control inmunitario pueden desarrollar miositis (miositis asociada a ICI), en ocasiones acompañada de miastenia gravis y/o miocarditis (Mammen AL, 2024).
La dermatomiositis (DM) es un trastorno autoinmunitario que se caracteriza por diversas manifestaciones cutáneas y una afectación muscular variable. Se distinguen cuatro variantes principales de DM: DM clásica, DM clínicamente amiopática, DM paraneoplásica y DM juvenil. Hasta un 40% de los pacientes con dermatomiositis amiopática pueden ser paraneoplásicas (Aguayo-Ortiz R, 2012).
Las manifestaciones cutáneas más frecuentes son el eritema en heliotropo y las pápulas violáceas localizadas en las articulaciones interfalángicas o metacarpofalángicas (pápulas de Gottron). Además, presentan afectación muscular, manifestada habitualmente como debilidad simétrica de la musculatura proximal (especialmente de los músculos de la cintura escapular y pélvica) y, a medida que la enfermedad progresa, dificultad para tragar (disfagia), por afectación de los músculos de la garganta, y dificultad respiratoria, por afectación la musculatura intercostal. La DM se considera una dermatosis paraneoplásicas facultativa: En los pacientes afectados puede detectarse una amplia variedad de neoplasias malignas, tanto sólidas como hematológicas. Desde el punto de vista serológico, se detectan distintos serotipos asociados a fenotipos específicos con características clínicas particulares, los cuales conllevan riesgos diferentes de afectación sistémica y de desarrollo de neoplasias (Didona D,2023).
La presencia de eritema en heliotropo y edema palpebral en un paciente con dermatomiositis (DM) de inicio en el adulto aconseja determinar los autoanticuerpos anti-TIF1-γ o anti-NXP-2. En caso de ser positivos, la asociación con neoplasia de estos pacientes es del 90%, lo que se confirma con las pruebas de imagen correspondientes y con la biopsia de los tumores detectados (Aliu A, 2026). La erupción es fotosensible (afectación de las mejillas y la frente, los párpados superiores, la V torácica y los hombros y tiene un tinte violáceo. A todo estos se suma una astenia y anorexia pronunciadas y una pérdida de peso significativa y de instauración rápida. Suele tener los mismos marcadores de la dermatomiositis clásica (LDH, CPK, electromiografía o biopsia muscular y cutánea) (Laidler NK, 2018).
El interrogatorio de un paciente con DM del adulto debe incluir el despistaje de una neoplasia interna mediante una revisión por sistemas, incluyendo los test necesarios (radiografía de tórax en caso de tos o disnea, colonoscopia en caso de diarreas, examen ginecológico en caso de metrorragias, mamografías en caso de detectar un nódulo mamario, ecografías o TC si detectamos una masa abdominal, etc). La dermatomiositis del adulto se asocia a neoplasias en un 25-32% de los casos. Puede tratarse de neoplasias sólidas o del sistema hematopoyético (Orton C, 2022; Callen JP, 2023).
El tratamiento de la DM paraneoplásica es idéntico al de la DM clásca con corticoides e inmunosupresores como el metotorexate además del tratamiento de la enfermedad de base. Aunque los corticosteroides sistémicos siguen considerándose el tratamiento de primera línea, se ha descrito la eficacia de diversos fármacos ahorradores de esteroides —como el metotrexato, la azatioprina o el micofenolato de mofetilo— para el tratamiento de la DM. Asimismo, nuevas clases de fármacos, tales como los anticuerpos monoclonales, las inmunoglobulinas purificadas o los inhibidores de la Janus quinasa, están adquiriendo mayor relevancia en la práctica clínica o se encuentran actualmente en fase de investigación (Callen JP, 2023; Didona D, 2023).
f. Esclerodermia paraneoplásica
Los pacientes con esclerodermia paraneoplásica suelen tener autoanticuperpos anti-RNA polimerasa III. Se han detectado alteraciones genéticas en los genes que codifican la RNA polimerasa III (POLR3A) y los pacienntes con esta mutación tienen una respuesta immune T alterada que produce una reacción cruzada por autoanticuerpos anti-RNA polimerasa III. Estos datos sugieren que la esclerodermia paraneoplásica puede ser una respuesta immune antitumoral, que se da con mayor frecuencia en pacientes ancianos (Lens XM, 1992; Shah AA, 2015).
La escleroimiositis también puede ser paraneoplásica (Santos-Faria D, 2018).